Jump to
S1C2
Energy calculated at B3PW91/TZVP
| | hartrees |
|---|
| Energy at 0K | -312.284299 |
| Energy at 298.15K | -312.299805 |
| HF Energy | -312.284299 |
| Nuclear repulsion energy | 315.054596 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at B3PW91/TZVP
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1 |
3115 |
3004 |
43.68 |
|
|
|
| 2 |
A1 |
3050 |
2941 |
51.46 |
|
|
|
| 3 |
A1 |
3036 |
2928 |
15.60 |
|
|
|
| 4 |
A1 |
2960 |
2855 |
95.30 |
|
|
|
| 5 |
A1 |
1532 |
1477 |
3.46 |
|
|
|
| 6 |
A1 |
1505 |
1452 |
8.76 |
|
|
|
| 7 |
A1 |
1492 |
1439 |
0.08 |
|
|
|
| 8 |
A1 |
1453 |
1402 |
0.00 |
|
|
|
| 9 |
A1 |
1412 |
1361 |
2.46 |
|
|
|
| 10 |
A1 |
1342 |
1294 |
1.79 |
|
|
|
| 11 |
A1 |
1177 |
1135 |
2.09 |
|
|
|
| 12 |
A1 |
1071 |
1033 |
8.24 |
|
|
|
| 13 |
A1 |
1010 |
974 |
19.46 |
|
|
|
| 14 |
A1 |
928 |
894 |
7.38 |
|
|
|
| 15 |
A1 |
431 |
416 |
0.49 |
|
|
|
| 16 |
A1 |
318 |
307 |
0.39 |
|
|
|
| 17 |
A1 |
103 |
100 |
0.15 |
|
|
|
| 18 |
A2 |
3108 |
2997 |
0.00 |
|
|
|
| 19 |
A2 |
3083 |
2973 |
0.00 |
|
|
|
| 20 |
A2 |
2983 |
2877 |
0.00 |
|
|
|
| 21 |
A2 |
1496 |
1443 |
0.00 |
|
|
|
| 22 |
A2 |
1317 |
1270 |
0.00 |
|
|
|
| 23 |
A2 |
1267 |
1222 |
0.00 |
|
|
|
| 24 |
A2 |
1176 |
1134 |
0.00 |
|
|
|
| 25 |
A2 |
899 |
867 |
0.00 |
|
|
|
| 26 |
A2 |
766 |
739 |
0.00 |
|
|
|
| 27 |
A2 |
229 |
221 |
0.00 |
|
|
|
| 28 |
A2 |
138 |
133 |
0.00 |
|
|
|
| 29 |
A2 |
75 |
73 |
0.00 |
|
|
|
| 30 |
B1 |
3108 |
2997 |
118.76 |
|
|
|
| 31 |
B1 |
3083 |
2973 |
3.21 |
|
|
|
| 32 |
B1 |
2980 |
2874 |
106.36 |
|
|
|
| 33 |
B1 |
1496 |
1443 |
16.70 |
|
|
|
| 34 |
B1 |
1319 |
1272 |
0.79 |
|
|
|
| 35 |
B1 |
1275 |
1230 |
3.63 |
|
|
|
| 36 |
B1 |
1197 |
1154 |
3.83 |
|
|
|
| 37 |
B1 |
912 |
880 |
2.85 |
|
|
|
| 38 |
B1 |
769 |
742 |
3.73 |
|
|
|
| 39 |
B1 |
231 |
223 |
0.30 |
|
|
|
| 40 |
B1 |
155 |
150 |
5.58 |
|
|
|
| 41 |
B1 |
57 |
55 |
0.26 |
|
|
|
| 42 |
B2 |
3115 |
3004 |
21.08 |
|
|
|
| 43 |
B2 |
3049 |
2940 |
3.60 |
|
|
|
| 44 |
B2 |
3036 |
2927 |
38.96 |
|
|
|
| 45 |
B2 |
2949 |
2844 |
15.21 |
|
|
|
| 46 |
B2 |
1514 |
1460 |
10.90 |
|
|
|
| 47 |
B2 |
1502 |
1449 |
0.26 |
|
|
|
| 48 |
B2 |
1490 |
1437 |
2.28 |
|
|
|
| 49 |
B2 |
1411 |
1361 |
9.55 |
|
|
|
| 50 |
B2 |
1408 |
1358 |
28.50 |
|
|
|
| 51 |
B2 |
1328 |
1280 |
9.35 |
|
|
|
| 52 |
B2 |
1161 |
1120 |
247.72 |
|
|
|
| 53 |
B2 |
1129 |
1089 |
3.07 |
|
|
|
| 54 |
B2 |
1057 |
1019 |
0.20 |
|
|
|
| 55 |
B2 |
903 |
870 |
1.84 |
|
|
|
| 56 |
B2 |
515 |
497 |
5.36 |
|
|
|
| 57 |
B2 |
250 |
241 |
0.68 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 42435.9 cm
-1
Scaled (by 0.9643) Zero Point Vibrational Energy (zpe) 40921.0 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at B3PW91/TZVP
Point Group is C2v
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
0.393 |
| C2 |
0.000 |
1.177 |
-0.385 |
| C3 |
0.000 |
-1.177 |
-0.385 |
| C4 |
0.000 |
2.383 |
0.532 |
| C5 |
0.000 |
-2.383 |
0.532 |
| C6 |
0.000 |
3.698 |
-0.238 |
| C7 |
0.000 |
-3.698 |
-0.238 |
| H8 |
0.886 |
1.199 |
-1.040 |
| H9 |
-0.886 |
1.199 |
-1.040 |
| H10 |
-0.886 |
-1.199 |
-1.040 |
| H11 |
0.886 |
-1.199 |
-1.040 |
| H12 |
0.877 |
2.326 |
1.183 |
| H13 |
-0.877 |
2.326 |
1.183 |
| H14 |
-0.877 |
-2.326 |
1.183 |
| H15 |
0.877 |
-2.326 |
1.183 |
| H16 |
0.000 |
4.551 |
0.443 |
| H17 |
-0.883 |
3.787 |
-0.878 |
| H18 |
0.883 |
3.787 |
-0.878 |
| H19 |
0.000 |
-4.551 |
0.443 |
| H20 |
0.883 |
-3.787 |
-0.878 |
| H21 |
-0.883 |
-3.787 |
-0.878 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
C7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
H21 |
| O1 | | 1.4110 | 1.4110 | 2.3872 | 2.3872 | 3.7512 | 3.7512 | 2.0679 | 2.0679 | 2.0679 | 2.0679 | 2.6082 | 2.6082 | 2.6082 | 2.6082 | 4.5516 | 4.0911 | 4.0911 | 4.5516 | 4.0911 | 4.0911 |
C2 | 1.4110 | | 2.3540 | 1.5152 | 3.6764 | 2.5250 | 4.8769 | 1.1022 | 1.1022 | 2.6187 | 2.6187 | 2.1327 | 2.1327 | 3.9368 | 3.9368 | 3.4744 | 2.7991 | 2.7991 | 5.7878 | 5.0660 | 5.0660 | C3 | 1.4110 | 2.3540 | | 3.6764 | 1.5152 | 4.8769 | 2.5250 | 2.6187 | 2.6187 | 1.1022 | 1.1022 | 3.9368 | 3.9368 | 2.1327 | 2.1327 | 5.7878 | 5.0660 | 5.0660 | 3.4744 | 2.7991 | 2.7991 | C4 | 2.3872 | 1.5152 | 3.6764 | | 4.7663 | 1.5235 | 6.1294 | 2.1588 | 2.1588 | 4.0107 | 4.0107 | 1.0940 | 1.0940 | 4.8341 | 4.8341 | 2.1699 | 2.1766 | 2.1766 | 6.9350 | 6.3906 | 6.3906 | C5 | 2.3872 | 3.6764 | 1.5152 | 4.7663 | | 6.1294 | 1.5235 | 4.0107 | 4.0107 | 2.1588 | 2.1588 | 4.8341 | 4.8341 | 1.0940 | 1.0940 | 6.9350 | 6.3906 | 6.3906 | 2.1699 | 2.1766 | 2.1766 | C6 | 3.7512 | 2.5250 | 4.8769 | 1.5235 | 6.1294 | | 7.3954 | 2.7703 | 2.7703 | 5.0400 | 5.0400 | 2.1613 | 2.1613 | 6.2507 | 6.2507 | 1.0920 | 1.0937 | 1.0937 | 8.2770 | 7.5638 | 7.5638 | C7 | 3.7512 | 4.8769 | 2.5250 | 6.1294 | 1.5235 | 7.3954 | | 5.0400 | 5.0400 | 2.7703 | 2.7703 | 6.2507 | 6.2507 | 2.1613 | 2.1613 | 8.2770 | 7.5638 | 7.5638 | 1.0920 | 1.0937 | 1.0937 | H8 | 2.0679 | 1.1022 | 2.6187 | 2.1588 | 4.0107 | 2.7703 | 5.0400 | | 1.7722 | 2.9810 | 2.3970 | 2.4927 | 3.0534 | 4.5247 | 4.1670 | 3.7717 | 3.1394 | 2.5937 | 6.0038 | 4.9883 | 5.2926 | H9 | 2.0679 | 1.1022 | 2.6187 | 2.1588 | 4.0107 | 2.7703 | 5.0400 | 1.7722 | | 2.3970 | 2.9810 | 3.0534 | 2.4927 | 4.1670 | 4.5247 | 3.7717 | 2.5937 | 3.1394 | 6.0038 | 5.2926 | 4.9883 | H10 | 2.0679 | 2.6187 | 1.1022 | 4.0107 | 2.1588 | 5.0400 | 2.7703 | 2.9810 | 2.3970 | | 1.7722 | 4.5247 | 4.1670 | 2.4927 | 3.0534 | 6.0038 | 4.9883 | 5.2926 | 3.7717 | 3.1394 | 2.5937 | H11 | 2.0679 | 2.6187 | 1.1022 | 4.0107 | 2.1588 | 5.0400 | 2.7703 | 2.3970 | 2.9810 | 1.7722 | | 4.1670 | 4.5247 | 3.0534 | 2.4927 | 6.0038 | 5.2926 | 4.9883 | 3.7717 | 2.5937 | 3.1394 | H12 | 2.6082 | 2.1327 | 3.9368 | 1.0940 | 4.8341 | 2.1613 | 6.2507 | 2.4927 | 3.0534 | 4.5247 | 4.1670 | | 1.7546 | 4.9716 | 4.6517 | 2.5040 | 3.0789 | 2.5263 | 6.9722 | 6.4510 | 6.6868 | H13 | 2.6082 | 2.1327 | 3.9368 | 1.0940 | 4.8341 | 2.1613 | 6.2507 | 3.0534 | 2.4927 | 4.1670 | 4.5247 | 1.7546 | | 4.6517 | 4.9716 | 2.5040 | 2.5263 | 3.0789 | 6.9722 | 6.6868 | 6.4510 | H14 | 2.6082 | 3.9368 | 2.1327 | 4.8341 | 1.0940 | 6.2507 | 2.1613 | 4.5247 | 4.1670 | 2.4927 | 3.0534 | 4.9716 | 4.6517 | | 1.7546 | 6.9722 | 6.4510 | 6.6868 | 2.5040 | 3.0789 | 2.5263 | H15 | 2.6082 | 3.9368 | 2.1327 | 4.8341 | 1.0940 | 6.2507 | 2.1613 | 4.1670 | 4.5247 | 3.0534 | 2.4927 | 4.6517 | 4.9716 | 1.7546 | | 6.9722 | 6.6868 | 6.4510 | 2.5040 | 2.5263 | 3.0789 | H16 | 4.5516 | 3.4744 | 5.7878 | 2.1699 | 6.9350 | 1.0920 | 8.2770 | 3.7717 | 3.7717 | 6.0038 | 6.0038 | 2.5040 | 2.5040 | 6.9722 | 6.9722 | | 1.7627 | 1.7627 | 9.1026 | 8.4884 | 8.4884 | H17 | 4.0911 | 2.7991 | 5.0660 | 2.1766 | 6.3906 | 1.0937 | 7.5638 | 3.1394 | 2.5937 | 4.9883 | 5.2926 | 3.0789 | 2.5263 | 6.4510 | 6.6868 | 1.7627 | | 1.7652 | 8.4884 | 7.7773 | 7.5743 | H18 | 4.0911 | 2.7991 | 5.0660 | 2.1766 | 6.3906 | 1.0937 | 7.5638 | 2.5937 | 3.1394 | 5.2926 | 4.9883 | 2.5263 | 3.0789 | 6.6868 | 6.4510 | 1.7627 | 1.7652 | | 8.4884 | 7.5743 | 7.7773 | H19 | 4.5516 | 5.7878 | 3.4744 | 6.9350 | 2.1699 | 8.2770 | 1.0920 | 6.0038 | 6.0038 | 3.7717 | 3.7717 | 6.9722 | 6.9722 | 2.5040 | 2.5040 | 9.1026 | 8.4884 | 8.4884 | | 1.7627 | 1.7627 | H20 | 4.0911 | 5.0660 | 2.7991 | 6.3906 | 2.1766 | 7.5638 | 1.0937 | 4.9883 | 5.2926 | 3.1394 | 2.5937 | 6.4510 | 6.6868 | 3.0789 | 2.5263 | 8.4884 | 7.7773 | 7.5743 | 1.7627 | | 1.7652 | H21 | 4.0911 | 5.0660 | 2.7991 | 6.3906 | 2.1766 | 7.5638 | 1.0937 | 5.2926 | 4.9883 | 2.5937 | 3.1394 | 6.6868 | 6.4510 | 2.5263 | 3.0789 | 8.4884 | 7.5743 | 7.7773 | 1.7627 | 1.7652 | |
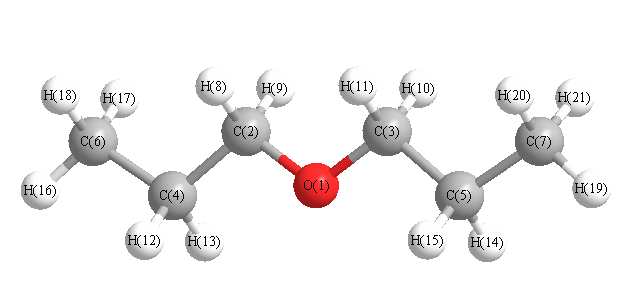 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C4 |
109.282 |
|
O1 |
C2 |
H8 |
110.129 |
| O1 |
C2 |
H9 |
110.129 |
|
O1 |
C3 |
C5 |
109.282 |
| O1 |
C3 |
H10 |
110.129 |
|
O1 |
C3 |
H11 |
110.129 |
| C2 |
O1 |
C3 |
113.052 |
|
C2 |
C4 |
C6 |
112.393 |
| C2 |
C4 |
H12 |
108.568 |
|
C2 |
C4 |
H13 |
108.568 |
| C3 |
C5 |
C7 |
112.393 |
|
C3 |
C5 |
H14 |
108.568 |
| C3 |
C5 |
H15 |
108.568 |
|
C4 |
C2 |
H8 |
110.132 |
| C4 |
C2 |
H9 |
110.132 |
|
C4 |
C6 |
H16 |
111.053 |
| C4 |
C6 |
H17 |
111.484 |
|
C4 |
C6 |
H18 |
111.484 |
| C5 |
C3 |
H10 |
110.132 |
|
C5 |
C3 |
H11 |
110.132 |
| C5 |
C7 |
H19 |
111.053 |
|
C5 |
C7 |
H20 |
111.484 |
| C5 |
C7 |
H21 |
111.484 |
|
C6 |
C4 |
H12 |
110.244 |
| C6 |
C4 |
H13 |
110.244 |
|
C7 |
C5 |
H14 |
110.244 |
| C7 |
C5 |
H15 |
110.244 |
|
H8 |
C2 |
H9 |
107.015 |
| H10 |
C3 |
H11 |
107.015 |
|
H12 |
C4 |
H13 |
106.635 |
| H14 |
C5 |
H15 |
106.635 |
|
H16 |
C6 |
H17 |
107.507 |
| H16 |
C6 |
H18 |
107.507 |
|
H17 |
C6 |
H18 |
107.604 |
| H19 |
C7 |
H20 |
107.507 |
|
H19 |
C7 |
H21 |
107.507 |
| H20 |
C7 |
H21 |
107.604 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at B3PW91/TZVP
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
O |
-0.231 |
|
|
|
| 2 |
C |
-0.098 |
|
|
|
| 3 |
C |
-0.098 |
|
|
|
| 4 |
C |
-0.179 |
|
|
|
| 5 |
C |
-0.179 |
|
|
|
| 6 |
C |
-0.375 |
|
|
|
| 7 |
C |
-0.375 |
|
|
|
| 8 |
H |
0.086 |
|
|
|
| 9 |
H |
0.086 |
|
|
|
| 10 |
H |
0.086 |
|
|
|
| 11 |
H |
0.086 |
|
|
|
| 12 |
H |
0.118 |
|
|
|
| 13 |
H |
0.118 |
|
|
|
| 14 |
H |
0.118 |
|
|
|
| 15 |
H |
0.118 |
|
|
|
| 16 |
H |
0.133 |
|
|
|
| 17 |
H |
0.113 |
|
|
|
| 18 |
H |
0.113 |
|
|
|
| 19 |
H |
0.133 |
|
|
|
| 20 |
H |
0.113 |
|
|
|
| 21 |
H |
0.113 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
-0.983 |
0.983 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-45.979 |
0.000 |
0.000 |
| y |
0.000 |
-43.745 |
0.000 |
| z |
0.000 |
0.000 |
-47.515 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
-0.349 |
0.000 |
0.000 |
| y |
0.000 |
3.002 |
0.000 |
| z |
0.000 |
0.000 |
-2.653 |
|
| Polar |
|---|
| 3z2-r2 | -5.306 |
|---|
| x2-y2 | -2.234 |
|---|
| xy | 0.000 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
10.186 |
0.000 |
0.000 |
| y |
0.000 |
14.269 |
0.000 |
| z |
0.000 |
0.000 |
10.591 |
<r2> (average value of r
2) Å
2
| <r2> |
433.436 |
| (<r2>)1/2 |
20.819 |
Jump to
S1C1
Energy calculated at B3PW91/TZVP
| | hartrees |
|---|
| Energy at 0K | -312.284315 |
| Energy at 298.15K | -312.300016 |
| HF Energy | -312.284315 |
| Nuclear repulsion energy | 324.820093 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at B3PW91/TZVP
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3129 |
3017 |
9.68 |
|
|
|
| 2 |
A |
3107 |
2996 |
54.60 |
|
|
|
| 3 |
A |
3076 |
2967 |
10.39 |
|
|
|
| 4 |
A |
3040 |
2932 |
3.37 |
|
|
|
| 5 |
A |
3039 |
2931 |
9.30 |
|
|
|
| 6 |
A |
2988 |
2881 |
8.94 |
|
|
|
| 7 |
A |
2960 |
2854 |
100.55 |
|
|
|
| 8 |
A |
1526 |
1471 |
4.34 |
|
|
|
| 9 |
A |
1506 |
1453 |
4.36 |
|
|
|
| 10 |
A |
1492 |
1439 |
6.44 |
|
|
|
| 11 |
A |
1475 |
1422 |
0.65 |
|
|
|
| 12 |
A |
1447 |
1396 |
1.98 |
|
|
|
| 13 |
A |
1409 |
1359 |
2.46 |
|
|
|
| 14 |
A |
1378 |
1329 |
0.02 |
|
|
|
| 15 |
A |
1316 |
1269 |
3.04 |
|
|
|
| 16 |
A |
1271 |
1225 |
0.10 |
|
|
|
| 17 |
A |
1180 |
1138 |
6.55 |
|
|
|
| 18 |
A |
1145 |
1104 |
8.72 |
|
|
|
| 19 |
A |
1091 |
1052 |
7.96 |
|
|
|
| 20 |
A |
960 |
926 |
9.01 |
|
|
|
| 21 |
A |
923 |
890 |
7.42 |
|
|
|
| 22 |
A |
904 |
872 |
0.28 |
|
|
|
| 23 |
A |
752 |
725 |
0.20 |
|
|
|
| 24 |
A |
480 |
463 |
0.12 |
|
|
|
| 25 |
A |
329 |
318 |
0.20 |
|
|
|
| 26 |
A |
266 |
257 |
0.45 |
|
|
|
| 27 |
A |
166 |
160 |
0.07 |
|
|
|
| 28 |
A |
110 |
106 |
0.04 |
|
|
|
| 29 |
A |
45 |
43 |
0.00 |
|
|
|
| 30 |
B |
3128 |
3017 |
44.18 |
|
|
|
| 31 |
B |
3107 |
2996 |
32.75 |
|
|
|
| 32 |
B |
3076 |
2966 |
26.27 |
|
|
|
| 33 |
B |
3040 |
2932 |
77.45 |
|
|
|
| 34 |
B |
3039 |
2931 |
40.52 |
|
|
|
| 35 |
B |
2984 |
2878 |
100.59 |
|
|
|
| 36 |
B |
2949 |
2844 |
16.17 |
|
|
|
| 37 |
B |
1506 |
1452 |
1.67 |
|
|
|
| 38 |
B |
1505 |
1451 |
13.56 |
|
|
|
| 39 |
B |
1491 |
1437 |
11.98 |
|
|
|
| 40 |
B |
1475 |
1422 |
5.77 |
|
|
|
| 41 |
B |
1411 |
1361 |
17.88 |
|
|
|
| 42 |
B |
1395 |
1345 |
25.33 |
|
|
|
| 43 |
B |
1373 |
1324 |
14.15 |
|
|
|
| 44 |
B |
1307 |
1260 |
3.26 |
|
|
|
| 45 |
B |
1279 |
1234 |
6.61 |
|
|
|
| 46 |
B |
1180 |
1138 |
13.73 |
|
|
|
| 47 |
B |
1163 |
1122 |
165.39 |
|
|
|
| 48 |
B |
1111 |
1071 |
22.11 |
|
|
|
| 49 |
B |
1032 |
995 |
39.61 |
|
|
|
| 50 |
B |
936 |
902 |
1.07 |
|
|
|
| 51 |
B |
883 |
851 |
0.39 |
|
|
|
| 52 |
B |
786 |
758 |
2.32 |
|
|
|
| 53 |
B |
498 |
480 |
1.67 |
|
|
|
| 54 |
B |
324 |
312 |
0.46 |
|
|
|
| 55 |
B |
215 |
207 |
1.74 |
|
|
|
| 56 |
B |
166 |
160 |
4.72 |
|
|
|
| 57 |
B |
75 |
72 |
1.52 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 42470.5 cm
-1
Scaled (by 0.9643) Zero Point Vibrational Energy (zpe) 40954.3 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at B3PW91/TZVP
Point Group is C2
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
0.103 |
| C2 |
0.012 |
1.177 |
0.882 |
| C3 |
-0.012 |
-1.177 |
0.882 |
| C4 |
0.000 |
2.389 |
-0.030 |
| C5 |
0.000 |
-2.389 |
-0.030 |
| C6 |
-1.263 |
2.506 |
-0.874 |
| C7 |
1.263 |
-2.506 |
-0.874 |
| H8 |
-0.866 |
1.196 |
1.548 |
| H9 |
0.907 |
1.194 |
1.522 |
| H10 |
0.866 |
-1.196 |
1.548 |
| H11 |
-0.907 |
-1.194 |
1.522 |
| H12 |
0.882 |
2.345 |
-0.677 |
| H13 |
0.117 |
3.279 |
0.598 |
| H14 |
-0.882 |
-2.345 |
-0.677 |
| H15 |
-0.117 |
-3.279 |
0.598 |
| H16 |
-1.227 |
3.389 |
-1.516 |
| H17 |
-1.387 |
1.629 |
-1.511 |
| H18 |
-2.152 |
2.590 |
-0.243 |
| H19 |
1.227 |
-3.389 |
-1.516 |
| H20 |
1.387 |
-1.629 |
-1.511 |
| H21 |
2.152 |
-2.590 |
-0.243 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
C7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
H21 |
| O1 | | 1.4117 | 1.4117 | 2.3923 | 2.3923 | 2.9708 | 2.9708 | 2.0663 | 2.0652 | 2.0663 | 2.0652 | 2.6238 | 3.3182 | 2.6238 | 3.3182 | 3.9509 | 2.6798 | 3.3849 | 3.9509 | 2.6798 | 3.3849 |
C2 | 1.4117 | | 2.3547 | 1.5159 | 3.6805 | 2.5436 | 4.2672 | 1.1027 | 1.1013 | 2.6088 | 2.6228 | 2.1327 | 2.1234 | 3.9540 | 4.4672 | 3.4891 | 2.8083 | 2.8181 | 5.2985 | 3.9357 | 4.4759 | C3 | 1.4117 | 2.3547 | | 3.6805 | 1.5159 | 4.2672 | 2.5436 | 2.6088 | 2.6228 | 1.1027 | 1.1013 | 3.9540 | 4.4672 | 2.1327 | 2.1234 | 5.2985 | 3.9357 | 4.4759 | 3.4891 | 2.8083 | 2.8181 | C4 | 2.3923 | 1.5159 | 3.6805 | | 4.7772 | 1.5233 | 5.1244 | 2.1594 | 2.1586 | 4.0109 | 4.0085 | 1.0947 | 1.0954 | 4.8584 | 5.7034 | 2.1713 | 2.1671 | 2.1721 | 6.0904 | 4.5009 | 5.4277 | C5 | 2.3923 | 3.6805 | 1.5159 | 4.7772 | | 5.1244 | 1.5233 | 4.0109 | 4.0085 | 2.1594 | 2.1586 | 4.8584 | 5.7034 | 1.0947 | 1.0954 | 6.0904 | 4.5009 | 5.4277 | 2.1713 | 2.1671 | 2.1721 | C6 | 2.9708 | 2.5436 | 4.2672 | 1.5233 | 5.1244 | | 5.6114 | 2.7818 | 3.4887 | 4.9089 | 4.4222 | 2.1596 | 2.1599 | 4.8695 | 6.0778 | 1.0926 | 1.0911 | 1.0941 | 6.4307 | 4.9518 | 6.1661 | C7 | 2.9708 | 4.2672 | 2.5436 | 5.1244 | 1.5233 | 5.6114 | | 4.9089 | 4.4222 | 2.7818 | 3.4887 | 4.8695 | 6.0778 | 2.1596 | 2.1599 | 6.4307 | 4.9518 | 6.1661 | 1.0926 | 1.0911 | 1.0941 | H8 | 2.0663 | 1.1027 | 2.6088 | 2.1594 | 4.0109 | 2.7818 | 4.9089 | | 1.7739 | 2.9532 | 2.3903 | 3.0540 | 2.4919 | 4.1817 | 4.6357 | 3.7853 | 3.1333 | 2.6081 | 5.8982 | 4.7344 | 5.1621 | H9 | 2.0652 | 1.1013 | 2.6228 | 2.1586 | 4.0085 | 3.4887 | 4.4222 | 1.7739 | | 2.3903 | 2.9993 | 2.4822 | 2.4141 | 4.5346 | 4.6810 | 4.3132 | 3.8284 | 3.7978 | 5.5079 | 4.1714 | 4.3567 | H10 | 2.0663 | 2.6088 | 1.1027 | 4.0109 | 2.1594 | 4.9089 | 2.7818 | 2.9532 | 2.3903 | | 1.7739 | 4.1817 | 4.6357 | 3.0540 | 2.4919 | 5.8982 | 4.7344 | 5.1621 | 3.7853 | 3.1333 | 2.6081 | H11 | 2.0652 | 2.6228 | 1.1013 | 4.0085 | 2.1586 | 4.4222 | 3.4887 | 2.3903 | 2.9993 | 1.7739 | | 4.5346 | 4.6810 | 2.4822 | 2.4141 | 5.5079 | 4.1714 | 4.3567 | 4.3132 | 3.8284 | 3.7978 | H12 | 2.6238 | 2.1327 | 3.9540 | 1.0947 | 4.8584 | 2.1596 | 4.8695 | 3.0540 | 2.4822 | 4.1817 | 4.5346 | | 1.7555 | 5.0109 | 5.8524 | 2.4982 | 2.5217 | 3.0749 | 5.8053 | 4.0918 | 5.1140 | H13 | 3.3182 | 2.1234 | 4.4672 | 1.0954 | 5.7034 | 2.1599 | 6.0778 | 2.4919 | 2.4141 | 4.6357 | 4.6810 | 1.7555 | | 5.8524 | 6.5622 | 2.5067 | 3.0711 | 2.5156 | 7.0824 | 5.4907 | 6.2682 | H14 | 2.6238 | 3.9540 | 2.1327 | 4.8584 | 1.0947 | 4.8695 | 2.1596 | 4.1817 | 4.5346 | 3.0540 | 2.4822 | 5.0109 | 5.8524 | | 1.7555 | 5.8053 | 4.0918 | 5.1140 | 2.4982 | 2.5217 | 3.0749 | H15 | 3.3182 | 4.4672 | 2.1234 | 5.7034 | 1.0954 | 6.0778 | 2.1599 | 4.6357 | 4.6810 | 2.4919 | 2.4141 | 5.8524 | 6.5622 | 1.7555 | | 7.0824 | 5.4907 | 6.2682 | 2.5067 | 3.0711 | 2.5156 | H16 | 3.9509 | 3.4891 | 5.2985 | 2.1713 | 6.0904 | 1.0926 | 6.4307 | 3.7853 | 4.3132 | 5.8982 | 5.5079 | 2.4982 | 2.5067 | 5.8053 | 7.0824 | | 1.7674 | 1.7655 | 7.2081 | 5.6577 | 6.9844 | H17 | 2.6798 | 2.8083 | 3.9357 | 2.1671 | 4.5009 | 1.0911 | 4.9518 | 3.1333 | 3.8284 | 4.7344 | 4.1714 | 2.5217 | 3.0711 | 4.0918 | 5.4907 | 1.7674 | | 1.7658 | 5.6577 | 4.2788 | 5.6508 | H18 | 3.3849 | 2.8181 | 4.4759 | 2.1721 | 5.4277 | 1.0941 | 6.1661 | 2.6081 | 3.7978 | 5.1621 | 4.3567 | 3.0749 | 2.5156 | 5.1140 | 6.2682 | 1.7655 | 1.7658 | | 6.9844 | 5.6508 | 6.7344 | H19 | 3.9509 | 5.2985 | 3.4891 | 6.0904 | 2.1713 | 6.4307 | 1.0926 | 5.8982 | 5.5079 | 3.7853 | 4.3132 | 5.8053 | 7.0824 | 2.4982 | 2.5067 | 7.2081 | 5.6577 | 6.9844 | | 1.7674 | 1.7655 | H20 | 2.6798 | 3.9357 | 2.8083 | 4.5009 | 2.1671 | 4.9518 | 1.0911 | 4.7344 | 4.1714 | 3.1333 | 3.8284 | 4.0918 | 5.4907 | 2.5217 | 3.0711 | 5.6577 | 4.2788 | 5.6508 | 1.7674 | | 1.7658 | H21 | 3.3849 | 4.4759 | 2.8181 | 5.4277 | 2.1721 | 6.1661 | 1.0941 | 5.1621 | 4.3567 | 2.6081 | 3.7978 | 5.1140 | 6.2682 | 3.0749 | 2.5156 | 6.9844 | 5.6508 | 6.7344 | 1.7655 | 1.7658 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C4 |
109.551 |
|
O1 |
C2 |
H8 |
109.923 |
| O1 |
C2 |
H9 |
109.917 |
|
O1 |
C3 |
C5 |
109.551 |
| O1 |
C3 |
H10 |
109.923 |
|
O1 |
C3 |
H11 |
109.917 |
| C2 |
O1 |
C3 |
113.023 |
|
C2 |
C4 |
C6 |
113.640 |
| C2 |
C4 |
H12 |
108.490 |
|
C2 |
C4 |
H13 |
107.726 |
| C3 |
C5 |
C7 |
113.640 |
|
C3 |
C5 |
H14 |
108.490 |
| C3 |
C5 |
H15 |
107.726 |
|
C4 |
C2 |
H8 |
110.105 |
| C4 |
C2 |
H9 |
110.125 |
|
C4 |
C6 |
H16 |
111.135 |
| C4 |
C6 |
H17 |
110.894 |
|
C4 |
C6 |
H18 |
111.106 |
| C5 |
C3 |
H10 |
110.105 |
|
C5 |
C3 |
H11 |
110.125 |
| C5 |
C7 |
H19 |
111.135 |
|
C5 |
C7 |
H20 |
110.894 |
| C5 |
C7 |
H21 |
111.106 |
|
C6 |
C4 |
H12 |
110.086 |
| C6 |
C4 |
H13 |
110.065 |
|
C7 |
C5 |
H14 |
110.086 |
| C7 |
C5 |
H15 |
110.065 |
|
H8 |
C2 |
H9 |
107.192 |
| H10 |
C3 |
H11 |
107.192 |
|
H12 |
C4 |
H13 |
106.562 |
| H14 |
C5 |
H15 |
106.562 |
|
H16 |
C6 |
H17 |
108.067 |
| H16 |
C6 |
H18 |
107.680 |
|
H17 |
C6 |
H18 |
107.811 |
| H19 |
C7 |
H20 |
108.067 |
|
H19 |
C7 |
H21 |
107.680 |
| H20 |
C7 |
H21 |
107.811 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at B3PW91/TZVP
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
O |
-0.246 |
|
|
|
| 2 |
C |
-0.111 |
|
|
|
| 3 |
C |
-0.111 |
|
|
|
| 4 |
C |
-0.174 |
|
|
|
| 5 |
C |
-0.174 |
|
|
|
| 6 |
C |
-0.378 |
|
|
|
| 7 |
C |
-0.378 |
|
|
|
| 8 |
H |
0.092 |
|
|
|
| 9 |
H |
0.103 |
|
|
|
| 10 |
H |
0.092 |
|
|
|
| 11 |
H |
0.103 |
|
|
|
| 12 |
H |
0.115 |
|
|
|
| 13 |
H |
0.108 |
|
|
|
| 14 |
H |
0.115 |
|
|
|
| 15 |
H |
0.108 |
|
|
|
| 16 |
H |
0.125 |
|
|
|
| 17 |
H |
0.139 |
|
|
|
| 18 |
H |
0.104 |
|
|
|
| 19 |
H |
0.125 |
|
|
|
| 20 |
H |
0.139 |
|
|
|
| 21 |
H |
0.104 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
1.042 |
1.042 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-47.002 |
0.401 |
0.000 |
| y |
0.401 |
-43.932 |
0.000 |
| z |
0.000 |
0.000 |
-45.988 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
-2.042 |
0.401 |
0.000 |
| y |
0.401 |
2.563 |
0.000 |
| z |
0.000 |
0.000 |
-0.521 |
|
| Polar |
|---|
| 3z2-r2 | -1.043 |
|---|
| x2-y2 | -3.070 |
|---|
| xy | 0.401 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
10.830 |
-0.543 |
0.000 |
| y |
-0.543 |
12.962 |
0.000 |
| z |
0.000 |
0.000 |
10.974 |
<r2> (average value of r
2) Å
2
| <r2> |
347.745 |
| (<r2>)1/2 |
18.648 |
