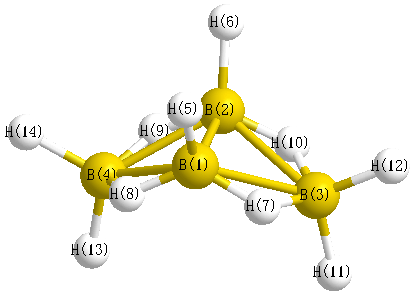
Vibrational Frequencies calculated at B3PW91/6-31G
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1 |
2736 |
2620 |
90.63 |
|
|
|
| 2 |
A1 |
2710 |
2595 |
34.59 |
|
|
|
| 3 |
A1 |
2614 |
2503 |
47.02 |
|
|
|
| 4 |
A1 |
2230 |
2136 |
12.88 |
|
|
|
| 5 |
A1 |
1550 |
1484 |
7.70 |
|
|
|
| 6 |
A1 |
1182 |
1132 |
6.52 |
|
|
|
| 7 |
A1 |
1014 |
971 |
6.03 |
|
|
|
| 8 |
A1 |
870 |
833 |
0.01 |
|
|
|
| 9 |
A1 |
822 |
787 |
0.51 |
|
|
|
| 10 |
A1 |
701 |
671 |
0.10 |
|
|
|
| 11 |
A1 |
590 |
565 |
0.31 |
|
|
|
| 12 |
A1 |
220 |
210 |
7.36 |
|
|
|
| 13 |
A2 |
2273 |
2177 |
0.00 |
|
|
|
| 14 |
A2 |
1447 |
1386 |
0.00 |
|
|
|
| 15 |
A2 |
1104 |
1057 |
0.00 |
|
|
|
| 16 |
A2 |
1048 |
1004 |
0.00 |
|
|
|
| 17 |
A2 |
921 |
882 |
0.00 |
|
|
|
| 18 |
A2 |
690 |
661 |
0.00 |
|
|
|
| 19 |
A2 |
424 |
406 |
0.00 |
|
|
|
| 20 |
B1 |
2727 |
2612 |
29.31 |
|
|
|
| 21 |
B1 |
2237 |
2143 |
10.51 |
|
|
|
| 22 |
B1 |
1506 |
1442 |
32.01 |
|
|
|
| 23 |
B1 |
1122 |
1075 |
3.33 |
|
|
|
| 24 |
B1 |
1032 |
988 |
41.26 |
|
|
|
| 25 |
B1 |
932 |
892 |
19.87 |
|
|
|
| 26 |
B1 |
755 |
723 |
0.34 |
|
|
|
| 27 |
B1 |
592 |
567 |
23.62 |
|
|
|
| 28 |
B2 |
2712 |
2597 |
75.49 |
|
|
|
| 29 |
B2 |
2610 |
2500 |
68.20 |
|
|
|
| 30 |
B2 |
2257 |
2162 |
105.16 |
|
|
|
| 31 |
B2 |
1316 |
1260 |
6.17 |
|
|
|
| 32 |
B2 |
1165 |
1116 |
22.62 |
|
|
|
| 33 |
B2 |
939 |
899 |
7.14 |
|
|
|
| 34 |
B2 |
889 |
851 |
37.03 |
|
|
|
| 35 |
B2 |
516 |
494 |
6.80 |
|
|
|
| 36 |
B2 |
382 |
366 |
3.24 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 24416.7 cm
-1
Scaled (by 0.9577) Zero Point Vibrational Energy (zpe) 23383.9 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at B3PW91/6-31G
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
B |
-0.190 |
|
|
|
| 2 |
B |
-0.190 |
|
|
|
| 3 |
B |
-0.186 |
|
|
|
| 4 |
B |
-0.186 |
|
|
|
| 5 |
H |
0.066 |
|
|
|
| 6 |
H |
0.066 |
|
|
|
| 7 |
H |
0.117 |
|
|
|
| 8 |
H |
0.117 |
|
|
|
| 9 |
H |
0.117 |
|
|
|
| 10 |
H |
0.117 |
|
|
|
| 11 |
H |
0.038 |
|
|
|
| 12 |
H |
0.037 |
|
|
|
| 13 |
H |
0.038 |
|
|
|
| 14 |
H |
0.037 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
0.564 |
0.564 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-29.028 |
0.000 |
0.000 |
| y |
0.000 |
-33.271 |
0.000 |
| z |
0.000 |
0.000 |
-33.039 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
4.127 |
0.000 |
0.000 |
| y |
0.000 |
-2.237 |
0.000 |
| z |
0.000 |
0.000 |
-1.890 |
|
| Polar |
|---|
| 3z2-r2 | -3.780 |
|---|
| x2-y2 | 4.243 |
|---|
| xy | 0.000 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
7.712 |
0.000 |
0.000 |
| y |
0.000 |
9.355 |
0.000 |
| z |
0.000 |
0.000 |
7.629 |
<r2> (average value of r
2) Å
2
| <r2> |
90.980 |
| (<r2>)1/2 |
9.538 |