Jump to
S1C2
Vibrational Frequencies calculated at MP2=FULL/daug-cc-pVTZ
Geometric Data calculated at MP2=FULL/daug-cc-pVTZ
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at MP2=FULL/daug-cc-pVTZ
| | hartrees |
|---|
| Energy at 0K | -194.059263 |
| Energy at 298.15K | |
| HF Energy | -193.193226 |
| Nuclear repulsion energy | 133.562957 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/daug-cc-pVTZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3863 |
3863 |
40.11 |
101.58 |
0.19 |
0.32 |
| 2 |
A |
3174 |
3174 |
15.09 |
30.15 |
0.74 |
0.85 |
| 3 |
A |
3154 |
3154 |
33.05 |
50.56 |
0.56 |
0.72 |
| 4 |
A |
3126 |
3126 |
14.87 |
69.73 |
0.72 |
0.84 |
| 5 |
A |
3090 |
3090 |
58.00 |
105.11 |
0.18 |
0.31 |
| 6 |
A |
3082 |
3082 |
20.93 |
154.04 |
0.01 |
0.03 |
| 7 |
A |
3076 |
3076 |
6.61 |
122.43 |
0.25 |
0.40 |
| 8 |
A |
3041 |
3041 |
52.42 |
126.64 |
0.07 |
0.13 |
| 9 |
A |
1541 |
1541 |
3.25 |
2.89 |
0.74 |
0.85 |
| 10 |
A |
1531 |
1531 |
6.48 |
2.73 |
0.75 |
0.86 |
| 11 |
A |
1519 |
1519 |
7.15 |
5.54 |
0.75 |
0.86 |
| 12 |
A |
1495 |
1495 |
3.21 |
5.73 |
0.73 |
0.84 |
| 13 |
A |
1462 |
1462 |
4.71 |
0.91 |
0.23 |
0.38 |
| 14 |
A |
1421 |
1421 |
3.70 |
0.25 |
0.70 |
0.82 |
| 15 |
A |
1390 |
1390 |
0.78 |
0.81 |
0.74 |
0.85 |
| 16 |
A |
1338 |
1338 |
13.59 |
4.30 |
0.69 |
0.82 |
| 17 |
A |
1290 |
1290 |
0.36 |
2.39 |
0.72 |
0.83 |
| 18 |
A |
1252 |
1252 |
33.61 |
1.48 |
0.26 |
0.41 |
| 19 |
A |
1176 |
1176 |
5.45 |
1.51 |
0.10 |
0.18 |
| 20 |
A |
1131 |
1131 |
17.06 |
4.01 |
0.41 |
0.59 |
| 21 |
A |
1093 |
1093 |
34.76 |
2.60 |
0.64 |
0.78 |
| 22 |
A |
997 |
997 |
49.91 |
3.13 |
0.65 |
0.79 |
| 23 |
A |
937 |
937 |
1.83 |
0.24 |
0.55 |
0.71 |
| 24 |
A |
894 |
894 |
1.20 |
11.96 |
0.07 |
0.13 |
| 25 |
A |
774 |
774 |
0.88 |
0.25 |
0.31 |
0.47 |
| 26 |
A |
481 |
481 |
7.89 |
0.22 |
0.51 |
0.68 |
| 27 |
A |
330 |
330 |
7.08 |
0.30 |
0.31 |
0.48 |
| 28 |
A |
253 |
253 |
88.41 |
1.23 |
0.70 |
0.82 |
| 29 |
A |
225 |
225 |
12.20 |
0.11 |
0.64 |
0.78 |
| 30 |
A |
135 |
135 |
10.74 |
0.11 |
0.74 |
0.85 |
Unscaled Zero Point Vibrational Energy (zpe) 24134.4 cm
-1
Scaled (by 1) Zero Point Vibrational Energy (zpe) 24134.4 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at MP2=FULL/daug-cc-pVTZ
Point Group is C1
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
-1.515 |
-0.519 |
0.129 |
| C2 |
-0.632 |
0.641 |
-0.291 |
| C3 |
0.755 |
0.549 |
0.294 |
| O4 |
1.364 |
-0.633 |
-0.216 |
| H5 |
-2.508 |
-0.431 |
-0.305 |
| H6 |
-1.622 |
-0.546 |
1.212 |
| H7 |
-1.083 |
-1.462 |
-0.192 |
| H8 |
-0.545 |
0.675 |
-1.376 |
| H9 |
-1.070 |
1.587 |
0.028 |
| H10 |
0.694 |
0.505 |
1.384 |
| H11 |
1.339 |
1.428 |
0.015 |
| H12 |
2.236 |
-0.717 |
0.176 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
O4 |
H5 |
H6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
| C1 | | 1.5173 | 2.5134 | 2.9018 | 1.0870 | 1.0888 | 1.0856 | 2.1522 | 2.1541 | 2.7388 | 3.4561 | 3.7563 |
C2 | 1.5173 | | 1.5071 | 2.3689 | 2.1608 | 2.1567 | 2.1532 | 1.0894 | 1.0900 | 2.1402 | 2.1432 | 3.2072 | C3 | 2.5134 | 1.5071 | | 1.4244 | 3.4582 | 2.7736 | 2.7667 | 2.1195 | 2.1160 | 1.0930 | 1.0915 | 1.9523 | O4 | 2.9018 | 2.3689 | 1.4244 | | 3.8779 | 3.3116 | 2.5835 | 2.5884 | 3.3036 | 2.0749 | 2.0743 | 0.9599 | H5 | 1.0870 | 2.1608 | 3.4582 | 3.8779 | | 1.7603 | 1.7621 | 2.4945 | 2.4993 | 3.7386 | 4.2836 | 4.7764 | H6 | 1.0888 | 2.1567 | 2.7736 | 3.3116 | 1.7603 | | 1.7605 | 3.0582 | 2.5012 | 2.5494 | 3.7548 | 3.9986 | H7 | 1.0856 | 2.1532 | 2.7667 | 2.5835 | 1.7621 | 1.7605 | | 2.5016 | 3.0563 | 3.0834 | 3.7758 | 3.4212 | H8 | 2.1522 | 1.0894 | 2.1195 | 2.5884 | 2.4945 | 3.0582 | 2.5016 | | 1.7549 | 3.0302 | 2.4595 | 3.4757 | H9 | 2.1541 | 1.0900 | 2.1160 | 3.3036 | 2.4993 | 2.5012 | 3.0563 | 1.7549 | | 2.4741 | 2.4142 | 4.0325 | H10 | 2.7388 | 2.1402 | 1.0930 | 2.0749 | 3.7386 | 2.5494 | 3.0834 | 3.0302 | 2.4741 | | 1.7727 | 2.3087 | H11 | 3.4561 | 2.1432 | 1.0915 | 2.0743 | 4.2836 | 3.7548 | 3.7758 | 2.4595 | 2.4142 | 1.7727 | | 2.3310 | H12 | 3.7563 | 3.2072 | 1.9523 | 0.9599 | 4.7764 | 3.9986 | 3.4212 | 3.4757 | 4.0325 | 2.3087 | 2.3310 | |
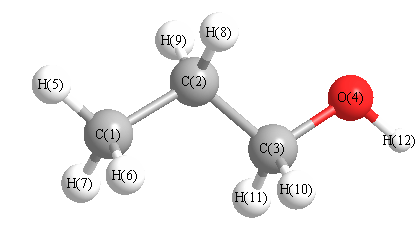 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
C3 |
112.413 |
|
C1 |
C2 |
H8 |
110.227 |
| C1 |
C2 |
H9 |
110.345 |
|
C2 |
C1 |
H5 |
111.057 |
| C2 |
C1 |
H6 |
110.623 |
|
C2 |
C1 |
H7 |
110.530 |
| C2 |
C3 |
O4 |
107.788 |
|
C2 |
C3 |
H10 |
109.776 |
| C2 |
C3 |
H11 |
110.102 |
|
C3 |
C2 |
H8 |
108.364 |
| C3 |
C2 |
H9 |
108.054 |
|
C3 |
O4 |
H12 |
108.356 |
| O4 |
C3 |
H10 |
110.327 |
|
O4 |
C3 |
H11 |
110.366 |
| H5 |
C1 |
H6 |
108.005 |
|
H5 |
C1 |
H7 |
108.398 |
| H6 |
C1 |
H7 |
108.126 |
|
H8 |
C2 |
H9 |
107.268 |
| H10 |
C3 |
H11 |
108.482 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
