Jump to
S1C2
Energy calculated at MP2/LANL2DZ
| | hartrees |
|---|
| Energy at 0K | -343.655997 |
| Energy at 298.15K | |
| Nuclear repulsion energy | 414.205836 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2/LANL2DZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1' |
3057 |
2944 |
0.00 |
|
|
|
| 2 |
A1' |
1537 |
1480 |
0.00 |
|
|
|
| 3 |
A1' |
1368 |
1318 |
0.00 |
|
|
|
| 4 |
A1' |
939 |
905 |
0.00 |
|
|
|
| 5 |
A1' |
758 |
730 |
0.00 |
|
|
|
| 6 |
A1' |
589 |
567 |
0.00 |
|
|
|
| 7 |
A1" |
3102 |
2988 |
0.00 |
|
|
|
| 8 |
A1" |
1276 |
1229 |
0.00 |
|
|
|
| 9 |
A1" |
809 |
779 |
0.00 |
|
|
|
| 10 |
A1" |
172i |
165i |
0.00 |
|
|
|
| 11 |
A2' |
3121 |
3006 |
0.00 |
|
|
|
| 12 |
A2' |
1178 |
1134 |
0.00 |
|
|
|
| 13 |
A2' |
817 |
787 |
0.00 |
|
|
|
| 14 |
A2" |
3041 |
2929 |
110.43 |
|
|
|
| 15 |
A2" |
1518 |
1462 |
7.24 |
|
|
|
| 16 |
A2" |
1368 |
1317 |
1.94 |
|
|
|
| 17 |
A2" |
966 |
930 |
16.87 |
|
|
|
| 18 |
A2" |
675 |
650 |
67.90 |
|
|
|
| 19 |
E' |
3130 |
3014 |
92.14 |
|
|
|
| 19 |
E' |
3130 |
3014 |
92.14 |
|
|
|
| 20 |
E' |
3052 |
2939 |
122.11 |
|
|
|
| 20 |
E' |
3052 |
2939 |
122.11 |
|
|
|
| 21 |
E' |
1526 |
1470 |
13.90 |
|
|
|
| 21 |
E' |
1526 |
1470 |
13.90 |
|
|
|
| 22 |
E' |
1354 |
1304 |
9.97 |
|
|
|
| 22 |
E' |
1354 |
1304 |
9.97 |
|
|
|
| 23 |
E' |
1336 |
1287 |
0.17 |
|
|
|
| 23 |
E' |
1336 |
1287 |
0.17 |
|
|
|
| 24 |
E' |
1048 |
1009 |
26.27 |
|
|
|
| 24 |
E' |
1048 |
1009 |
26.27 |
|
|
|
| 25 |
E' |
878 |
845 |
1.30 |
|
|
|
| 25 |
E' |
878 |
845 |
1.30 |
|
|
|
| 26 |
E' |
829 |
798 |
7.31 |
|
|
|
| 26 |
E' |
829 |
798 |
7.31 |
|
|
|
| 27 |
E' |
406 |
391 |
0.30 |
|
|
|
| 27 |
E' |
406 |
391 |
0.30 |
|
|
|
| 28 |
E" |
3106 |
2991 |
0.00 |
|
|
|
| 28 |
E" |
3106 |
2991 |
0.00 |
|
|
|
| 29 |
E" |
3041 |
2929 |
0.00 |
|
|
|
| 29 |
E" |
3041 |
2929 |
0.00 |
|
|
|
| 30 |
E" |
1507 |
1452 |
0.00 |
|
|
|
| 30 |
E" |
1507 |
1452 |
0.00 |
|
|
|
| 31 |
E" |
1322 |
1274 |
0.00 |
|
|
|
| 31 |
E" |
1322 |
1274 |
0.00 |
|
|
|
| 32 |
E" |
1298 |
1250 |
0.00 |
|
|
|
| 32 |
E" |
1298 |
1250 |
0.00 |
|
|
|
| 33 |
E" |
1154 |
1112 |
0.00 |
|
|
|
| 33 |
E" |
1154 |
1112 |
0.00 |
|
|
|
| 34 |
E" |
968 |
932 |
0.00 |
|
|
|
| 34 |
E" |
968 |
932 |
0.00 |
|
|
|
| 35 |
E" |
557 |
536 |
0.00 |
|
|
|
| 35 |
E" |
557 |
536 |
0.00 |
|
|
|
| 36 |
E" |
151 |
146 |
0.00 |
|
|
|
| 36 |
E" |
151 |
146 |
0.00 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 39634.1 cm
-1
Scaled (by 0.9631) Zero Point Vibrational Energy (zpe) 38171.6 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at MP2/LANL2DZ
Point Group is D3h
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| N1 |
0.000 |
0.000 |
1.316 |
| N2 |
0.000 |
0.000 |
-1.316 |
| C3 |
0.000 |
1.425 |
0.798 |
| C4 |
1.234 |
-0.713 |
0.798 |
| C5 |
-1.234 |
-0.713 |
0.798 |
| C6 |
0.000 |
1.425 |
-0.798 |
| C7 |
-1.234 |
-0.713 |
-0.798 |
| C8 |
1.234 |
-0.713 |
-0.798 |
| H9 |
0.897 |
1.928 |
1.204 |
| H10 |
-0.897 |
1.928 |
1.204 |
| H11 |
1.221 |
-1.741 |
1.204 |
| H12 |
2.118 |
-0.187 |
1.204 |
| H13 |
-2.118 |
-0.187 |
1.204 |
| H14 |
-1.221 |
-1.741 |
1.204 |
| H15 |
-0.897 |
1.928 |
-1.204 |
| H16 |
0.897 |
1.928 |
-1.204 |
| H17 |
-1.221 |
-1.741 |
-1.204 |
| H18 |
-2.118 |
-0.187 |
-1.204 |
| H19 |
2.118 |
-0.187 |
-1.204 |
| H20 |
1.221 |
-1.741 |
-1.204 |
Atom - Atom Distances (Å)
| |
N1 |
N2 |
C3 |
C4 |
C5 |
C6 |
C7 |
C8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
| N1 | | 2.6311 | 1.5164 | 1.5164 | 1.5164 | 2.5494 | 2.5494 | 2.5494 | 2.1292 | 2.1292 | 2.1292 | 2.1292 | 2.1292 | 2.1292 | 3.2965 | 3.2965 | 3.2965 | 3.2965 | 3.2965 | 3.2965 |
N2 | 2.6311 | | 2.5494 | 2.5494 | 2.5494 | 1.5164 | 1.5164 | 1.5164 | 3.2965 | 3.2965 | 3.2965 | 3.2965 | 3.2965 | 3.2965 | 2.1292 | 2.1292 | 2.1292 | 2.1292 | 2.1292 | 2.1292 | C3 | 1.5164 | 2.5494 | | 2.4688 | 2.4688 | 1.5963 | 2.9399 | 2.9399 | 1.1051 | 1.1051 | 3.4175 | 2.6928 | 2.6928 | 3.4175 | 2.2502 | 2.2502 | 3.9397 | 3.3307 | 3.3307 | 3.9397 | C4 | 1.5164 | 2.5494 | 2.4688 | | 2.4688 | 2.9399 | 2.9399 | 1.5963 | 2.6928 | 3.4175 | 1.1051 | 1.1051 | 3.4175 | 2.6928 | 3.9397 | 3.3307 | 3.3307 | 3.9397 | 2.2502 | 2.2502 | C5 | 1.5164 | 2.5494 | 2.4688 | 2.4688 | | 2.9399 | 1.5963 | 2.9399 | 3.4175 | 2.6928 | 2.6928 | 3.4175 | 1.1051 | 1.1051 | 3.3307 | 3.9397 | 2.2502 | 2.2502 | 3.9397 | 3.3307 | C6 | 2.5494 | 1.5164 | 1.5963 | 2.9399 | 2.9399 | | 2.4688 | 2.4688 | 2.2502 | 2.2502 | 3.9397 | 3.3307 | 3.3307 | 3.9397 | 1.1051 | 1.1051 | 3.4175 | 2.6928 | 2.6928 | 3.4175 | C7 | 2.5494 | 1.5164 | 2.9399 | 2.9399 | 1.5963 | 2.4688 | | 2.4688 | 3.9397 | 3.3307 | 3.3307 | 3.9397 | 2.2502 | 2.2502 | 2.6928 | 3.4175 | 1.1051 | 1.1051 | 3.4175 | 2.6928 | C8 | 2.5494 | 1.5164 | 2.9399 | 1.5963 | 2.9399 | 2.4688 | 2.4688 | | 3.3307 | 3.9397 | 2.2502 | 2.2502 | 3.9397 | 3.3307 | 3.4175 | 2.6928 | 2.6928 | 3.4175 | 1.1051 | 1.1051 | H9 | 2.1292 | 3.2965 | 1.1051 | 2.6928 | 3.4175 | 2.2502 | 3.9397 | 3.3307 | | 1.7937 | 3.6828 | 2.4424 | 3.6828 | 4.2360 | 3.0019 | 2.4071 | 4.8722 | 4.3997 | 3.4292 | 4.3997 | H10 | 2.1292 | 3.2965 | 1.1051 | 3.4175 | 2.6928 | 2.2502 | 3.3307 | 3.9397 | 1.7937 | | 4.2360 | 3.6828 | 2.4424 | 3.6828 | 2.4071 | 3.0019 | 4.3997 | 3.4292 | 4.3997 | 4.8722 | H11 | 2.1292 | 3.2965 | 3.4175 | 1.1051 | 2.6928 | 3.9397 | 3.3307 | 2.2502 | 3.6828 | 4.2360 | | 1.7937 | 3.6828 | 2.4424 | 4.8722 | 4.3997 | 3.4292 | 4.3997 | 3.0019 | 2.4071 | H12 | 2.1292 | 3.2965 | 2.6928 | 1.1051 | 3.4175 | 3.3307 | 3.9397 | 2.2502 | 2.4424 | 3.6828 | 1.7937 | | 4.2360 | 3.6828 | 4.3997 | 3.4292 | 4.3997 | 4.8722 | 2.4071 | 3.0019 | H13 | 2.1292 | 3.2965 | 2.6928 | 3.4175 | 1.1051 | 3.3307 | 2.2502 | 3.9397 | 3.6828 | 2.4424 | 3.6828 | 4.2360 | | 1.7937 | 3.4292 | 4.3997 | 3.0019 | 2.4071 | 4.8722 | 4.3997 | H14 | 2.1292 | 3.2965 | 3.4175 | 2.6928 | 1.1051 | 3.9397 | 2.2502 | 3.3307 | 4.2360 | 3.6828 | 2.4424 | 3.6828 | 1.7937 | | 4.3997 | 4.8722 | 2.4071 | 3.0019 | 4.3997 | 3.4292 | H15 | 3.2965 | 2.1292 | 2.2502 | 3.9397 | 3.3307 | 1.1051 | 2.6928 | 3.4175 | 3.0019 | 2.4071 | 4.8722 | 4.3997 | 3.4292 | 4.3997 | | 1.7937 | 3.6828 | 2.4424 | 3.6828 | 4.2360 | H16 | 3.2965 | 2.1292 | 2.2502 | 3.3307 | 3.9397 | 1.1051 | 3.4175 | 2.6928 | 2.4071 | 3.0019 | 4.3997 | 3.4292 | 4.3997 | 4.8722 | 1.7937 | | 4.2360 | 3.6828 | 2.4424 | 3.6828 | H17 | 3.2965 | 2.1292 | 3.9397 | 3.3307 | 2.2502 | 3.4175 | 1.1051 | 2.6928 | 4.8722 | 4.3997 | 3.4292 | 4.3997 | 3.0019 | 2.4071 | 3.6828 | 4.2360 | | 1.7937 | 3.6828 | 2.4424 | H18 | 3.2965 | 2.1292 | 3.3307 | 3.9397 | 2.2502 | 2.6928 | 1.1051 | 3.4175 | 4.3997 | 3.4292 | 4.3997 | 4.8722 | 2.4071 | 3.0019 | 2.4424 | 3.6828 | 1.7937 | | 4.2360 | 3.6828 | H19 | 3.2965 | 2.1292 | 3.3307 | 2.2502 | 3.9397 | 2.6928 | 3.4175 | 1.1051 | 3.4292 | 4.3997 | 3.0019 | 2.4071 | 4.8722 | 4.3997 | 3.6828 | 2.4424 | 3.6828 | 4.2360 | | 1.7937 | H20 | 3.2965 | 2.1292 | 3.9397 | 2.2502 | 3.3307 | 3.4175 | 2.6928 | 1.1051 | 4.3997 | 4.8722 | 2.4071 | 3.0019 | 4.3997 | 3.4292 | 4.2360 | 3.6828 | 2.4424 | 3.6828 | 1.7937 | |
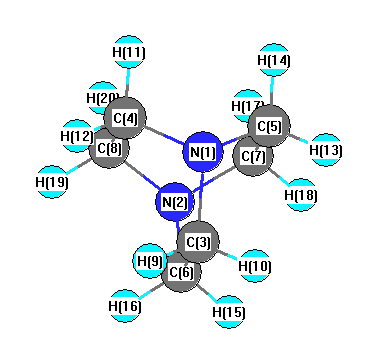 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| N1 |
C3 |
C6 |
109.951 |
|
N1 |
C3 |
H9 |
107.595 |
| N1 |
C3 |
H10 |
107.595 |
|
N1 |
C4 |
C8 |
109.951 |
| N1 |
C4 |
H11 |
107.595 |
|
N1 |
C4 |
H12 |
107.595 |
| N1 |
C5 |
C7 |
109.951 |
|
N1 |
C5 |
H13 |
107.595 |
| N1 |
C5 |
H14 |
107.595 |
|
N2 |
C6 |
C3 |
109.951 |
| N2 |
C6 |
H15 |
107.595 |
|
N2 |
C6 |
H16 |
107.595 |
| N2 |
C7 |
C5 |
109.951 |
|
N2 |
C7 |
H17 |
107.595 |
| N2 |
C7 |
H18 |
107.595 |
|
N2 |
C8 |
C4 |
109.951 |
| N2 |
C8 |
H19 |
107.595 |
|
N2 |
C8 |
H20 |
107.595 |
| C3 |
N1 |
C4 |
108.987 |
|
C3 |
N1 |
C5 |
108.987 |
| C3 |
C6 |
H15 |
111.521 |
|
C3 |
C6 |
H16 |
111.521 |
| C4 |
N1 |
C5 |
108.988 |
|
C4 |
C8 |
H19 |
111.521 |
| C4 |
C8 |
H20 |
111.521 |
|
C5 |
C6 |
H15 |
100.902 |
| C5 |
C6 |
H16 |
150.534 |
|
C6 |
N2 |
C7 |
108.987 |
| C6 |
N2 |
C8 |
108.987 |
|
C6 |
C3 |
H9 |
111.521 |
| C6 |
C3 |
H10 |
111.521 |
|
C7 |
N2 |
C8 |
108.988 |
| C7 |
C5 |
H13 |
111.521 |
|
C7 |
C5 |
H14 |
111.521 |
| C8 |
C4 |
H11 |
111.521 |
|
C8 |
C4 |
H12 |
111.521 |
| H9 |
C3 |
H10 |
108.498 |
|
H11 |
C4 |
H12 |
108.498 |
| H13 |
C5 |
H14 |
108.498 |
|
H15 |
C6 |
H16 |
108.498 |
| H17 |
C7 |
H18 |
108.498 |
|
H19 |
C8 |
H20 |
108.498 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at MP2/LANL2DZ
| | hartrees |
|---|
| Energy at 0K | -343.656510 |
| Energy at 298.15K | -343.673384 |
| HF Energy | -342.920707 |
| Nuclear repulsion energy | 414.567160 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2/LANL2DZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1 |
3106 |
2991 |
0.00 |
|
|
|
| 2 |
A1 |
3057 |
2944 |
0.00 |
|
|
|
| 3 |
A1 |
1537 |
1480 |
0.00 |
|
|
|
| 4 |
A1 |
1364 |
1313 |
0.00 |
|
|
|
| 5 |
A1 |
1271 |
1224 |
0.00 |
|
|
|
| 6 |
A1 |
1014 |
976 |
0.00 |
|
|
|
| 7 |
A1 |
939 |
904 |
0.00 |
|
|
|
| 8 |
A1 |
759 |
731 |
0.00 |
|
|
|
| 9 |
A1 |
584 |
562 |
0.00 |
|
|
|
| 10 |
A1 |
133 |
128 |
0.00 |
|
|
|
| 11 |
A2 |
3122 |
3007 |
3.34 |
|
|
|
| 12 |
A2 |
3043 |
2931 |
103.06 |
|
|
|
| 13 |
A2 |
1521 |
1465 |
6.76 |
|
|
|
| 14 |
A2 |
1393 |
1342 |
0.97 |
|
|
|
| 15 |
A2 |
1182 |
1138 |
0.12 |
|
|
|
| 16 |
A2 |
979 |
943 |
15.96 |
|
|
|
| 17 |
A2 |
814 |
784 |
0.08 |
|
|
|
| 18 |
A2 |
679 |
654 |
67.17 |
|
|
|
| 19 |
E |
3131 |
3016 |
86.58 |
|
|
|
| 19 |
E |
3131 |
3016 |
86.58 |
|
|
|
| 20 |
E |
3108 |
2994 |
8.29 |
|
|
|
| 20 |
E |
3108 |
2994 |
8.29 |
|
|
|
| 21 |
E |
3053 |
2940 |
115.72 |
|
|
|
| 21 |
E |
3053 |
2940 |
115.72 |
|
|
|
| 22 |
E |
3044 |
2931 |
2.75 |
|
|
|
| 22 |
E |
3044 |
2931 |
2.75 |
|
|
|
| 23 |
E |
1527 |
1471 |
13.49 |
|
|
|
| 23 |
E |
1527 |
1471 |
13.49 |
|
|
|
| 24 |
E |
1514 |
1458 |
0.61 |
|
|
|
| 24 |
E |
1514 |
1458 |
0.61 |
|
|
|
| 25 |
E |
1364 |
1313 |
1.77 |
|
|
|
| 25 |
E |
1364 |
1313 |
1.77 |
|
|
|
| 26 |
E |
1357 |
1307 |
6.37 |
|
|
|
| 26 |
E |
1357 |
1307 |
6.37 |
|
|
|
| 27 |
E |
1334 |
1285 |
1.55 |
|
|
|
| 27 |
E |
1334 |
1285 |
1.55 |
|
|
|
| 28 |
E |
1314 |
1266 |
0.90 |
|
|
|
| 28 |
E |
1314 |
1266 |
0.90 |
|
|
|
| 29 |
E |
1190 |
1146 |
0.95 |
|
|
|
| 29 |
E |
1190 |
1146 |
0.95 |
|
|
|
| 30 |
E |
1045 |
1006 |
26.04 |
|
|
|
| 30 |
E |
1045 |
1006 |
26.04 |
|
|
|
| 31 |
E |
1002 |
965 |
0.29 |
|
|
|
| 31 |
E |
1002 |
965 |
0.29 |
|
|
|
| 32 |
E |
879 |
847 |
1.20 |
|
|
|
| 32 |
E |
879 |
847 |
1.20 |
|
|
|
| 33 |
E |
838 |
807 |
7.04 |
|
|
|
| 33 |
E |
838 |
807 |
7.04 |
|
|
|
| 34 |
E |
562 |
541 |
0.04 |
|
|
|
| 34 |
E |
562 |
541 |
0.04 |
|
|
|
| 35 |
E |
412 |
397 |
0.31 |
|
|
|
| 35 |
E |
412 |
397 |
0.31 |
|
|
|
| 36 |
E |
280 |
270 |
0.04 |
|
|
|
| 36 |
E |
280 |
270 |
0.04 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 40199.8 cm
-1
Scaled (by 0.9631) Zero Point Vibrational Energy (zpe) 38716.4 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at MP2/LANL2DZ
Point Group is D3
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| N1 |
0.000 |
0.000 |
1.318 |
| N2 |
0.000 |
0.000 |
-1.318 |
| C3 |
0.070 |
1.423 |
0.794 |
| C4 |
1.197 |
-0.772 |
0.794 |
| C5 |
-1.267 |
-0.651 |
0.794 |
| C6 |
-0.070 |
1.423 |
-0.794 |
| C7 |
-1.197 |
-0.772 |
-0.794 |
| C8 |
1.267 |
-0.651 |
-0.794 |
| H9 |
1.049 |
1.828 |
1.107 |
| H10 |
-0.727 |
2.013 |
1.280 |
| H11 |
1.058 |
-1.823 |
1.107 |
| H12 |
2.107 |
-0.376 |
1.280 |
| H13 |
-2.108 |
-0.005 |
1.107 |
| H14 |
-1.379 |
-1.636 |
1.280 |
| H15 |
-1.049 |
1.828 |
-1.107 |
| H16 |
0.727 |
2.013 |
-1.280 |
| H17 |
-1.058 |
-1.823 |
-1.107 |
| H18 |
-2.107 |
-0.376 |
-1.280 |
| H19 |
2.108 |
-0.005 |
-1.107 |
| H20 |
1.379 |
-1.636 |
-1.280 |
Atom - Atom Distances (Å)
| |
N1 |
N2 |
C3 |
C4 |
C5 |
C6 |
C7 |
C8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
| N1 | | 2.6360 | 1.5175 | 1.5175 | 1.5175 | 2.5476 | 2.5476 | 2.5476 | 2.1181 | 2.1403 | 2.1181 | 2.1403 | 2.1181 | 2.1403 | 3.2132 | 3.3662 | 3.2132 | 3.3662 | 3.2132 | 3.3662 |
N2 | 2.6360 | | 2.5476 | 2.5476 | 2.5476 | 1.5175 | 1.5175 | 1.5175 | 3.2132 | 3.3662 | 3.2132 | 3.3662 | 3.2132 | 3.3662 | 2.1181 | 2.1403 | 2.1181 | 2.1403 | 2.1181 | 2.1403 | C3 | 1.5175 | 2.5476 | | 2.4669 | 2.4669 | 1.5948 | 2.9907 | 2.8733 | 1.1053 | 1.1046 | 3.4068 | 2.7605 | 2.6225 | 3.4194 | 2.2436 | 2.2551 | 3.9270 | 3.5040 | 3.1317 | 3.9212 | C4 | 1.5175 | 2.5476 | 2.4669 | | 2.4669 | 2.9907 | 2.8733 | 1.5948 | 2.6225 | 3.4194 | 1.1053 | 1.1046 | 3.4068 | 2.7605 | 3.9270 | 3.5040 | 3.1317 | 3.9212 | 2.2436 | 2.2551 | C5 | 1.5175 | 2.5476 | 2.4669 | 2.4669 | | 2.8733 | 1.5948 | 2.9907 | 3.4068 | 2.7605 | 2.6225 | 3.4194 | 1.1053 | 1.1046 | 3.1317 | 3.9212 | 2.2436 | 2.2551 | 3.9270 | 3.5040 | C6 | 2.5476 | 1.5175 | 1.5948 | 2.9907 | 2.8733 | | 2.4669 | 2.4669 | 2.2436 | 2.2551 | 3.9270 | 3.5040 | 3.1317 | 3.9212 | 1.1053 | 1.1046 | 3.4068 | 2.7605 | 2.6225 | 3.4194 | C7 | 2.5476 | 1.5175 | 2.9907 | 2.8733 | 1.5948 | 2.4669 | | 2.4669 | 3.9270 | 3.5040 | 3.1317 | 3.9212 | 2.2436 | 2.2551 | 2.6225 | 3.4194 | 1.1053 | 1.1046 | 3.4068 | 2.7605 | C8 | 2.5476 | 1.5175 | 2.8733 | 1.5948 | 2.9907 | 2.4669 | 2.4669 | | 3.1317 | 3.9212 | 2.2436 | 2.2551 | 3.9270 | 3.5040 | 3.4068 | 2.7605 | 2.6225 | 3.4194 | 1.1053 | 1.1046 | H9 | 2.1181 | 3.2132 | 1.1053 | 2.6225 | 3.4068 | 2.2436 | 3.9270 | 3.1317 | | 1.7947 | 3.6505 | 2.4507 | 3.6505 | 4.2341 | 3.0514 | 2.4166 | 4.7617 | 4.5300 | 3.0636 | 4.2203 | H10 | 2.1403 | 3.3662 | 1.1046 | 3.4194 | 2.7605 | 2.2551 | 3.5040 | 3.9212 | 1.7947 | | 4.2341 | 3.7066 | 2.4507 | 3.7066 | 2.4166 | 2.9453 | 4.5300 | 3.7639 | 4.2203 | 4.9305 | H11 | 2.1181 | 3.2132 | 3.4068 | 1.1053 | 2.6225 | 3.9270 | 3.1317 | 2.2436 | 3.6505 | 4.2341 | | 1.7947 | 3.6505 | 2.4507 | 4.7617 | 4.5300 | 3.0636 | 4.2203 | 3.0514 | 2.4166 | H12 | 2.1403 | 3.3662 | 2.7605 | 1.1046 | 3.4194 | 3.5040 | 3.9212 | 2.2551 | 2.4507 | 3.7066 | 1.7947 | | 4.2341 | 3.7066 | 4.5300 | 3.7639 | 4.2203 | 4.9305 | 2.4166 | 2.9453 | H13 | 2.1181 | 3.2132 | 2.6225 | 3.4068 | 1.1053 | 3.1317 | 2.2436 | 3.9270 | 3.6505 | 2.4507 | 3.6505 | 4.2341 | | 1.7947 | 3.0636 | 4.2203 | 3.0514 | 2.4166 | 4.7617 | 4.5300 | H14 | 2.1403 | 3.3662 | 3.4194 | 2.7605 | 1.1046 | 3.9212 | 2.2551 | 3.5040 | 4.2341 | 3.7066 | 2.4507 | 3.7066 | 1.7947 | | 4.2203 | 4.9305 | 2.4166 | 2.9453 | 4.5300 | 3.7639 | H15 | 3.2132 | 2.1181 | 2.2436 | 3.9270 | 3.1317 | 1.1053 | 2.6225 | 3.4068 | 3.0514 | 2.4166 | 4.7617 | 4.5300 | 3.0636 | 4.2203 | | 1.7947 | 3.6505 | 2.4507 | 3.6505 | 4.2341 | H16 | 3.3662 | 2.1403 | 2.2551 | 3.5040 | 3.9212 | 1.1046 | 3.4194 | 2.7605 | 2.4166 | 2.9453 | 4.5300 | 3.7639 | 4.2203 | 4.9305 | 1.7947 | | 4.2341 | 3.7066 | 2.4507 | 3.7066 | H17 | 3.2132 | 2.1181 | 3.9270 | 3.1317 | 2.2436 | 3.4068 | 1.1053 | 2.6225 | 4.7617 | 4.5300 | 3.0636 | 4.2203 | 3.0514 | 2.4166 | 3.6505 | 4.2341 | | 1.7947 | 3.6505 | 2.4507 | H18 | 3.3662 | 2.1403 | 3.5040 | 3.9212 | 2.2551 | 2.7605 | 1.1046 | 3.4194 | 4.5300 | 3.7639 | 4.2203 | 4.9305 | 2.4166 | 2.9453 | 2.4507 | 3.7066 | 1.7947 | | 4.2341 | 3.7066 | H19 | 3.2132 | 2.1181 | 3.1317 | 2.2436 | 3.9270 | 2.6225 | 3.4068 | 1.1053 | 3.0636 | 4.2203 | 3.0514 | 2.4166 | 4.7617 | 4.5300 | 3.6505 | 2.4507 | 3.6505 | 4.2341 | | 1.7947 | H20 | 3.3662 | 2.1403 | 3.9212 | 2.2551 | 3.5040 | 3.4194 | 2.7605 | 1.1046 | 4.2203 | 4.9305 | 2.4166 | 2.9453 | 4.5300 | 3.7639 | 4.2341 | 3.7066 | 2.4507 | 3.7066 | 1.7947 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| N1 |
C3 |
C6 |
109.859 |
|
N1 |
C3 |
H9 |
106.662 |
| N1 |
C3 |
H10 |
108.401 |
|
N1 |
C4 |
C8 |
109.859 |
| N1 |
C4 |
H11 |
106.662 |
|
N1 |
C4 |
H12 |
108.401 |
| N1 |
C5 |
C7 |
109.859 |
|
N1 |
C5 |
H13 |
106.662 |
| N1 |
C5 |
H14 |
108.401 |
|
N2 |
C6 |
C3 |
109.859 |
| N2 |
C6 |
H15 |
106.662 |
|
N2 |
C6 |
H16 |
108.401 |
| N2 |
C7 |
C5 |
109.859 |
|
N2 |
C7 |
H17 |
106.662 |
| N2 |
C7 |
H18 |
108.401 |
|
N2 |
C8 |
C4 |
109.859 |
| N2 |
C8 |
H19 |
106.662 |
|
N2 |
C8 |
H20 |
108.401 |
| C3 |
N1 |
C4 |
108.747 |
|
C3 |
N1 |
C5 |
108.747 |
| C3 |
C6 |
H15 |
111.090 |
|
C3 |
C6 |
H16 |
112.033 |
| C4 |
N1 |
C5 |
108.747 |
|
C4 |
C8 |
H19 |
111.090 |
| C4 |
C8 |
H20 |
112.033 |
|
C5 |
C6 |
H15 |
92.981 |
| C5 |
C6 |
H16 |
158.355 |
|
C6 |
N2 |
C7 |
108.747 |
| C6 |
N2 |
C8 |
108.747 |
|
C6 |
C3 |
H9 |
111.090 |
| C6 |
C3 |
H10 |
112.033 |
|
C7 |
N2 |
C8 |
108.747 |
| C7 |
C5 |
H13 |
111.090 |
|
C7 |
C5 |
H14 |
112.033 |
| C8 |
C4 |
H11 |
111.090 |
|
C8 |
C4 |
H12 |
112.033 |
| H9 |
C3 |
H10 |
108.612 |
|
H11 |
C4 |
H12 |
108.612 |
| H13 |
C5 |
H14 |
108.612 |
|
H15 |
C6 |
H16 |
108.612 |
| H17 |
C7 |
H18 |
108.612 |
|
H19 |
C8 |
H20 |
108.612 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
