return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C6H14 (Butane, 2,3-dimethyl-)

using model chemistry: QCISD/6-31G*

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2H 1Ag
Energy calculated at QCISD/6-31G*
 hartrees
Energy at 0K-236.238361
Energy at 298.15K-236.253612
HF Energy-235.361590
Nuclear repulsion energy262.233375
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD/6-31G*
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 Ag 3159 3008 0.00      
2 Ag 3128 2978 0.00      
3 Ag 3061 2915 0.00      
4 Ag 3013 2869 0.00      
5 Ag 1579 1503 0.00      
6 Ag 1554 1480 0.00      
7 Ag 1474 1404 0.00      
8 Ag 1433 1364 0.00      
9 Ag 1254 1194 0.00      
10 Ag 1232 1173 0.00      
11 Ag 989 942 0.00      
12 Ag 782 745 0.00      
13 Ag 514 490 0.00      
14 Ag 410 390 0.00      
15 Ag 245 233 0.00      
16 Au 3157 3007 59.38      
17 Au 3121 2972 0.24      
18 Au 3055 2910 35.72      
19 Au 1560 1486 4.81      
20 Au 1534 1461 1.16      
21 Au 1457 1387 9.61      
22 Au 1386 1319 2.44      
23 Au 1126 1072 1.31      
24 Au 1003 955 0.62      
25 Au 954 908 1.90      
26 Au 328 313 0.00      
27 Au 202 193 0.02      
28 Au 64 61 0.00      
29 Bg 3142 2992 0.00      
30 Bg 3121 2972 0.00      
31 Bg 3054 2908 0.00      
32 Bg 1542 1468 0.00      
33 Bg 1540 1466 0.00      
34 Bg 1455 1386 0.00      
35 Bg 1404 1337 0.00      
36 Bg 1215 1157 0.00      
37 Bg 991 944 0.00      
38 Bg 950 904 0.00      
39 Bg 441 420 0.00      
40 Bg 208 198 0.00      
41 Bu 3146 2996 73.93      
42 Bu 3129 2980 138.82      
43 Bu 3058 2912 58.20      
44 Bu 3026 2882 37.60      
45 Bu 1560 1485 21.65      
46 Bu 1553 1479 10.19      
47 Bu 1469 1399 13.22      
48 Bu 1347 1283 4.98      
49 Bu 1215 1157 6.13      
50 Bu 1027 978 4.90      
51 Bu 904 861 1.89      
52 Bu 424 404 0.04      
53 Bu 361 343 0.09      
54 Bu 229 218 0.03      

Unscaled Zero Point Vibrational Energy (zpe) 42140.5 cm-1
Scaled (by 0.9523) Zero Point Vibrational Energy (zpe) 40130.4 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at QCISD/6-31G*
ABC
0.14037 0.09625 0.06255

See section I.F.4 to change rotational constant units
Geometric Data calculated at QCISD/6-31G*

Point Group is C2h

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.000 0.772 0.000
C2 0.000 -0.772 0.000
H3 -1.055 1.098 0.000
H4 1.055 -1.098 0.000
C5 0.673 1.352 1.252
C6 0.673 1.352 -1.252
C7 -0.673 -1.352 1.252
C8 -0.673 -1.352 -1.252
H9 1.705 0.982 1.341
H10 1.705 0.982 -1.341
H11 -1.705 -0.982 1.341
H12 -1.705 -0.982 -1.341
H13 0.716 2.447 1.194
H14 0.139 1.092 2.172
H15 0.716 2.447 -1.194
H16 0.139 1.092 -2.172
H17 -0.716 -2.447 1.194
H18 -0.139 -1.092 2.172
H19 -0.716 -2.447 -1.194
H20 -0.139 -1.092 -2.172

Atom - Atom Distances (Å)
  C1 C2 H3 H4 C5 C6 C7 C8 H9 H10 H11 H12 H13 H14 H15 H16 H17 H18 H19 H20
C11.54501.10412.14761.53481.53482.55592.55592.17922.17922.78962.78962.17752.19992.17752.19993.50752.86593.50752.8659
C21.54502.14761.10412.55592.55591.53481.53482.78962.78962.17922.17923.50752.86593.50752.86592.17752.19992.17752.1999
H31.10412.14763.04562.14892.14892.77752.77753.07063.07062.55862.55862.52602.47872.52602.47873.75613.21773.75613.2177
H42.14761.10413.04562.77752.77752.14892.14892.55862.55863.07063.07063.75613.21773.75613.21772.52602.47872.52602.4787
C51.53482.55592.14892.77752.50363.02013.92291.09962.81503.33284.22171.09771.09532.67983.47514.04522.73464.72664.2842
C61.53482.55592.14892.77752.50363.92293.02012.81501.09964.22173.33282.67983.47511.09771.09534.72664.28424.04522.7346
C72.55591.53482.77752.14893.02013.92292.50363.33284.22171.09962.81504.04522.73464.72664.28421.09771.09532.67983.4751
C82.55591.53482.77752.14893.92293.02012.50364.22173.33282.81501.09964.72664.28424.04522.73462.67983.47511.09771.0953
H92.17922.78963.07062.55861.09962.81503.33284.22172.68213.93454.76171.77401.77613.09023.84794.19982.89664.90314.4768
H102.17922.78963.07062.55862.81501.09964.22173.33282.68214.76173.93453.09023.84791.77401.77614.90314.47684.19982.8966
H112.78962.17922.55863.07063.33284.22171.09962.81503.93454.76172.68214.19982.89664.90314.47681.77401.77613.09023.8479
H122.78962.17922.55863.07064.22173.33282.81501.09964.76173.93452.68214.90314.47684.19982.89663.09023.84791.77401.7761
H132.17753.50752.52603.75611.09772.67984.04524.72661.77403.09024.19984.90311.76832.38713.67385.09933.77005.63044.9581
H142.19992.86592.47873.21771.09533.47512.73464.28421.77613.84792.89664.47681.76833.67384.34423.77002.20144.95814.8702
H152.17753.50752.52603.75612.67981.09774.72664.04523.09021.77404.90314.19982.38713.67381.76835.63044.95815.09933.7700
H162.19992.86592.47873.21773.47511.09534.28422.73463.84791.77614.47682.89663.67384.34421.76834.95814.87023.77002.2014
H173.50752.17753.75612.52604.04524.72661.09772.67984.19984.90311.77403.09025.09933.77005.63044.95811.76832.38713.6738
H182.86592.19993.21772.47872.73464.28421.09533.47512.89664.47681.77613.84793.77002.20144.95814.87021.76833.67384.3442
H193.50752.17753.75612.52604.72664.04522.67981.09774.90314.19983.09021.77405.63044.95815.09933.77002.38713.67381.7683
H202.86592.19993.21772.47874.28422.73463.47511.09534.47682.89663.84791.77614.95814.87023.77002.20143.67384.34421.7683

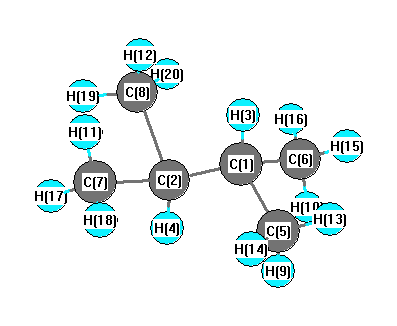
picture of Butane, 2,3-dimethyl- state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 H4 107.156 C1 C2 C7 112.171
C1 C2 C8 112.171 C1 C5 H9 110.530
C1 C5 H13 110.510 C1 C5 H14 112.449
C1 C6 H10 110.530 C1 C6 H15 110.510
C1 C6 H16 112.449 C2 C1 H3 107.156
C2 C1 C5 112.171 C2 C1 C6 112.171
C2 C7 H11 110.530 C2 C7 H17 110.510
C2 C7 H18 112.449 C2 C8 H12 110.530
C2 C8 H19 110.510 C2 C8 H20 112.449
H3 C1 C5 107.926 H3 C1 C6 107.926
H4 C2 C7 107.926 H4 C2 C8 107.926
C5 C1 C6 109.292 C7 C2 C8 109.292
H9 C5 H13 107.671 H9 C5 H14 108.027
H10 C6 H15 107.671 H10 C6 H16 108.027
H11 C7 H17 107.671 H11 C7 H18 108.027
H12 C8 H19 107.671 H12 C8 H20 108.027
H13 C5 H14 107.474 H15 C6 H16 107.474
H17 C7 H18 107.474 H19 C8 H20 107.474
Electronic energy levels

Electronic state

Charges, Dipole, Quadrupole and Polarizability