return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C6H14 (Butane, 2,3-dimethyl-)

using model chemistry: QCISD/3-21G*

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2H 1Ag
Energy calculated at QCISD/3-21G*
 hartrees
Energy at 0K-234.704213
Energy at 298.15K-234.719414
HF Energy-234.066747
Nuclear repulsion energy259.871385
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD/3-21G*
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 Ag 3110 2989 0.00      
2 Ag 3079 2959 0.00      
3 Ag 3021 2904 0.00      
4 Ag 2997 2881 0.00      
5 Ag 1601 1539 0.00      
6 Ag 1578 1517 0.00      
7 Ag 1485 1427 0.00      
8 Ag 1410 1356 0.00      
9 Ag 1253 1204 0.00      
10 Ag 1225 1178 0.00      
11 Ag 948 911 0.00      
12 Ag 754 725 0.00      
13 Ag 502 483 0.00      
14 Ag 398 382 0.00      
15 Ag 241 231 0.00      
16 Au 3108 2987 55.14      
17 Au 3072 2952 0.08      
18 Au 3016 2899 27.05      
19 Au 1586 1524 4.97      
20 Au 1563 1502 1.43      
21 Au 1465 1408 11.26      
22 Au 1383 1329 2.38      
23 Au 1083 1041 2.73      
24 Au 996 958 0.37      
25 Au 966 928 2.73      
26 Au 319 307 0.00      
27 Au 208 200 0.02      
28 Au 57 55 0.00      
29 Bg 3093 2972 0.00      
30 Bg 3072 2952 0.00      
31 Bg 3015 2898 0.00      
32 Bg 1571 1509 0.00      
33 Bg 1567 1506 0.00      
34 Bg 1457 1400 0.00      
35 Bg 1398 1344 0.00      
36 Bg 1186 1140 0.00      
37 Bg 981 943 0.00      
38 Bg 958 921 0.00      
39 Bg 438 421 0.00      
40 Bg 217 209 0.00      
41 Bu 3097 2976 65.03      
42 Bu 3081 2961 125.52      
43 Bu 3020 2902 58.37      
44 Bu 3010 2893 8.39      
45 Bu 1586 1524 20.11      
46 Bu 1579 1518 12.12      
47 Bu 1475 1417 15.09      
48 Bu 1359 1307 3.38      
49 Bu 1212 1164 7.46      
50 Bu 1048 1008 9.13      
51 Bu 854 820 1.91      
52 Bu 418 401 0.22      
53 Bu 352 338 0.16      
54 Bu 227 218 0.01      

Unscaled Zero Point Vibrational Energy (zpe) 41846.3 cm-1
Scaled (by 0.9611) Zero Point Vibrational Energy (zpe) 40218.5 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at QCISD/3-21G*
ABC
0.13782 0.09420 0.06134

See section I.F.4 to change rotational constant units
Geometric Data calculated at QCISD/3-21G*

Point Group is C2h

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.000 0.781 0.000
C2 0.000 -0.781 0.000
H3 -1.054 1.112 0.000
H4 1.054 -1.112 0.000
C5 0.702 1.358 1.266
C6 0.702 1.358 -1.266
C7 -0.702 -1.358 1.266
C8 -0.702 -1.358 -1.266
H9 1.735 0.979 1.321
H10 1.735 0.979 -1.321
H11 -1.735 -0.979 1.321
H12 -1.735 -0.979 -1.321
H13 0.739 2.456 1.208
H14 0.176 1.081 2.188
H15 0.739 2.456 -1.208
H16 0.176 1.081 -2.188
H17 -0.739 -2.456 1.208
H18 -0.176 -1.081 2.188
H19 -0.739 -2.456 -1.208
H20 -0.176 -1.081 -2.188

Atom - Atom Distances (Å)
  C1 C2 H3 H4 C5 C6 C7 C8 H9 H10 H11 H12 H13 H14 H15 H16 H17 H18 H19 H20
C11.56281.10432.16711.55801.55802.58302.58302.19012.19012.80312.80312.19362.21542.19362.21543.53412.87883.53412.8788
C21.56282.16711.10432.58302.58301.55801.55802.80312.80312.19012.19013.53412.87883.53412.87882.19362.21542.19362.2154
H31.10432.16713.06432.17842.17842.79782.79783.08903.08902.56632.56632.54572.50992.54572.50993.78093.22023.78093.2202
H42.16711.10433.06432.79782.79782.17842.17842.56632.56633.08903.08903.78093.22023.78093.22022.54572.50992.54572.5099
C51.55802.58302.17842.79782.53113.05783.96951.10162.81103.37784.25411.10051.09782.70703.50454.07812.75164.76954.3183
C61.55802.58302.17842.79782.53113.96953.05782.81101.10164.25413.37782.70703.50451.10051.09784.76954.31834.07812.7516
C72.58301.55802.79782.17843.05783.96952.53113.37784.25411.10162.81104.07812.75164.76954.31831.10051.09782.70703.5045
C82.58301.55802.79782.17843.96953.05782.53114.25413.37782.81101.10164.76954.31834.07812.75162.70703.50451.10051.0978
H92.19012.80313.08902.56631.10162.81103.37784.25412.64243.98544.78181.78521.78733.09403.84164.23562.94094.93224.4958
H102.19012.80313.08902.56632.81101.10164.25413.37782.64244.78183.98543.09403.84161.78521.78734.93224.49584.23562.9409
H112.80312.19012.56633.08903.37784.25411.10162.81103.98544.78182.64244.23562.94094.93224.49581.78521.78733.09403.8416
H122.80312.19012.56633.08904.25413.37782.81101.10164.78183.98542.64244.93224.49584.23562.94093.09403.84161.78521.7873
H132.19363.53412.54573.78091.10052.70704.07814.76951.78523.09404.23564.93221.78012.41673.70745.13043.78295.67114.9886
H142.21542.87882.50993.22021.09783.50452.75164.31831.78733.84162.94094.49581.78013.70744.37613.78292.19054.98864.8937
H152.19363.53412.54573.78092.70701.10054.76954.07813.09401.78524.93224.23562.41673.70741.78015.67114.98865.13043.7829
H162.21542.87882.50993.22023.50451.09784.31832.75163.84161.78734.49582.94093.70744.37611.78014.98864.89373.78292.1905
H173.53412.19363.78092.54574.07814.76951.10052.70704.23564.93221.78523.09405.13043.78295.67114.98861.78012.41673.7074
H182.87882.21543.22022.50992.75164.31831.09783.50452.94094.49581.78733.84163.78292.19054.98864.89371.78013.70744.3761
H193.53412.19363.78092.54574.76954.07812.70701.10054.93224.23563.09401.78525.67114.98865.13043.78292.41673.70741.7801
H202.87882.21543.22022.50994.31832.75163.50451.09784.49582.94093.84161.78734.98864.89373.78292.19053.70744.37611.7801

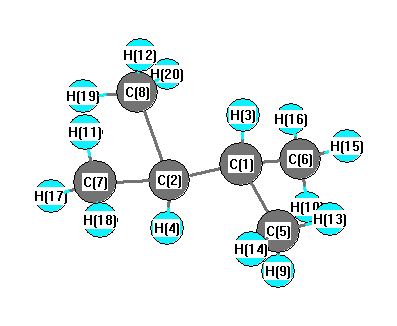
picture of Butane, 2,3-dimethyl- state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 H4 107.440 C1 C2 C7 111.720
C1 C2 C8 111.720 C1 C5 H9 109.669
C1 C5 H13 110.010 C1 C5 H14 111.896
C1 C6 H10 109.669 C1 C6 H15 110.010
C1 C6 H16 111.896 C2 C1 H3 107.440
C2 C1 C5 111.720 C2 C1 C6 111.720
C2 C7 H11 109.669 C2 C7 H17 110.010
C2 C7 H18 111.896 C2 C8 H12 109.669
C2 C8 H19 110.010 C2 C8 H20 111.896
H3 C1 C5 108.614 H3 C1 C6 108.614
H4 C2 C7 108.614 H4 C2 C8 108.614
C5 C1 C6 108.638 C7 C2 C8 108.638
H9 C5 H13 108.322 H9 C5 H14 108.709
H10 C6 H15 108.322 H10 C6 H16 108.709
H11 C7 H17 108.322 H11 C7 H18 108.709
H12 C8 H19 108.322 H12 C8 H20 108.709
H13 C5 H14 108.150 H15 C6 H16 108.150
H17 C7 H18 108.150 H19 C8 H20 108.150
Electronic energy levels

Electronic state

Charges, Dipole, Quadrupole and Polarizability