Jump to
S1C2
Energy calculated at B2PLYP=FULL/cc-pVDZ
| | hartrees |
|---|
| Energy at 0K | -343.045758 |
| Energy at 298.15K | -343.050611 |
| HF Energy | -342.702323 |
| Nuclear repulsion energy | 270.646900 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at B2PLYP=FULL/cc-pVDZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A' |
3311 |
3173 |
0.00 |
158.28 |
0.13 |
0.24 |
| 2 |
A' |
3289 |
3153 |
0.13 |
58.15 |
0.37 |
0.54 |
| 3 |
A' |
3277 |
3141 |
1.20 |
83.92 |
0.69 |
0.82 |
| 4 |
A' |
2928 |
2806 |
121.46 |
150.59 |
0.30 |
0.47 |
| 5 |
A' |
1772 |
1699 |
279.44 |
125.82 |
0.33 |
0.50 |
| 6 |
A' |
1610 |
1544 |
7.53 |
5.82 |
0.45 |
0.62 |
| 7 |
A' |
1520 |
1457 |
43.92 |
98.23 |
0.32 |
0.48 |
| 8 |
A' |
1435 |
1376 |
33.33 |
38.63 |
0.41 |
0.58 |
| 9 |
A' |
1395 |
1337 |
0.47 |
17.11 |
0.12 |
0.22 |
| 10 |
A' |
1313 |
1259 |
42.96 |
7.64 |
0.36 |
0.52 |
| 11 |
A' |
1242 |
1190 |
1.48 |
8.34 |
0.47 |
0.64 |
| 12 |
A' |
1194 |
1145 |
8.75 |
3.72 |
0.13 |
0.22 |
| 13 |
A' |
1107 |
1061 |
9.08 |
10.66 |
0.37 |
0.54 |
| 14 |
A' |
1034 |
991 |
40.56 |
4.42 |
0.32 |
0.48 |
| 15 |
A' |
947 |
907 |
17.37 |
5.86 |
0.11 |
0.20 |
| 16 |
A' |
896 |
859 |
8.25 |
6.77 |
0.74 |
0.85 |
| 17 |
A' |
766 |
735 |
62.65 |
1.54 |
0.73 |
0.84 |
| 18 |
A' |
499 |
478 |
0.96 |
7.80 |
0.32 |
0.48 |
| 19 |
A' |
197 |
189 |
4.87 |
0.97 |
0.67 |
0.80 |
| 20 |
A" |
1014 |
972 |
0.13 |
5.01 |
0.75 |
0.86 |
| 21 |
A" |
890 |
853 |
0.80 |
1.17 |
0.75 |
0.86 |
| 22 |
A" |
839 |
804 |
4.65 |
0.20 |
0.75 |
0.86 |
| 23 |
A" |
777 |
745 |
53.32 |
0.54 |
0.75 |
0.86 |
| 24 |
A" |
656 |
629 |
0.84 |
2.87 |
0.75 |
0.86 |
| 25 |
A" |
608 |
583 |
6.61 |
0.19 |
0.75 |
0.86 |
| 26 |
A" |
294 |
282 |
10.80 |
0.65 |
0.75 |
0.86 |
| 27 |
A" |
137 |
131 |
1.07 |
1.94 |
0.75 |
0.86 |
Unscaled Zero Point Vibrational Energy (zpe) 17473.5 cm
-1
Scaled (by 0.9585) Zero Point Vibrational Energy (zpe) 16748.3 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at B2PLYP=FULL/cc-pVDZ
Point Group is Cs
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.512 |
-0.899 |
0.000 |
| C2 |
-0.543 |
-1.747 |
0.000 |
| C3 |
-1.733 |
-1.060 |
0.000 |
| C4 |
0.000 |
0.370 |
0.000 |
| C5 |
-1.378 |
0.322 |
0.000 |
| C6 |
0.914 |
1.508 |
0.000 |
| O7 |
2.130 |
1.434 |
0.000 |
| H8 |
-0.299 |
-2.804 |
0.000 |
| H9 |
-2.728 |
-1.494 |
0.000 |
| H10 |
-2.046 |
1.180 |
0.000 |
| H11 |
0.377 |
2.488 |
0.000 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
O7 |
H8 |
H9 |
H10 |
H11 |
| O1 | | 1.3540 | 2.2506 | 1.3679 | 2.2506 | 2.4398 | 2.8382 | 2.0709 | 3.2947 | 3.2964 | 3.3893 |
C2 | 1.3540 | | 1.3732 | 2.1849 | 2.2311 | 3.5659 | 4.1543 | 1.0854 | 2.1996 | 3.2898 | 4.3334 | C3 | 2.2506 | 1.3732 | | 2.2463 | 1.4270 | 3.6878 | 4.5972 | 2.2578 | 1.0860 | 2.2617 | 4.1277 | C4 | 1.3679 | 2.1849 | 2.2463 | | 1.3792 | 1.4599 | 2.3806 | 3.1879 | 3.3038 | 2.2009 | 2.1515 | C5 | 2.2506 | 2.2311 | 1.4270 | 1.3792 | | 2.5812 | 3.6798 | 3.3076 | 2.2626 | 1.0870 | 2.7876 | C6 | 2.4398 | 3.5659 | 3.6878 | 1.4599 | 2.5812 | | 1.2174 | 4.4793 | 4.7199 | 2.9789 | 1.1180 | O7 | 2.8382 | 4.1543 | 4.5972 | 2.3806 | 3.6798 | 1.2174 | | 4.8842 | 5.6716 | 4.1837 | 2.0454 | H8 | 2.0709 | 1.0854 | 2.2578 | 3.1879 | 3.3076 | 4.4793 | 4.8842 | | 2.7604 | 4.3503 | 5.3350 | H9 | 3.2947 | 2.1996 | 1.0860 | 3.3038 | 2.2626 | 4.7199 | 5.6716 | 2.7604 | | 2.7589 | 5.0492 | H10 | 3.2964 | 3.2898 | 2.2617 | 2.2009 | 1.0870 | 2.9789 | 4.1837 | 4.3503 | 2.7589 | | 2.7538 | H11 | 3.3893 | 4.3334 | 4.1277 | 2.1515 | 2.7876 | 1.1180 | 2.0454 | 5.3350 | 5.0492 | 2.7538 | |
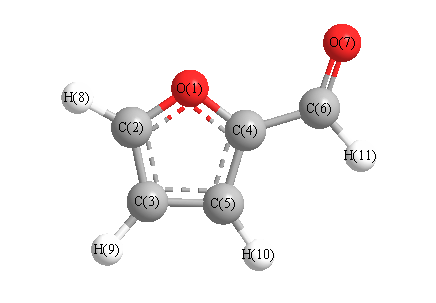 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C3 |
111.228 |
|
O1 |
C2 |
H8 |
115.755 |
| O1 |
C4 |
C5 |
110.024 |
|
O1 |
C4 |
C6 |
119.225 |
| C2 |
O1 |
C4 |
106.781 |
|
C2 |
C3 |
C5 |
105.627 |
| C2 |
C3 |
H9 |
126.475 |
|
C3 |
C2 |
H8 |
133.017 |
| C3 |
C5 |
C4 |
106.341 |
|
C3 |
C5 |
H10 |
127.711 |
| C4 |
C5 |
H10 |
125.948 |
|
C4 |
C6 |
O7 |
125.292 |
| C4 |
C6 |
H11 |
112.475 |
|
C5 |
C3 |
H9 |
127.898 |
| C5 |
C4 |
C6 |
130.752 |
|
O7 |
C6 |
H11 |
122.233 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at B2PLYP=FULL/cc-pVDZ
| | hartrees |
|---|
| Energy at 0K | -343.047595 |
| Energy at 298.15K | -343.052444 |
| HF Energy | -342.704262 |
| Nuclear repulsion energy | 269.881477 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at B2PLYP=FULL/cc-pVDZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A' |
3311 |
3173 |
0.04 |
168.34 |
0.13 |
0.24 |
| 2 |
A' |
3298 |
3161 |
0.85 |
31.35 |
0.33 |
0.49 |
| 3 |
A' |
3282 |
3146 |
0.75 |
92.42 |
0.71 |
0.83 |
| 4 |
A' |
2952 |
2829 |
114.18 |
164.76 |
0.31 |
0.47 |
| 5 |
A' |
1765 |
1691 |
225.64 |
93.89 |
0.36 |
0.52 |
| 6 |
A' |
1620 |
1553 |
60.03 |
29.67 |
0.34 |
0.51 |
| 7 |
A' |
1512 |
1450 |
93.89 |
168.98 |
0.30 |
0.46 |
| 8 |
A' |
1447 |
1387 |
1.98 |
6.56 |
0.73 |
0.85 |
| 9 |
A' |
1400 |
1342 |
11.83 |
26.68 |
0.38 |
0.55 |
| 10 |
A' |
1270 |
1217 |
27.05 |
4.22 |
0.27 |
0.43 |
| 11 |
A' |
1240 |
1189 |
2.97 |
3.17 |
0.59 |
0.74 |
| 12 |
A' |
1182 |
1133 |
9.84 |
5.47 |
0.12 |
0.22 |
| 13 |
A' |
1111 |
1065 |
21.53 |
13.53 |
0.37 |
0.54 |
| 14 |
A' |
1025 |
983 |
40.72 |
2.42 |
0.23 |
0.37 |
| 15 |
A' |
961 |
922 |
6.76 |
5.58 |
0.15 |
0.26 |
| 16 |
A' |
896 |
858 |
5.27 |
6.05 |
0.75 |
0.86 |
| 17 |
A' |
759 |
727 |
68.47 |
2.66 |
0.68 |
0.81 |
| 18 |
A' |
497 |
476 |
0.82 |
6.49 |
0.37 |
0.54 |
| 19 |
A' |
202 |
194 |
6.50 |
0.26 |
0.38 |
0.55 |
| 20 |
A" |
1024 |
982 |
0.24 |
6.35 |
0.75 |
0.86 |
| 21 |
A" |
900 |
863 |
1.26 |
1.44 |
0.75 |
0.86 |
| 22 |
A" |
846 |
811 |
6.92 |
0.37 |
0.75 |
0.86 |
| 23 |
A" |
774 |
742 |
48.80 |
0.53 |
0.75 |
0.86 |
| 24 |
A" |
647 |
621 |
0.50 |
1.14 |
0.75 |
0.86 |
| 25 |
A" |
610 |
585 |
9.22 |
0.48 |
0.75 |
0.86 |
| 26 |
A" |
259 |
248 |
11.52 |
1.90 |
0.75 |
0.86 |
| 27 |
A" |
161 |
154 |
1.95 |
1.54 |
0.75 |
0.86 |
Unscaled Zero Point Vibrational Energy (zpe) 17475.6 cm
-1
Scaled (by 0.9585) Zero Point Vibrational Energy (zpe) 16750.3 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at B2PLYP=FULL/cc-pVDZ
Point Group is Cs
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
1.264 |
-0.243 |
0.000 |
| C2 |
1.120 |
-1.590 |
0.000 |
| C3 |
-0.208 |
-1.943 |
0.000 |
| C4 |
0.000 |
0.290 |
0.000 |
| C5 |
-0.938 |
-0.718 |
0.000 |
| C6 |
-0.120 |
1.745 |
0.000 |
| O7 |
-1.190 |
2.330 |
0.000 |
| H8 |
2.040 |
-2.165 |
0.000 |
| H9 |
-0.605 |
-2.954 |
0.000 |
| H10 |
-2.014 |
-0.572 |
0.000 |
| H11 |
0.858 |
2.284 |
0.000 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
O7 |
H8 |
H9 |
H10 |
H11 |
| O1 | | 1.3552 | 2.2491 | 1.3723 | 2.2534 | 2.4225 | 3.5558 | 2.0729 | 3.2930 | 3.2953 | 2.5593 |
C2 | 1.3552 | | 1.3740 | 2.1888 | 2.2354 | 3.5584 | 4.5503 | 1.0853 | 2.1985 | 3.2955 | 3.8830 | C3 | 2.2491 | 1.3740 | | 2.2428 | 1.4259 | 3.6890 | 4.3843 | 2.2597 | 1.0862 | 2.2674 | 4.3590 | C4 | 1.3723 | 2.1888 | 2.2428 | | 1.3773 | 1.4598 | 2.3615 | 3.1926 | 3.3003 | 2.1912 | 2.1703 | C5 | 2.2534 | 2.2354 | 1.4259 | 1.3773 | | 2.5956 | 3.0586 | 3.3117 | 2.2609 | 1.0859 | 3.4982 | C6 | 2.4225 | 3.5584 | 3.6890 | 1.4598 | 2.5956 | | 1.2194 | 4.4674 | 4.7242 | 2.9932 | 1.1163 | O7 | 3.5558 | 4.5503 | 4.3843 | 2.3615 | 3.0586 | 1.2194 | | 5.5355 | 5.3167 | 3.0172 | 2.0481 | H8 | 2.0729 | 1.0853 | 2.2597 | 3.1926 | 3.3117 | 4.4674 | 5.5355 | | 2.7601 | 4.3566 | 4.6035 | H9 | 3.2930 | 2.1985 | 1.0862 | 3.3003 | 2.2609 | 4.7242 | 5.3167 | 2.7601 | | 2.7680 | 5.4383 | H10 | 3.2953 | 3.2955 | 2.2674 | 2.1912 | 1.0859 | 2.9932 | 3.0172 | 4.3566 | 2.7680 | | 4.0505 | H11 | 2.5593 | 3.8830 | 4.3590 | 2.1703 | 3.4982 | 1.1163 | 2.0481 | 4.6035 | 5.4383 | 4.0505 | |
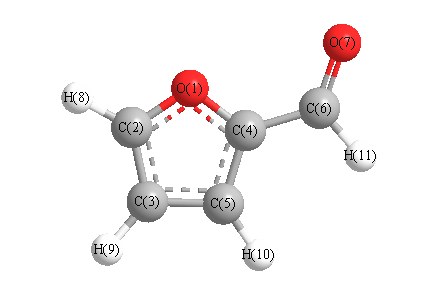 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C3 |
110.987 |
|
O1 |
C2 |
H8 |
115.853 |
| O1 |
C4 |
C5 |
110.075 |
|
O1 |
C4 |
C6 |
117.570 |
| C2 |
O1 |
C4 |
106.739 |
|
C2 |
C3 |
C5 |
105.938 |
| C2 |
C3 |
H9 |
126.256 |
|
C3 |
C2 |
H8 |
133.160 |
| C3 |
C5 |
C4 |
106.261 |
|
C3 |
C5 |
H10 |
128.522 |
| C4 |
C5 |
H10 |
125.217 |
|
C4 |
C6 |
O7 |
123.377 |
| C4 |
C6 |
H11 |
114.147 |
|
C5 |
C3 |
H9 |
127.806 |
| C5 |
C4 |
C6 |
132.355 |
|
O7 |
C6 |
H11 |
122.476 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
