return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C12H8 (biphenylene)

using model chemistry: B2PLYP=FULL/3-21G*

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes D2H 1Ag
Energy calculated at B2PLYP=FULL/3-21G*
 hartrees
Energy at 0K-458.811161
Energy at 298.15K-458.818810
HF Energy-458.449542
Nuclear repulsion energy587.055723
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at B2PLYP=FULL/3-21G*
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 Ag 3237 3237 0.00      
2 Ag 3219 3219 0.00      
3 Ag 1693 1693 0.00      
4 Ag 1483 1483 0.00      
5 Ag 1444 1444 0.00      
6 Ag 1244 1244 0.00      
7 Ag 1090 1090 0.00      
8 Ag 1005 1005 0.00      
9 Ag 781 781 0.00      
10 Ag 393 393 0.00      
11 Au 988 988 0.00      
12 Au 896 896 0.00      
13 Au 672 672 0.00      
14 Au 572 572 0.00      
15 Au 152 152 0.00      
16 B1g 988 988 0.00      
17 B1g 894 894 0.00      
18 B1g 714 714 0.00      
19 B1g 460 460 0.00      
20 B1u 3236 3236 30.61      
21 B1u 3219 3219 14.47      
22 B1u 1615 1615 1.54      
23 B1u 1465 1465 40.46      
24 B1u 1295 1295 9.16      
25 B1u 1225 1225 11.76      
26 B1u 1039 1039 0.00      
27 B1u 972 972 15.05      
28 B1u 650 650 3.51      
29 B2g 939 939 0.00      
30 B2g 768 768 0.00      
31 B2g 393 393 0.00      
32 B2g 309 309 0.00      
33 B2u 3230 3230 30.85      
34 B2u 3206 3206 0.61      
35 B2u 1604 1604 0.67      
36 B2u 1502 1502 12.82      
37 B2u 1322 1322 0.40      
38 B2u 1157 1157 8.40      
39 B2u 1089 1089 0.69      
40 B2u 740 740 0.22      
41 B2u 204 204 0.95      
42 B3g 3229 3229 0.00      
43 B3g 3206 3206 0.00      
44 B3g 1643 1643 0.00      
45 B3g 1504 1504 0.00      
46 B3g 1363 1363 0.00      
47 B3g 1125 1125 0.00      
48 B3g 1042 1042 0.00      
49 B3g 638 638 0.00      
50 B3g 569 569 0.00      
51 B3u 938 938 8.44      
52 B3u 760 760 155.38      
53 B3u 384 384 3.92      
54 B3u 98 98 3.97      

Unscaled Zero Point Vibrational Energy (zpe) 34799.0 cm-1
Scaled (by 1) Zero Point Vibrational Energy (zpe) 34799.0 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at B2PLYP=FULL/3-21G*
ABC
0.09323 0.02211 0.01787

See section I.F.4 to change rotational constant units
Geometric Data calculated at B2PLYP=FULL/3-21G*

Point Group is D2h

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.000 0.718 0.767
C2 0.000 0.718 -0.767
C3 0.000 -0.718 0.767
C4 0.000 -0.718 -0.767
C5 0.000 1.450 1.928
C6 0.000 0.696 3.140
C7 0.000 -0.696 3.140
C8 0.000 -1.450 1.928
C9 0.000 1.450 -1.928
C10 0.000 0.696 -3.140
C11 0.000 -0.696 -3.140
C12 0.000 -1.450 -1.928
H13 0.000 2.532 1.950
H14 0.000 1.225 4.085
H15 0.000 -1.225 4.085
H16 0.000 -2.532 1.950
H17 0.000 2.532 -1.950
H18 0.000 1.225 -4.085
H19 0.000 -1.225 -4.085
H20 0.000 -2.532 -1.950

Atom - Atom Distances (Å)
  C1 C2 C3 C4 C5 C6 C7 C8 C9 C10 C11 C12 H13 H14 H15 H16 H17 H18 H19 H20
C11.53431.43692.10211.37202.37262.76222.45942.79263.90684.15503.45902.16503.35633.84513.45883.26664.87865.22694.2363
C21.53432.10211.43692.79263.90684.15503.45901.37202.37262.76222.45943.26664.87865.22694.23632.16503.35633.84513.4588
C31.43692.10211.53432.45942.76222.37261.37203.45904.15503.90682.79263.45883.84513.35632.16504.23635.22694.87863.2666
C42.10211.43691.53433.45904.15503.90682.79262.45942.76222.37261.37204.23635.22694.87863.26663.45883.84513.35632.1650
C51.37202.79262.45943.45901.42692.46432.89953.85605.12345.50324.82451.08242.16873.43603.98174.02606.01736.58115.5579
C62.37263.90682.76224.15501.42691.39222.46435.12346.27926.43175.50322.18761.08322.14103.44035.41047.24407.47576.0268
C72.76224.15502.37263.90682.46431.39221.42695.50326.43176.27925.12343.44032.14101.08322.18766.02687.47577.24405.4104
C82.45943.45901.37202.79262.89952.46431.42694.82455.50325.12343.85603.98173.43602.16871.08245.55796.58116.01734.0260
C92.79261.37203.45902.45943.85605.12345.50324.82451.42692.46432.89954.02606.01736.58115.55791.08242.16873.43603.9817
C103.90682.37264.15502.76225.12346.27926.43175.50321.42691.39222.46435.41047.24407.47576.02682.18761.08322.14103.4403
C114.15502.76223.90682.37265.50326.43176.27925.12342.46431.39221.42696.02687.47577.24405.41043.44032.14101.08322.1876
C123.45902.45942.79261.37204.82455.50325.12343.85602.89952.46431.42695.55796.58116.01734.02603.98173.43602.16871.0824
H132.16503.26663.45884.23631.08242.18763.44033.98174.02605.41046.02685.55792.50354.32115.06373.89976.17487.10876.3913
H143.35634.87863.84515.22692.16871.08322.14103.43606.01737.24407.47576.58112.50352.44974.32116.17488.17018.52957.1087
H153.84515.22693.35634.87863.43602.14101.08322.16876.58117.47577.24406.01734.32112.44972.50357.10878.52958.17016.1748
H163.45884.23632.16503.26663.98173.44032.18761.08245.55796.02685.41044.02605.06374.32112.50356.39137.10876.17483.8997
H173.26662.16504.23633.45884.02605.41046.02685.55791.08242.18763.44033.98173.89976.17487.10876.39132.50354.32115.0637
H184.87863.35635.22693.84516.01737.24407.47576.58112.16871.08322.14103.43606.17488.17018.52957.10872.50352.44974.3211
H195.22693.84514.87863.35636.58117.47577.24406.01733.43602.14101.08322.16877.10878.52958.17016.17484.32112.44972.5035
H204.23633.45883.26662.16505.55796.02685.41044.02603.98173.44032.18761.08246.39137.10876.17483.89975.06374.32112.5035

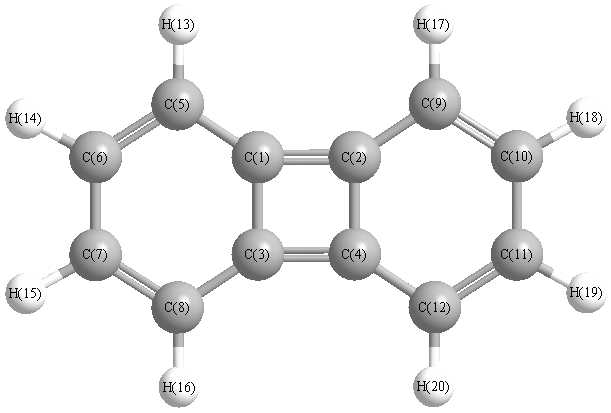
picture of biphenylene state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 C4 90.000 C1 C2 C9 147.792
C1 C3 C4 90.000 C1 C3 C8 122.208
C1 C5 C6 115.911 C1 C5 H13 123.364
C2 C1 C3 90.000 C2 C1 C5 147.792
C2 C4 C3 90.000 C2 C4 C12 122.208
C2 C9 C10 115.911 C2 C9 H17 123.364
C3 C1 C5 122.208 C3 C4 C12 147.792
C3 C8 C7 115.911 C3 C8 H16 123.364
C4 C2 C9 122.208 C4 C3 C8 147.792
C4 C12 C11 115.911 C4 C12 H20 123.364
C5 C6 C7 121.881 C5 C6 H14 118.903
C6 C5 H13 120.726 C6 C7 C8 121.881
C6 C7 H15 119.216 C7 C6 H14 119.216
C7 C8 H16 120.726 C8 C7 H15 118.903
C9 C10 C11 121.881 C9 C10 H18 118.903
C10 C9 H17 120.726 C10 C11 C12 121.881
C10 C11 H19 119.216 C11 C10 H18 119.216
C11 C12 H20 120.726 C12 C11 H19 118.903
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability