Jump to
S1C2
Energy calculated at CBS-Q
| | hartrees |
|---|
| Energy at 0K | -311.662770 |
| Energy at 298.15K | -311.652191 |
| HF Energy | -310.211389 |
| Nuclear repulsion energy | 315.834688 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CBS-Q
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1 |
3258 |
3258 |
77.08 |
|
|
|
| 2 |
A1 |
3205 |
3205 |
47.34 |
|
|
|
| 3 |
A1 |
3183 |
3183 |
40.23 |
|
|
|
| 4 |
A1 |
3148 |
3148 |
86.84 |
|
|
|
| 5 |
A1 |
1678 |
1678 |
0.16 |
|
|
|
| 6 |
A1 |
1647 |
1647 |
5.49 |
|
|
|
| 7 |
A1 |
1629 |
1629 |
0.00 |
|
|
|
| 8 |
A1 |
1607 |
1607 |
0.73 |
|
|
|
| 9 |
A1 |
1553 |
1553 |
0.70 |
|
|
|
| 10 |
A1 |
1464 |
1464 |
3.92 |
|
|
|
| 11 |
A1 |
1275 |
1275 |
7.41 |
|
|
|
| 12 |
A1 |
1145 |
1145 |
15.28 |
|
|
|
| 13 |
A1 |
1089 |
1089 |
14.66 |
|
|
|
| 14 |
A1 |
989 |
989 |
4.02 |
|
|
|
| 15 |
A1 |
468 |
468 |
1.02 |
|
|
|
| 16 |
A1 |
337 |
337 |
0.30 |
|
|
|
| 17 |
A1 |
112 |
112 |
0.16 |
|
|
|
| 18 |
A2 |
3257 |
3257 |
0.00 |
|
|
|
| 19 |
A2 |
3231 |
3231 |
0.00 |
|
|
|
| 20 |
A2 |
3165 |
3165 |
0.00 |
|
|
|
| 21 |
A2 |
1636 |
1636 |
0.00 |
|
|
|
| 22 |
A2 |
1435 |
1435 |
0.00 |
|
|
|
| 23 |
A2 |
1384 |
1384 |
0.00 |
|
|
|
| 24 |
A2 |
1287 |
1287 |
0.00 |
|
|
|
| 25 |
A2 |
963 |
963 |
0.00 |
|
|
|
| 26 |
A2 |
814 |
814 |
0.00 |
|
|
|
| 27 |
A2 |
251 |
251 |
0.00 |
|
|
|
| 28 |
A2 |
144 |
144 |
0.00 |
|
|
|
| 29 |
A2 |
77 |
77 |
0.00 |
|
|
|
| 30 |
B1 |
3258 |
3258 |
209.70 |
|
|
|
| 31 |
B1 |
3231 |
3231 |
0.30 |
|
|
|
| 32 |
B1 |
3171 |
3171 |
112.43 |
|
|
|
| 33 |
B1 |
1636 |
1636 |
10.54 |
|
|
|
| 34 |
B1 |
1442 |
1442 |
1.54 |
|
|
|
| 35 |
B1 |
1394 |
1394 |
4.29 |
|
|
|
| 36 |
B1 |
1309 |
1309 |
6.71 |
|
|
|
| 37 |
B1 |
978 |
978 |
3.40 |
|
|
|
| 38 |
B1 |
818 |
818 |
1.23 |
|
|
|
| 39 |
B1 |
255 |
255 |
0.50 |
|
|
|
| 40 |
B1 |
177 |
177 |
7.13 |
|
|
|
| 41 |
B1 |
59 |
59 |
0.31 |
|
|
|
| 42 |
B2 |
3258 |
3258 |
29.98 |
|
|
|
| 43 |
B2 |
3204 |
3204 |
1.84 |
|
|
|
| 44 |
B2 |
3183 |
3183 |
54.56 |
|
|
|
| 45 |
B2 |
3132 |
3132 |
6.99 |
|
|
|
| 46 |
B2 |
1658 |
1658 |
9.46 |
|
|
|
| 47 |
B2 |
1644 |
1644 |
2.45 |
|
|
|
| 48 |
B2 |
1628 |
1628 |
0.38 |
|
|
|
| 49 |
B2 |
1561 |
1561 |
38.09 |
|
|
|
| 50 |
B2 |
1550 |
1550 |
27.97 |
|
|
|
| 51 |
B2 |
1448 |
1448 |
24.53 |
|
|
|
| 52 |
B2 |
1291 |
1291 |
290.15 |
|
|
|
| 53 |
B2 |
1214 |
1214 |
1.34 |
|
|
|
| 54 |
B2 |
1113 |
1113 |
0.73 |
|
|
|
| 55 |
B2 |
959 |
959 |
0.88 |
|
|
|
| 56 |
B2 |
547 |
547 |
4.88 |
|
|
|
| 57 |
B2 |
272 |
272 |
0.84 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 45408.8 cm
-1
Scaled (by 1) Zero Point Vibrational Energy (zpe) 45408.8 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at CBS-Q
Point Group is C2v
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
0.356 |
| C2 |
0.000 |
1.182 |
-0.402 |
| C3 |
0.000 |
-1.182 |
-0.402 |
| C4 |
0.000 |
2.383 |
0.532 |
| C5 |
0.000 |
-2.383 |
0.532 |
| C6 |
0.000 |
3.723 |
-0.210 |
| C7 |
0.000 |
-3.723 |
-0.210 |
| H8 |
0.881 |
1.199 |
-1.045 |
| H9 |
-0.881 |
1.199 |
-1.045 |
| H10 |
-0.881 |
-1.199 |
-1.045 |
| H11 |
0.881 |
-1.199 |
-1.045 |
| H12 |
0.872 |
2.308 |
1.178 |
| H13 |
-0.872 |
2.308 |
1.178 |
| H14 |
-0.872 |
-2.308 |
1.178 |
| H15 |
0.872 |
-2.308 |
1.178 |
| H16 |
0.000 |
4.563 |
0.480 |
| H17 |
-0.877 |
3.827 |
-0.846 |
| H18 |
0.877 |
3.827 |
-0.846 |
| H19 |
0.000 |
-4.563 |
0.480 |
| H20 |
0.877 |
-3.827 |
-0.846 |
| H21 |
-0.877 |
-3.827 |
-0.846 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
C7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
H21 |
| O1 | | 1.4041 | 1.4041 | 2.3892 | 2.3892 | 3.7657 | 3.7657 | 2.0435 | 2.0435 | 2.0435 | 2.0435 | 2.6007 | 2.6007 | 2.6007 | 2.6007 | 4.5651 | 4.1065 | 4.1065 | 4.5651 | 4.1065 | 4.1065 |
C2 | 1.4041 | | 2.3643 | 1.5207 | 3.6851 | 2.5481 | 4.9089 | 1.0910 | 1.0910 | 2.6191 | 2.6191 | 2.1268 | 2.1268 | 3.9291 | 3.9291 | 3.4944 | 2.8220 | 2.8220 | 5.8128 | 5.1051 | 5.1051 | C3 | 1.4041 | 2.3643 | | 3.6851 | 1.5207 | 4.9089 | 2.5481 | 2.6191 | 2.6191 | 1.0910 | 1.0910 | 3.9291 | 3.9291 | 2.1268 | 2.1268 | 5.8128 | 5.1051 | 5.1051 | 3.4944 | 2.8220 | 2.8220 | C4 | 2.3892 | 1.5207 | 3.6851 | | 4.7656 | 1.5315 | 6.1506 | 2.1593 | 2.1593 | 4.0112 | 4.0112 | 1.0877 | 1.0877 | 4.8149 | 4.8149 | 2.1812 | 2.1805 | 2.1805 | 6.9464 | 6.4214 | 6.4214 | C5 | 2.3892 | 3.6851 | 1.5207 | 4.7656 | | 6.1506 | 1.5315 | 4.0112 | 4.0112 | 2.1593 | 2.1593 | 4.8149 | 4.8149 | 1.0877 | 1.0877 | 6.9464 | 6.4214 | 6.4214 | 2.1812 | 2.1805 | 2.1805 | C6 | 3.7657 | 2.5481 | 4.9089 | 1.5315 | 6.1506 | | 7.4460 | 2.8009 | 2.8009 | 5.0695 | 5.0695 | 2.1648 | 2.1648 | 6.2499 | 6.2499 | 1.0872 | 1.0887 | 1.0887 | 8.3150 | 7.6278 | 7.6278 | C7 | 3.7657 | 4.9089 | 2.5481 | 6.1506 | 1.5315 | 7.4460 | | 5.0695 | 5.0695 | 2.8009 | 2.8009 | 6.2499 | 6.2499 | 2.1648 | 2.1648 | 8.3150 | 7.6278 | 7.6278 | 1.0872 | 1.0887 | 1.0887 | H8 | 2.0435 | 1.0910 | 2.6191 | 2.1593 | 4.0112 | 2.8009 | 5.0695 | | 1.7625 | 2.9759 | 2.3979 | 2.4841 | 3.0403 | 4.5070 | 4.1522 | 3.7975 | 3.1684 | 2.6359 | 6.0255 | 5.0303 | 5.3286 | H9 | 2.0435 | 1.0910 | 2.6191 | 2.1593 | 4.0112 | 2.8009 | 5.0695 | 1.7625 | | 2.3979 | 2.9759 | 3.0403 | 2.4841 | 4.1522 | 4.5070 | 3.7975 | 2.6359 | 3.1684 | 6.0255 | 5.3286 | 5.0303 | H10 | 2.0435 | 2.6191 | 1.0910 | 4.0112 | 2.1593 | 5.0695 | 2.8009 | 2.9759 | 2.3979 | | 1.7625 | 4.5070 | 4.1522 | 2.4841 | 3.0403 | 6.0255 | 5.0303 | 5.3286 | 3.7975 | 3.1684 | 2.6359 | H11 | 2.0435 | 2.6191 | 1.0910 | 4.0112 | 2.1593 | 5.0695 | 2.8009 | 2.3979 | 2.9759 | 1.7625 | | 4.1522 | 4.5070 | 3.0403 | 2.4841 | 6.0255 | 5.3286 | 5.0303 | 3.7975 | 2.6359 | 3.1684 | H12 | 2.6007 | 2.1268 | 3.9291 | 1.0877 | 4.8149 | 2.1648 | 6.2499 | 2.4841 | 3.0403 | 4.5070 | 4.1522 | | 1.7433 | 4.9347 | 4.6166 | 2.5164 | 3.0762 | 2.5310 | 6.9618 | 6.4610 | 6.6934 | H13 | 2.6007 | 2.1268 | 3.9291 | 1.0877 | 4.8149 | 2.1648 | 6.2499 | 3.0403 | 2.4841 | 4.1522 | 4.5070 | 1.7433 | | 4.6166 | 4.9347 | 2.5164 | 2.5310 | 3.0762 | 6.9618 | 6.6934 | 6.4610 | H14 | 2.6007 | 3.9291 | 2.1268 | 4.8149 | 1.0877 | 6.2499 | 2.1648 | 4.5070 | 4.1522 | 2.4841 | 3.0403 | 4.9347 | 4.6166 | | 1.7433 | 6.9618 | 6.4610 | 6.6934 | 2.5164 | 3.0762 | 2.5310 | H15 | 2.6007 | 3.9291 | 2.1268 | 4.8149 | 1.0877 | 6.2499 | 2.1648 | 4.1522 | 4.5070 | 3.0403 | 2.4841 | 4.6166 | 4.9347 | 1.7433 | | 6.9618 | 6.6934 | 6.4610 | 2.5164 | 2.5310 | 3.0762 | H16 | 4.5651 | 3.4944 | 5.8128 | 2.1812 | 6.9464 | 1.0872 | 8.3150 | 3.7975 | 3.7975 | 6.0255 | 6.0255 | 2.5164 | 2.5164 | 6.9618 | 6.9618 | | 1.7522 | 1.7522 | 9.1268 | 8.5401 | 8.5401 | H17 | 4.1065 | 2.8220 | 5.1051 | 2.1805 | 6.4214 | 1.0887 | 7.6278 | 3.1684 | 2.6359 | 5.0303 | 5.3286 | 3.0762 | 2.5310 | 6.4610 | 6.6934 | 1.7522 | | 1.7535 | 8.5401 | 7.8531 | 7.6548 | H18 | 4.1065 | 2.8220 | 5.1051 | 2.1805 | 6.4214 | 1.0887 | 7.6278 | 2.6359 | 3.1684 | 5.3286 | 5.0303 | 2.5310 | 3.0762 | 6.6934 | 6.4610 | 1.7522 | 1.7535 | | 8.5401 | 7.6548 | 7.8531 | H19 | 4.5651 | 5.8128 | 3.4944 | 6.9464 | 2.1812 | 8.3150 | 1.0872 | 6.0255 | 6.0255 | 3.7975 | 3.7975 | 6.9618 | 6.9618 | 2.5164 | 2.5164 | 9.1268 | 8.5401 | 8.5401 | | 1.7522 | 1.7522 | H20 | 4.1065 | 5.1051 | 2.8220 | 6.4214 | 2.1805 | 7.6278 | 1.0887 | 5.0303 | 5.3286 | 3.1684 | 2.6359 | 6.4610 | 6.6934 | 3.0762 | 2.5310 | 8.5401 | 7.8531 | 7.6548 | 1.7522 | | 1.7535 | H21 | 4.1065 | 5.1051 | 2.8220 | 6.4214 | 2.1805 | 7.6278 | 1.0887 | 5.3286 | 5.0303 | 2.6359 | 3.1684 | 6.6934 | 6.4610 | 2.5310 | 3.0762 | 8.5401 | 7.6548 | 7.8531 | 1.7522 | 1.7535 | |
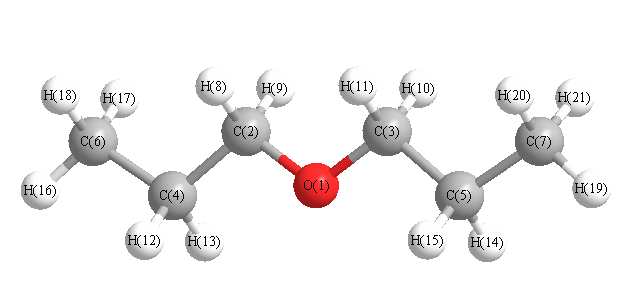 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C4 |
109.484 |
|
O1 |
C2 |
H8 |
109.328 |
| O1 |
C2 |
H9 |
109.328 |
|
O1 |
C3 |
C5 |
109.484 |
| O1 |
C3 |
H10 |
109.328 |
|
O1 |
C3 |
H11 |
109.328 |
| C2 |
O1 |
C3 |
114.687 |
|
C2 |
C4 |
C6 |
113.198 |
| C2 |
C4 |
H12 |
108.097 |
|
C2 |
C4 |
H13 |
108.097 |
| C3 |
C5 |
C7 |
113.198 |
|
C3 |
C5 |
H14 |
108.097 |
| C3 |
C5 |
H15 |
108.097 |
|
C4 |
C2 |
H8 |
110.459 |
| C4 |
C2 |
H9 |
110.459 |
|
C4 |
C6 |
H16 |
111.680 |
| C4 |
C6 |
H17 |
111.532 |
|
C4 |
C6 |
H18 |
111.532 |
| C5 |
C3 |
H10 |
110.459 |
|
C5 |
C3 |
H11 |
110.459 |
| C5 |
C7 |
H19 |
111.680 |
|
C5 |
C7 |
H20 |
111.532 |
| C5 |
C7 |
H21 |
111.532 |
|
C6 |
C4 |
H12 |
110.335 |
| C6 |
C4 |
H13 |
110.335 |
|
C7 |
C5 |
H14 |
110.335 |
| C7 |
C5 |
H15 |
110.335 |
|
H8 |
C2 |
H9 |
107.751 |
| H10 |
C3 |
H11 |
107.751 |
|
H12 |
C4 |
H13 |
106.521 |
| H14 |
C5 |
H15 |
106.521 |
|
H16 |
C6 |
H17 |
107.278 |
| H16 |
C6 |
H18 |
107.278 |
|
H17 |
C6 |
H18 |
107.287 |
| H19 |
C7 |
H20 |
107.278 |
|
H19 |
C7 |
H21 |
107.278 |
| H20 |
C7 |
H21 |
107.287 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at CBS-Q
| | hartrees |
|---|
| Energy at 0K | -311.662384 |
| Energy at 298.15K | -311.679137 |
| HF Energy | -310.211930 |
| Nuclear repulsion energy | 326.158472 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CBS-Q
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3282 |
3282 |
18.19 |
|
|
|
| 2 |
A |
3250 |
3250 |
90.39 |
|
|
|
| 3 |
A |
3228 |
3228 |
5.47 |
|
|
|
| 4 |
A |
3196 |
3196 |
12.49 |
|
|
|
| 5 |
A |
3185 |
3185 |
17.93 |
|
|
|
| 6 |
A |
3171 |
3171 |
1.68 |
|
|
|
| 7 |
A |
3150 |
3150 |
93.97 |
|
|
|
| 8 |
A |
1675 |
1675 |
0.51 |
|
|
|
| 9 |
A |
1646 |
1646 |
3.70 |
|
|
|
| 10 |
A |
1632 |
1632 |
4.50 |
|
|
|
| 11 |
A |
1618 |
1618 |
0.71 |
|
|
|
| 12 |
A |
1598 |
1598 |
2.94 |
|
|
|
| 13 |
A |
1554 |
1554 |
0.93 |
|
|
|
| 14 |
A |
1506 |
1506 |
1.03 |
|
|
|
| 15 |
A |
1429 |
1429 |
3.55 |
|
|
|
| 16 |
A |
1388 |
1388 |
0.23 |
|
|
|
| 17 |
A |
1292 |
1292 |
12.87 |
|
|
|
| 18 |
A |
1250 |
1250 |
11.71 |
|
|
|
| 19 |
A |
1160 |
1160 |
6.45 |
|
|
|
| 20 |
A |
1042 |
1042 |
9.94 |
|
|
|
| 21 |
A |
994 |
994 |
5.07 |
|
|
|
| 22 |
A |
956 |
956 |
0.57 |
|
|
|
| 23 |
A |
813 |
813 |
0.46 |
|
|
|
| 24 |
A |
513 |
513 |
0.00 |
|
|
|
| 25 |
A |
354 |
354 |
0.39 |
|
|
|
| 26 |
A |
289 |
289 |
0.43 |
|
|
|
| 27 |
A |
173 |
173 |
0.09 |
|
|
|
| 28 |
A |
120 |
120 |
0.03 |
|
|
|
| 29 |
A |
49 |
49 |
0.00 |
|
|
|
| 30 |
B |
3281 |
3281 |
73.22 |
|
|
|
| 31 |
B |
3250 |
3250 |
66.72 |
|
|
|
| 32 |
B |
3228 |
3228 |
47.68 |
|
|
|
| 33 |
B |
3195 |
3195 |
92.02 |
|
|
|
| 34 |
B |
3186 |
3186 |
138.26 |
|
|
|
| 35 |
B |
3175 |
3175 |
45.51 |
|
|
|
| 36 |
B |
3136 |
3136 |
4.39 |
|
|
|
| 37 |
B |
1655 |
1655 |
3.32 |
|
|
|
| 38 |
B |
1644 |
1644 |
8.96 |
|
|
|
| 39 |
B |
1632 |
1632 |
5.52 |
|
|
|
| 40 |
B |
1618 |
1618 |
1.52 |
|
|
|
| 41 |
B |
1554 |
1554 |
10.49 |
|
|
|
| 42 |
B |
1543 |
1543 |
69.35 |
|
|
|
| 43 |
B |
1501 |
1501 |
19.94 |
|
|
|
| 44 |
B |
1423 |
1423 |
4.89 |
|
|
|
| 45 |
B |
1399 |
1399 |
5.79 |
|
|
|
| 46 |
B |
1296 |
1296 |
126.59 |
|
|
|
| 47 |
B |
1282 |
1282 |
104.85 |
|
|
|
| 48 |
B |
1199 |
1199 |
21.47 |
|
|
|
| 49 |
B |
1098 |
1098 |
19.29 |
|
|
|
| 50 |
B |
1010 |
1010 |
1.40 |
|
|
|
| 51 |
B |
930 |
930 |
0.05 |
|
|
|
| 52 |
B |
847 |
847 |
0.94 |
|
|
|
| 53 |
B |
532 |
532 |
1.51 |
|
|
|
| 54 |
B |
343 |
343 |
0.43 |
|
|
|
| 55 |
B |
241 |
241 |
2.61 |
|
|
|
| 56 |
B |
181 |
181 |
6.14 |
|
|
|
| 57 |
B |
82 |
82 |
1.59 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 45484.2 cm
-1
Scaled (by 1) Zero Point Vibrational Energy (zpe) 45484.2 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at CBS-Q
Point Group is C2
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
0.148 |
| C2 |
0.015 |
1.176 |
0.900 |
| C3 |
-0.015 |
-1.176 |
0.900 |
| C4 |
0.000 |
2.372 |
-0.041 |
| C5 |
0.000 |
-2.372 |
-0.041 |
| C6 |
-1.265 |
2.453 |
-0.897 |
| C7 |
1.265 |
-2.453 |
-0.897 |
| H8 |
-0.853 |
1.206 |
1.565 |
| H9 |
0.908 |
1.203 |
1.530 |
| H10 |
0.853 |
-1.206 |
1.565 |
| H11 |
-0.908 |
-1.203 |
1.530 |
| H12 |
0.878 |
2.317 |
-0.682 |
| H13 |
0.102 |
3.277 |
0.559 |
| H14 |
-0.878 |
-2.317 |
-0.682 |
| H15 |
-0.102 |
-3.277 |
0.559 |
| H16 |
-1.236 |
3.320 |
-1.553 |
| H17 |
-1.373 |
1.565 |
-1.513 |
| H18 |
-2.155 |
2.538 |
-0.274 |
| H19 |
1.236 |
-3.320 |
-1.553 |
| H20 |
1.373 |
-1.565 |
-1.513 |
| H21 |
2.155 |
-2.538 |
-0.274 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
C7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
H21 |
| O1 | | 1.3961 | 1.3961 | 2.3799 | 2.3799 | 2.9511 | 2.9511 | 2.0462 | 2.0447 | 2.0462 | 2.0447 | 2.6134 | 3.3046 | 2.6134 | 3.3046 | 3.9306 | 2.6634 | 3.3565 | 3.9306 | 2.6634 | 3.3565 |
C2 | 1.3961 | | 2.3529 | 1.5217 | 3.6713 | 2.5490 | 4.2381 | 1.0938 | 1.0929 | 2.6111 | 2.6290 | 2.1328 | 2.1304 | 3.9376 | 4.4684 | 3.4903 | 2.8108 | 2.8184 | 5.2660 | 3.8961 | 4.4448 | C3 | 1.3961 | 2.3529 | | 3.6713 | 1.5217 | 4.2381 | 2.5490 | 2.6111 | 2.6290 | 1.0938 | 1.0929 | 3.9376 | 4.4684 | 2.1328 | 2.1304 | 5.2660 | 3.8961 | 4.4448 | 3.4903 | 2.8108 | 2.8184 | C4 | 2.3799 | 1.5217 | 3.6713 | | 4.7447 | 1.5299 | 5.0610 | 2.1603 | 2.1583 | 4.0134 | 4.0096 | 1.0889 | 1.0903 | 4.8138 | 5.6824 | 2.1715 | 2.1689 | 2.1742 | 6.0186 | 4.4218 | 5.3677 | C5 | 2.3799 | 3.6713 | 1.5217 | 4.7447 | | 5.0610 | 1.5299 | 4.0134 | 4.0096 | 2.1603 | 2.1583 | 4.8138 | 5.6824 | 1.0889 | 1.0903 | 6.0186 | 4.4218 | 5.3677 | 2.1715 | 2.1689 | 2.1742 | C6 | 2.9511 | 2.5490 | 4.2381 | 1.5299 | 5.0610 | | 5.5195 | 2.7902 | 3.4891 | 4.8918 | 4.4026 | 2.1588 | 2.1607 | 4.7901 | 6.0253 | 1.0885 | 1.0860 | 1.0897 | 6.3259 | 4.8454 | 6.0825 | C7 | 2.9511 | 4.2381 | 2.5490 | 5.0610 | 1.5299 | 5.5195 | | 4.8918 | 4.4026 | 2.7902 | 3.4891 | 4.7901 | 6.0253 | 2.1588 | 2.1607 | 6.3259 | 4.8454 | 6.0825 | 1.0885 | 1.0860 | 1.0897 | H8 | 2.0462 | 1.0938 | 2.6111 | 2.1603 | 4.0134 | 2.7902 | 4.8918 | | 1.7612 | 2.9537 | 2.4097 | 3.0464 | 2.4933 | 4.1782 | 4.6555 | 3.7871 | 3.1421 | 2.6178 | 5.8799 | 4.7013 | 5.1426 | H9 | 2.0447 | 1.0929 | 2.6290 | 2.1583 | 4.0096 | 3.4891 | 4.4026 | 1.7612 | | 2.4097 | 3.0147 | 2.4768 | 2.4280 | 4.5250 | 4.6947 | 4.3113 | 3.8200 | 3.7973 | 5.4844 | 4.1399 | 4.3369 | H10 | 2.0462 | 2.6111 | 1.0938 | 4.0134 | 2.1603 | 4.8918 | 2.7902 | 2.9537 | 2.4097 | | 1.7612 | 4.1782 | 4.6555 | 3.0464 | 2.4933 | 5.8799 | 4.7013 | 5.1426 | 3.7871 | 3.1421 | 2.6178 | H11 | 2.0447 | 2.6290 | 1.0929 | 4.0096 | 2.1583 | 4.4026 | 3.4891 | 2.4097 | 3.0147 | 1.7612 | | 4.5250 | 4.6947 | 2.4768 | 2.4280 | 5.4844 | 4.1399 | 4.3369 | 4.3113 | 3.8200 | 3.7973 | H12 | 2.6134 | 2.1328 | 3.9376 | 1.0889 | 4.8138 | 2.1588 | 4.7901 | 3.0464 | 2.4768 | 4.1782 | 4.5250 | | 1.7505 | 4.9559 | 5.8136 | 2.4977 | 2.5148 | 3.0690 | 5.7156 | 4.0004 | 5.0368 | H13 | 3.3046 | 2.1304 | 4.4684 | 1.0903 | 5.6824 | 2.1607 | 6.0253 | 2.4933 | 2.4280 | 4.6555 | 4.6947 | 1.7505 | | 5.8136 | 6.5580 | 2.5007 | 3.0660 | 2.5170 | 7.0198 | 5.4179 | 6.2233 | H14 | 2.6134 | 3.9376 | 2.1328 | 4.8138 | 1.0889 | 4.7901 | 2.1588 | 4.1782 | 4.5250 | 3.0464 | 2.4768 | 4.9559 | 5.8136 | | 1.7505 | 5.7156 | 4.0004 | 5.0368 | 2.4977 | 2.5148 | 3.0690 | H15 | 3.3046 | 4.4684 | 2.1304 | 5.6824 | 1.0903 | 6.0253 | 2.1607 | 4.6555 | 4.6947 | 2.4933 | 2.4280 | 5.8136 | 6.5580 | 1.7505 | | 7.0198 | 5.4179 | 6.2233 | 2.5007 | 3.0660 | 2.5170 | H16 | 3.9306 | 3.4903 | 5.2660 | 2.1715 | 6.0186 | 1.0885 | 6.3259 | 3.7871 | 4.3113 | 5.8799 | 5.4844 | 2.4977 | 2.5007 | 5.7156 | 7.0198 | | 1.7614 | 1.7587 | 7.0862 | 5.5383 | 6.8893 | H17 | 2.6634 | 2.8108 | 3.8961 | 2.1689 | 4.4218 | 1.0860 | 4.8454 | 3.1421 | 3.8200 | 4.7013 | 4.1399 | 2.5148 | 3.0660 | 4.0004 | 5.4179 | 1.7614 | | 1.7594 | 5.5383 | 4.1630 | 5.5512 | H18 | 3.3565 | 2.8184 | 4.4448 | 2.1742 | 5.3677 | 1.0897 | 6.0825 | 2.6178 | 3.7973 | 5.1426 | 4.3369 | 3.0690 | 2.5170 | 5.0368 | 6.2233 | 1.7587 | 1.7594 | | 6.8893 | 5.5512 | 6.6596 | H19 | 3.9306 | 5.2660 | 3.4903 | 6.0186 | 2.1715 | 6.3259 | 1.0885 | 5.8799 | 5.4844 | 3.7871 | 4.3113 | 5.7156 | 7.0198 | 2.4977 | 2.5007 | 7.0862 | 5.5383 | 6.8893 | | 1.7614 | 1.7587 | H20 | 2.6634 | 3.8961 | 2.8108 | 4.4218 | 2.1689 | 4.8454 | 1.0860 | 4.7013 | 4.1399 | 3.1421 | 3.8200 | 4.0004 | 5.4179 | 2.5148 | 3.0660 | 5.5383 | 4.1630 | 5.5512 | 1.7614 | | 1.7594 | H21 | 3.3565 | 4.4448 | 2.8184 | 5.3677 | 2.1742 | 6.0825 | 1.0897 | 5.1426 | 4.3369 | 2.6178 | 3.7973 | 5.0368 | 6.2233 | 3.0690 | 2.5170 | 6.8893 | 5.5512 | 6.6596 | 1.7587 | 1.7594 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C4 |
109.225 |
|
O1 |
C2 |
H8 |
109.942 |
| O1 |
C2 |
H9 |
109.875 |
|
O1 |
C3 |
C5 |
109.225 |
| O1 |
C3 |
H10 |
109.942 |
|
O1 |
C3 |
H11 |
109.875 |
| C2 |
O1 |
C3 |
114.854 |
|
C2 |
C4 |
C6 |
113.293 |
| C2 |
C4 |
H12 |
108.427 |
|
C2 |
C4 |
H13 |
108.153 |
| C3 |
C5 |
C7 |
113.293 |
|
C3 |
C5 |
H14 |
108.427 |
| C3 |
C5 |
H15 |
108.153 |
|
C4 |
C2 |
H8 |
110.293 |
| C4 |
C2 |
H9 |
110.194 |
|
C4 |
C6 |
H16 |
110.933 |
| C4 |
C6 |
H17 |
110.877 |
|
C4 |
C6 |
H18 |
111.079 |
| C5 |
C3 |
H10 |
110.293 |
|
C5 |
C3 |
H11 |
110.194 |
| C5 |
C7 |
H19 |
110.933 |
|
C5 |
C7 |
H20 |
110.877 |
| C5 |
C7 |
H21 |
111.079 |
|
C6 |
C4 |
H12 |
109.897 |
| C6 |
C4 |
H13 |
109.966 |
|
C7 |
C5 |
H14 |
109.897 |
| C7 |
C5 |
H15 |
109.966 |
|
H8 |
C2 |
H9 |
107.293 |
| H10 |
C3 |
H11 |
107.293 |
|
H12 |
C4 |
H13 |
106.885 |
| H14 |
C5 |
H15 |
106.885 |
|
H16 |
C6 |
H17 |
108.193 |
| H16 |
C6 |
H18 |
107.692 |
|
H17 |
C6 |
H18 |
107.933 |
| H19 |
C7 |
H20 |
108.193 |
|
H19 |
C7 |
H21 |
107.692 |
| H20 |
C7 |
H21 |
107.933 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
