return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C6H15N (triethylamine)

using model chemistry: CBS-Q

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C3 1A
Energy calculated at CBS-Q
 hartrees
Energy at 0K-291.784027
Energy at 298.15K-291.773525
HF Energy-290.370607
Nuclear repulsion energy337.096480
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CBS-Q
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 A 3270 3270 71.75      
2 A 3255 3255 14.19      
3 A 3252 3252 3.84      
4 A 3191 3191 7.14      
5 A 3121 3121 207.32      
6 A 1660 1660 6.34      
7 A 1630 1630 0.00      
8 A 1625 1625 1.97      
9 A 1568 1568 13.43      
10 A 1535 1535 0.06      
11 A 1441 1441 5.13      
12 A 1278 1278 11.55      
13 A 1186 1186 4.66      
14 A 1097 1097 3.34      
15 A 872 872 0.37      
16 A 812 812 10.35      
17 A 472 472 4.33      
18 A 321 321 0.91      
19 A 206 206 0.85      
20 A 103 103 0.00      
21 E 3277 3277 94.60      
22 E 3260 3260 40.06      
23 E 3241 3241 24.08      
24 E 3190 3190 40.54      
25 E 3109 3109 10.09      
26 E 1655 1655 2.28      
26 E 1655 1655 2.28      
27 E 1636 1636 0.41      
27 E 1636 1636 0.41      
28 E 1625 1625 2.56      
28 E 1625 1625 2.56      
29 E 1564 1564 27.40      
30 E 1525 1525 9.20      
30 E 1525 1525 9.20      
31 E 1456 1456 23.57      
32 E 1356 1356 19.63      
33 E 1198 1198 13.02      
34 E 1176 1176 20.59      
35 E 996 996 1.11      
35 E 996 996 1.11      
36 E 860 860 2.75      
36 E 860 860 2.75      
37 E 504 504 1.77      
37 E 504 504 1.77      
38 E 342 342 0.47      
38 E 342 342 0.47      
39 E 230 230 0.03      
39 E 230 230 0.03      
40 E 92 92 0.20      
40 E 92 92 0.20      

Unscaled Zero Point Vibrational Energy (zpe) 48238.3 cm-1
Scaled (by 1) Zero Point Vibrational Energy (zpe) 48238.3 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at CBS-Q
ABC
0.07712 0.07712 0.04424

See section I.F.4 to change rotational constant units
Geometric Data calculated at CBS-Q

Point Group is C3

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
N1 0.000 0.000 0.057
C2 -0.316 1.363 0.466
C3 -1.022 -0.955 0.466
C4 1.338 -0.408 0.466
C5 0.284 2.417 -0.464
C6 -2.235 -0.962 -0.464
C7 1.951 -1.455 -0.464
H8 -1.395 1.482 0.456
H9 -0.000 1.549 1.500
H10 -0.586 -1.949 0.456
H11 -1.341 -0.774 1.500
H12 1.981 0.467 0.456
H13 1.341 -0.774 1.500
H14 1.371 2.377 -0.486
H15 -0.075 2.269 -1.479
H16 0.000 3.417 -0.138
H17 -2.744 -0.001 -0.486
H18 -1.927 -1.200 -1.479
H19 -2.959 -1.708 -0.138
H20 1.373 -2.376 -0.486
H21 2.003 -1.069 -1.479
H22 2.959 -1.708 -0.138

Atom - Atom Distances (Å)
  N1 C2 C3 C4 C5 C6 C7 H8 H9 H10 H11 H12 H13 H14 H15 H16 H17 H18 H19 H20 H21 H22
N11.45761.45761.45762.48872.48872.48872.07382.11652.07382.11652.07382.11652.79752.74103.42222.79752.74103.42222.79752.74103.4222
C21.45762.42322.42321.52813.15513.73381.08571.09693.32292.58632.46502.89512.18642.15902.16372.94373.59814.09674.21173.88244.5299
C31.45762.42322.42323.73381.52813.15512.46502.89511.08571.09693.32292.58634.21173.88244.52992.18642.15902.16372.94373.59814.0967
C41.45762.42322.42323.15513.73381.52813.32292.58632.46502.89511.08571.09692.94373.59814.09674.21173.88244.52992.18642.15902.1637
C52.48871.52813.73383.15514.21514.21512.13082.16584.54574.08442.74313.89291.08751.08731.08923.87574.35915.25764.91504.01714.9271
C62.48873.15511.52813.73384.21514.21512.74313.89292.13082.16584.54574.08444.91504.01714.92711.08751.08731.08923.87574.35915.2576
C72.48873.73383.15511.52814.21514.21514.54574.08442.74313.89292.13082.16583.87574.35915.25764.91504.01714.92711.08751.08731.0892
H82.07381.08572.46503.32292.13082.74314.54571.74333.52482.48663.52483.69653.05612.47092.45812.21543.34923.60214.84074.66855.4300
H92.11651.09692.89512.58632.16583.89294.08441.74333.69652.68212.48662.68212.55173.06572.48433.72504.48774.69504.60784.44284.6953
H102.07383.32291.08572.46504.54572.13082.74313.52483.69651.74333.52482.48664.84074.66855.43003.05612.47092.45812.21543.34923.6021
H112.11652.58631.09692.89514.08442.16583.89292.48662.68211.74333.69652.68214.60784.44284.69532.55173.06572.48433.72504.48774.6950
H122.07382.46503.32291.08572.74314.54572.13083.52482.48663.52483.69651.74332.21543.34923.60214.84074.66855.43003.05612.47092.4581
H132.11652.89512.58631.09693.89294.08442.16583.69652.68212.48662.68211.74333.72504.48774.69504.60784.44284.69532.55173.06572.4843
H142.79752.18644.21172.94371.08754.91503.87573.05612.55174.84074.60782.21543.72501.75751.75534.75324.96575.96334.75323.64194.3971
H152.74102.15903.88243.59811.08734.01714.35912.47093.06574.66854.44283.34924.48771.75751.76683.64193.93215.09244.96573.93215.1791
H163.42222.16374.52994.09671.08924.92715.25762.45812.48435.43004.69533.60214.69501.75531.76684.39715.17915.91785.96335.09245.9178
H172.79752.94372.18644.21173.87571.08754.91502.21543.72503.05612.55174.84074.60784.75323.64194.39711.75751.75534.75324.96575.9633
H182.74103.59812.15903.88244.35911.08734.01713.34924.48772.47093.06574.66854.44284.96573.93215.17911.75751.76683.64193.93215.0924
H193.42224.09672.16374.52995.25761.08924.92713.60214.69502.45812.48435.43004.69535.96335.09245.91781.75531.76684.39715.17915.9178
H202.79754.21172.94372.18644.91503.87571.08754.84074.60782.21543.72503.05612.55174.75324.96575.96334.75323.64194.39711.75751.7553
H212.74103.88243.59812.15904.01714.35911.08734.66854.44283.34924.48772.47093.06573.64193.93215.09244.96573.93215.17911.75751.7668
H223.42224.52994.09672.16374.92715.25761.08925.43004.69533.60214.69502.45812.48434.39715.17915.91785.96335.09245.91781.75531.7668

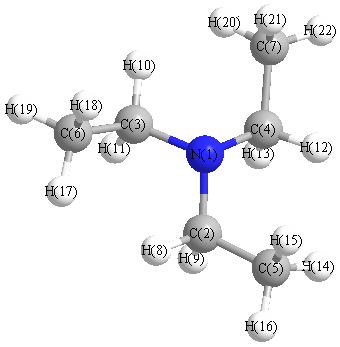
picture of triethylamine state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
N1 C2 C5 112.907 N1 C2 H8 108.366
N1 C2 H9 111.119 N1 C3 C6 112.907
N1 C3 H10 108.366 N1 C3 H11 111.119
N1 C4 C7 112.907 N1 C4 H12 108.366
N1 C4 H13 111.119 C2 N1 C3 112.456
C2 N1 C4 112.456 C2 C5 H14 112.324
C2 C5 H15 110.138 C2 C5 H16 110.397
C3 N1 C4 112.456 C3 C6 H17 112.324
C3 C6 H18 110.138 C3 C6 H19 110.397
C4 C7 H20 112.324 C4 C7 H21 110.138
C4 C7 H22 110.397 C5 C2 H8 108.022
C5 C2 H9 110.107 C6 C3 H10 108.022
C6 C3 H11 110.107 C7 C4 H12 108.022
C7 C4 H13 110.107 H8 C2 H9 106.020
H10 C3 H11 106.020 H12 C4 H13 106.020
H14 C5 H15 107.828 H14 C5 H16 107.492
H15 C5 H16 108.534 H17 C6 H18 107.828
H17 C6 H19 107.492 H18 C6 H19 108.535
H20 C7 H21 107.828 H20 C7 H22 107.492
H21 C7 H22 108.534
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability