return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C6H12 ((Z)-hex-3-ene)

using model chemistry: CBS-Q

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2 1A
Energy calculated at CBS-Q
 hartrees
Energy at 0K-235.324153
Energy at 298.15K-235.315193
HF Energy-234.173943
Nuclear repulsion energy230.741864
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CBS-Q
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 A 3311 3311 69.14      
2 A 3272 3272 61.31      
3 A 3257 3257 28.15      
4 A 3244 3244 27.29      
5 A 3186 3186 1.84      
6 A 3179 3179 2.46      
7 A 1898 1898 0.50      
8 A 1646 1646 5.87      
9 A 1633 1633 2.73      
10 A 1627 1627 0.03      
11 A 1547 1547 0.09      
12 A 1478 1478 0.65      
13 A 1417 1417 0.00      
14 A 1384 1384 0.24      
15 A 1188 1188 0.39      
16 A 1161 1161 0.44      
17 A 1128 1128 0.37      
18 A 1075 1075 0.75      
19 A 897 897 0.65      
20 A 836 836 0.63      
21 A 554 554 0.17      
22 A 327 327 0.01      
23 A 221 221 0.00      
24 A 216 216 0.03      
25 A 54 54 0.02      
26 B 3282 3282 27.04      
27 B 3260 3260 100.50      
28 B 3253 3253 9.39      
29 B 3234 3234 4.69      
30 B 3185 3185 73.17      
31 B 3178 3178 83.96      
32 B 1642 1642 1.76      
33 B 1633 1633 5.35      
34 B 1621 1621 1.25      
35 B 1568 1568 1.38      
36 B 1547 1547 2.35      
37 B 1453 1453 21.44      
38 B 1400 1400 0.00      
39 B 1278 1278 0.07      
40 B 1192 1192 8.48      
41 B 1101 1101 2.33      
42 B 971 971 5.77      
43 B 872 872 6.02      
44 B 825 825 26.69      
45 B 601 601 5.23      
46 B 386 386 0.87      
47 B 255 255 0.03      
48 B 52 52 0.04      

Unscaled Zero Point Vibrational Energy (zpe) 38761.2 cm-1
Scaled (by 1) Zero Point Vibrational Energy (zpe) 38761.2 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at CBS-Q
ABC
0.27368 0.05133 0.04894

See section I.F.4 to change rotational constant units
Geometric Data calculated at CBS-Q

Point Group is C2

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.003 0.663 0.843
C2 -0.003 -0.663 0.843
C3 -0.003 1.606 -0.335
C4 0.003 -1.606 -0.335
C5 -1.259 2.488 -0.366
C6 1.259 -2.488 -0.366
H7 0.000 1.156 1.807
H8 -0.000 -1.156 1.807
H9 0.084 1.065 -1.272
H10 -0.084 -1.065 -1.272
H11 0.877 2.249 -0.270
H12 -0.877 -2.249 -0.270
H13 -1.222 3.191 -1.197
H14 -2.156 1.882 -0.475
H15 -1.358 3.064 0.553
H16 1.222 -3.191 -1.197
H17 2.156 -1.882 -0.475
H18 1.358 -3.064 0.553

Atom - Atom Distances (Å)
  C1 C2 C3 C4 C5 C6 H7 H8 H9 H10 H11 H12 H13 H14 H15 H16 H17 H18
C11.32521.50912.55622.52713.60101.08302.05832.15442.73212.12573.23863.47172.80832.77574.52743.58503.9763
C21.32522.55621.50913.60102.52712.05831.08302.73212.15443.23862.12574.52743.58503.97633.47172.80832.7757
C31.50912.55623.21231.53524.28432.18843.49521.08592.83171.09123.95362.17742.17582.17965.02554.10504.9449
C42.55621.50913.21234.28431.53523.49522.18842.83171.08593.95361.09125.02554.10504.94492.17742.17582.1796
C52.52713.60101.53524.28435.57692.84284.42572.15633.85022.15094.75361.08861.08821.08906.25285.54776.2066
C63.60102.52714.28431.53525.57694.42572.84283.85022.15634.75362.15096.25285.54776.20661.08861.08821.0890
H71.08302.05832.18843.49522.84284.42572.31213.08153.79722.50514.08363.82833.22252.65705.42334.36914.6075
H82.05831.08303.49522.18844.42572.84282.31213.79723.08154.08362.50515.42334.36914.60753.82833.22252.6570
H92.15442.73211.08592.83172.15633.85023.08153.79722.13601.74243.59282.49642.51443.06704.40603.69004.6906
H102.73212.15442.83171.08593.85022.15633.79723.08152.13603.59281.74244.40603.69004.69062.49642.51443.0670
H112.12573.23861.09123.95362.15094.75362.50514.08361.74243.59284.82772.47993.06182.51685.52944.33015.3982
H123.23862.12573.95361.09124.75362.15094.08362.50513.59281.74244.82775.52944.33015.39822.47993.06182.5168
H133.47174.52742.17745.02551.08866.25283.82835.42332.49644.40602.47995.52941.76261.75906.83416.13796.9890
H142.80833.58502.17584.10501.08825.54773.22254.36912.51443.69003.06184.33011.76261.75786.13795.72486.1545
H152.77573.97632.17964.94491.08906.20662.65704.60753.06704.69062.51685.39821.75901.75786.98906.15456.7036
H164.52743.47175.02552.17746.25281.08865.42333.82834.40602.49645.52942.47996.83416.13796.98901.76261.7590
H173.58502.80834.10502.17585.54771.08824.36913.22253.69002.51444.33013.06186.13795.72486.15451.76261.7578
H183.97632.77574.94492.17966.20661.08904.60752.65704.69063.06705.39822.51686.98906.15456.70361.75901.7578

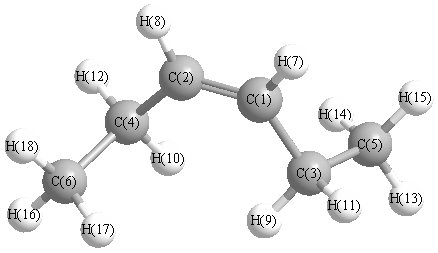
picture of (Z)-hex-3-ene state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 C4 128.700 C1 C2 H8 117.108
C1 C3 C5 112.217 C1 C3 H9 111.198
C1 C3 H11 108.605 C2 C1 C3 128.700
C2 C1 H7 117.108 C2 C4 C6 112.217
C2 C4 H10 111.198 C2 C4 H12 108.605
C3 C1 H7 114.189 C3 C5 H13 111.025
C3 C5 H14 110.925 C3 C5 H15 111.173
C4 C2 H8 114.189 C4 C6 H16 111.025
C4 C6 H17 110.925 C4 C6 H18 111.173
C5 C3 H9 109.505 C5 C3 H11 108.786
C6 C4 H10 109.505 C6 C4 H12 108.786
H9 C3 H11 106.325 H10 C4 H12 106.325
H13 C5 H14 108.135 H13 C5 H15 107.752
H14 C5 H15 107.683 H16 C6 H17 108.135
H16 C6 H18 107.752 H17 C6 H18 107.683
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability