return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C5H10O (3-Pentanone)

using model chemistry: CBS-Q

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2V 1A1
Energy calculated at CBS-Q
 hartrees
Energy at 0K-271.271684
Energy at 298.15K-271.262864
HF Energy-270.032259
Nuclear repulsion energy239.775485
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CBS-Q
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 A1 3273 3273 53.36 90.02 0.75 0.86
2 A1 3205 3205 0.00 268.36 0.00 0.00
3 A1 3189 3189 38.37 103.07 0.24 0.39
4 A1 2006 2006 182.25 5.89 0.63 0.77
5 A1 1634 1634 7.34 15.88 0.73 0.85
6 A1 1606 1606 9.10 29.29 0.75 0.86
7 A1 1557 1557 9.16 3.67 0.65 0.79
8 A1 1495 1495 1.90 0.87 0.69 0.82
9 A1 1207 1207 3.66 9.46 0.18 0.30
10 A1 1085 1085 2.34 4.18 0.40 0.57
11 A1 844 844 0.11 11.77 0.21 0.34
12 A1 432 432 0.57 5.55 0.20 0.33
13 A1 208 208 0.58 0.02 0.23 0.38
14 A2 3288 3288 0.00 8.40 0.75 0.86
15 A2 3207 3207 0.00 0.01 0.75 0.86
16 A2 1630 1630 0.00 36.60 0.75 0.86
17 A2 1378 1378 0.00 14.44 0.75 0.86
18 A2 1092 1092 0.00 2.55 0.75 0.86
19 A2 770 770 0.00 0.41 0.75 0.86
20 A2 242 242 0.00 0.03 0.75 0.86
21 A2 32 32 0.00 0.02 0.75 0.86
22 B1 3288 3288 71.20 67.86 0.75 0.86
23 B1 3220 3220 32.22 155.40 0.75 0.86
24 B1 1631 1631 9.01 0.01 0.75 0.86
25 B1 1427 1427 1.04 0.51 0.75 0.86
26 B1 1250 1250 0.04 0.04 0.75 0.86
27 B1 887 887 9.16 1.13 0.75 0.86
28 B1 506 506 0.76 0.72 0.75 0.86
29 B1 224 224 0.33 0.00 0.75 0.86
30 B1 68 68 0.32 0.00 0.75 0.86
31 B2 3272 3272 17.79 52.66 0.75 0.86
32 B2 3204 3204 58.78 11.91 0.75 0.86
33 B2 3177 3177 14.87 0.04 0.75 0.86
34 B2 1635 1635 8.74 0.25 0.75 0.86
35 B2 1595 1595 2.09 0.20 0.75 0.86
36 B2 1560 1560 5.76 1.63 0.75 0.86
37 B2 1532 1532 22.34 0.39 0.75 0.86
38 B2 1235 1235 70.68 4.20 0.75 0.86
39 B2 1102 1102 9.29 1.13 0.75 0.86
40 B2 1022 1022 14.04 4.46 0.75 0.86
41 B2 676 676 11.66 2.70 0.75 0.86
42 B2 333 333 14.32 0.29 0.75 0.86

Unscaled Zero Point Vibrational Energy (zpe) 33110.0 cm-1
Scaled (by 1) Zero Point Vibrational Energy (zpe) 33110.0 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at CBS-Q
ABC
0.29532 0.06522 0.05562

See section I.F.4 to change rotational constant units
Geometric Data calculated at CBS-Q

Point Group is C2v

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
O1 0.000 0.000 1.264
C2 0.000 0.000 0.075
C3 0.000 1.292 -0.729
C4 0.000 -1.292 -0.729
C5 0.000 2.549 0.135
C6 0.000 -2.549 0.135
H7 0.868 1.276 -1.390
H8 -0.868 1.276 -1.390
H9 -0.868 -1.276 -1.390
H10 0.868 -1.276 -1.390
H11 0.000 3.439 -0.490
H12 -0.876 2.581 0.776
H13 0.876 2.581 0.776
H14 0.000 -3.439 -0.490
H15 0.876 -2.581 0.776
H16 -0.876 -2.581 0.776

Atom - Atom Distances (Å)
  O1 C2 C3 C4 C5 C6 H7 H8 H9 H10 H11 H12 H13 H14 H15 H16
O11.18912.37502.37502.78792.78793.06993.06993.06993.06993.86062.76912.76913.86062.76912.7691
C21.18911.52141.52142.54992.54992.12772.12772.12772.12773.48532.81472.81473.48532.81472.8147
C32.37501.52142.58331.52603.93691.09081.09082.78972.78972.16082.16732.16734.73694.24664.2466
C42.37501.52142.58333.93691.52602.78972.78971.09081.09084.73694.24664.24662.16082.16732.1673
C52.78792.54991.52603.93695.09842.16802.16804.20854.20851.08771.08591.08596.02095.24415.2441
C62.78792.54993.93691.52605.09844.20854.20852.16802.16806.02095.24415.24411.08771.08591.0859
H73.06992.12771.09082.78972.16804.20851.73543.08622.55212.49843.07202.52934.87814.42414.7553
H83.06992.12771.09082.78972.16804.20851.73542.55213.08622.49842.52933.07204.87814.75534.4241
H93.06992.12772.78971.09084.20852.16803.08622.55211.73544.87814.42414.75532.49843.07202.5293
H103.06992.12772.78971.09084.20852.16802.55213.08621.73544.87814.75534.42412.49842.52933.0720
H113.86063.48532.16084.73691.08776.02092.49842.49844.87814.87811.76261.76266.87846.21436.2143
H122.76912.81472.16734.24661.08595.24413.07202.52934.42414.75531.76261.75156.21435.45175.1627
H132.76912.81472.16734.24661.08595.24412.52933.07204.75534.42411.76261.75156.21435.16275.4517
H143.86063.48534.73692.16086.02091.08774.87814.87812.49842.49846.87846.21436.21431.76261.7626
H152.76912.81474.24662.16735.24411.08594.42414.75533.07202.52936.21435.45175.16271.76261.7515
H162.76912.81474.24662.16735.24411.08594.75534.42412.52933.07206.21435.16275.45171.76261.7515

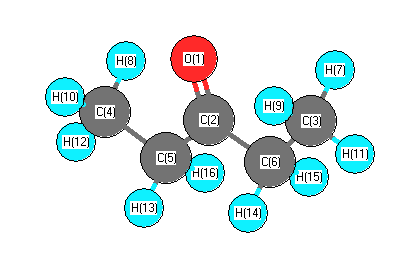
picture of 3-Pentanone state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
O1 C2 C3 121.901 O1 C2 C4 121.901
C2 C3 C5 113.596 C2 C3 H7 107.939
C2 C3 H8 107.939 C2 C4 C6 113.596
C2 C4 H9 107.939 C2 C4 H10 107.939
C3 C2 C4 116.199 C3 C5 H11 110.405
C3 C5 H12 111.034 C3 C5 H13 111.034
C4 C6 H14 110.405 C4 C6 H15 111.034
C4 C6 H16 111.034 C5 C3 H7 110.792
C5 C3 H8 110.792 C6 C4 H9 110.792
C6 C4 H10 110.792 H7 C3 H8 105.397
H9 C4 H10 105.397 H11 C5 H12 108.374
H11 C5 H13 108.374 H12 C5 H13 107.510
H14 C6 H15 108.374 H14 C6 H16 108.374
H15 C6 H16 107.510
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability