return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C12H10N2 (azobenzene)

using model chemistry: QCISD/6-31G*

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2H 1AG
Energy calculated at QCISD/6-31G*
 hartrees
Energy at 0K-570.998043
Energy at 298.15K-571.009054
HF Energy-569.094663
Nuclear repulsion energy748.501627
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD/6-31G*
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 Ag 3244 3089 0.00      
2 Ag 3225 3071 0.00      
3 Ag 3215 3062 0.00      
4 Ag 3205 3052 0.00      
5 Ag 3194 3042 0.00      
6 Ag 1692 1611 0.00      
7 Ag 1687 1607 0.00      
8 Ag 1616 1538 0.00      
9 Ag 1551 1477 0.00      
10 Ag 1519 1447 0.00      
11 Ag 1367 1301 0.00      
12 Ag 1332 1269 0.00      
13 Ag 1233 1175 0.00      
14 Ag 1206 1148 0.00      
15 Ag 1201 1144 0.00      
16 Ag 1121 1067 0.00      
17 Ag 1063 1013 0.00      
18 Ag 1029 980 0.00      
19 Ag 946 901 0.00      
20 Ag 688 655 0.00      
21 Ag 631 601 0.00      
22 Ag 308 293 0.00      
23 Ag 228 217 0.00      
24 Au 937 892 0.01      
25 Au 922 878 1.71      
26 Au 903 860 4.51      
27 Au 852 811 0.00      
28 Au 761 725 137.59      
29 Au 616 587 17.76      
30 Au 528 503 4.36      
31 Au 406 387 0.03      
32 Au 307 292 0.54      
33 Au 63 60 1.14      
34 Au 17 17 0.02      
35 Bg 937 892 0.00      
36 Bg 920 876 0.00      
37 Bg 903 860 0.00      
38 Bg 853 812 0.00      
39 Bg 752 716 0.00      
40 Bg 576 549 0.00      
41 Bg 471 449 0.00      
42 Bg 408 388 0.00      
43 Bg 239 228 0.00      
44 Bg 67 64 0.00      
45 Bu 3244 3090 5.36      
46 Bu 3225 3071 30.32      
47 Bu 3215 3062 49.52      
48 Bu 3205 3052 22.88      
49 Bu 3194 3042 1.14      
50 Bu 1692 1612 2.21      
51 Bu 1680 1600 4.47      
52 Bu 1557 1483 21.94      
53 Bu 1518 1446 14.20      
54 Bu 1361 1296 2.94      
55 Bu 1328 1265 8.19      
56 Bu 1271 1210 10.56      
57 Bu 1208 1150 12.45      
58 Bu 1200 1143 13.85      
59 Bu 1124 1071 9.26      
60 Bu 1064 1014 10.08      
61 Bu 1028 979 3.03      
62 Bu 843 802 0.09      
63 Bu 637 607 0.51      
64 Bu 550 524 2.82      
65 Bu 534 509 18.54      
66 Bu 87 83 1.53      

Unscaled Zero Point Vibrational Energy (zpe) 41850.8 cm-1
Scaled (by 0.9523) Zero Point Vibrational Energy (zpe) 39854.5 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at QCISD/6-31G*
ABC
0.09095 0.00972 0.00878

See section I.F.4 to change rotational constant units
Geometric Data calculated at QCISD/6-31G*

Point Group is C2h

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
N1 -0.012 0.629 0.000
N2 0.012 -0.629 0.000
C3 1.289 1.236 0.000
C4 -1.289 -1.236 0.000
C5 1.289 2.633 0.000
C6 -1.289 -2.633 0.000
C7 2.497 0.523 0.000
C8 -2.497 -0.523 0.000
C9 2.500 3.330 0.000
C10 -2.500 -3.330 0.000
C11 3.700 1.226 0.000
C12 -3.700 -1.226 0.000
C13 3.706 2.627 0.000
C14 -3.706 -2.627 0.000
H15 0.333 3.154 0.000
H16 -0.333 -3.154 0.000
H17 2.476 -0.563 0.000
H18 -2.476 0.563 0.000
H19 2.500 4.419 0.000
H20 -2.500 -4.419 0.000
H21 4.642 0.680 0.000
H22 -4.642 -0.680 0.000
H23 4.652 3.167 0.000
H24 -4.652 -3.167 0.000

Atom - Atom Distances (Å)
  N1 N2 C3 C4 C5 C6 C7 C8 C9 C10 C11 C12 C13 C14 H15 H16 H17 H18 H19 H20 H21 H22 H23 H24
N11.25871.43552.26072.38903.50322.51152.73973.68844.67623.75924.12794.22054.92422.54833.79692.75932.46544.54655.62804.65464.81195.30935.9947
N21.25872.26071.43553.50322.38902.73972.51154.67623.68844.12793.75924.92424.22053.79692.54832.46542.75935.62804.54654.81194.65465.99475.3093
C31.43552.26073.57191.39674.64931.40314.17512.41895.93352.41085.56302.78856.31442.14274.68042.15593.82513.40536.80703.39936.23313.87757.3944
C42.26071.43553.57194.64931.39674.17511.40315.93352.41895.56302.41086.31442.78854.68042.14273.82512.15596.80703.40536.23313.39937.39443.8775
C52.38903.50321.39674.64935.86302.43134.92931.39737.06502.79156.30672.41677.25371.08856.01013.40954.29682.15788.00533.88076.79383.40508.3022
C63.50322.38904.64931.39675.86304.92932.43137.06501.39736.30672.79157.25372.41676.01011.08854.29683.40958.00532.15786.79383.88078.30223.4050
C72.51152.73971.40314.17512.43134.92935.10322.80706.31041.39246.43912.42636.95723.40654.64061.08664.97403.89587.02832.15077.24043.41018.0452
C82.73972.51154.17511.40314.92932.43135.10326.31042.80706.43911.39246.95722.42634.64063.40654.97401.08667.02833.89587.24042.15078.04523.4101
C93.68844.67622.41895.93351.39737.06502.80706.31048.32812.42277.69341.39578.60232.17367.07623.89345.69391.08899.22203.40808.19092.15839.6620
C104.67623.68845.93352.41897.06501.39736.31042.80708.32817.69342.42278.60231.39577.07622.17365.69393.89349.22201.08898.19093.40809.66202.1583
C113.75924.12792.41085.56302.79156.30671.39246.43912.42277.69347.79481.40178.34763.87965.95372.16696.21163.41158.38411.08928.55692.16199.4360
C124.12793.75925.56302.41086.30672.79156.43911.39247.69342.42277.79488.34761.40175.95373.87966.21162.16698.38413.41158.55691.08929.43602.1619
C134.22054.92422.78856.31442.41677.25372.42636.95721.39578.60231.40178.34769.08503.41327.05243.41906.51762.15989.38922.16108.97921.089110.1693
C144.92424.22056.31442.78857.25372.41676.95722.42638.60231.39578.34761.40179.08507.05243.41326.51763.41909.38922.15988.97922.161010.16931.0891
H152.54833.79692.14274.68041.08856.01013.40654.64062.17367.07623.87965.95373.41327.05246.34334.29073.82202.50878.08574.96886.28144.31868.0499
H163.79692.54834.68042.14276.01011.08854.64063.40657.07622.17365.95373.87967.05243.41326.34333.82204.29078.08572.50876.28144.96888.04994.3186
H172.75932.46542.15593.82513.40954.29681.08664.97403.89345.69392.16696.21163.41906.51764.29073.82205.07944.98226.29532.49727.11984.31777.5889
H182.46542.75933.82512.15594.29683.40954.97401.08665.69393.89346.21162.16696.51763.41903.82204.29075.07946.29534.98227.11982.49727.58894.3177
H194.54655.62803.40536.80702.15788.00533.89587.02831.08899.22203.41158.38412.15989.38922.50878.08574.98226.295310.15414.30968.77542.490110.4252
H205.62804.54656.80703.40538.00532.15787.02833.89589.22201.08898.38413.41159.38922.15988.08572.50876.29534.982210.15418.77544.309610.42522.4901
H214.65464.81193.39936.23313.88076.79382.15077.24043.40808.19091.08928.55692.16108.97924.96886.28142.49727.11984.30968.77549.38382.486610.0587
H224.81194.65466.23313.39936.79383.88077.24042.15078.19093.40808.55691.08928.97922.16106.28144.96887.11982.49728.77544.30969.383810.05872.4866
H235.30935.99473.87757.39443.40508.30223.41018.04522.15839.66202.16199.43601.089110.16934.31868.04994.31777.58892.490110.42522.486610.058711.2546
H245.99475.30937.39443.87758.30223.40508.04523.41019.66202.15839.43602.161910.16931.08918.04994.31867.58894.317710.42522.490110.05872.486611.2546

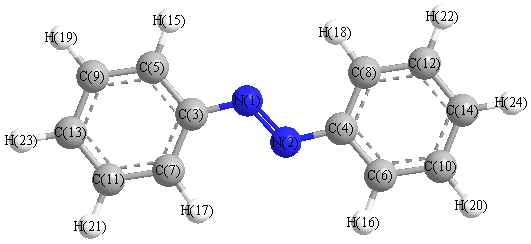
picture of azobenzene state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
N1 N2 C4 113.930 N1 C3 C5 115.017
N1 C3 C7 124.445 N2 N1 C3 113.930
N2 C4 C6 115.017 N2 C4 C8 124.445
C3 C5 C9 119.936 C3 C5 H15 118.603
C3 C7 C11 119.169 C3 C7 H17 119.437
C4 C6 C10 119.936 C4 C6 H16 118.603
C4 C8 C12 119.169 C4 C8 H18 119.437
C5 C3 C7 120.538 C5 C9 C13 119.825
C5 C9 H19 119.928 C6 C4 C8 120.538
C6 C10 C14 119.825 C6 C10 H20 119.928
C7 C11 C13 120.533 C7 C11 H21 119.645
C8 C12 C14 120.533 C8 C12 H22 119.645
C9 C5 H15 121.461 C9 C13 C11 119.998
C9 C13 H23 120.082 C10 C6 H16 121.461
C10 C14 C12 119.998 C10 C14 H24 120.082
C11 C7 H17 121.394 C11 C13 H23 119.920
C12 C8 H18 121.394 C12 C14 H24 119.920
C13 C9 H19 120.247 C13 C11 H21 119.822
C14 C10 H20 120.247 C14 C12 H22 119.822
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability