Jump to
S1C2
Energy calculated at B3PW91/6-31G*
| | hartrees |
|---|
| Energy at 0K | -235.799891 |
| Energy at 298.15K | -235.814386 |
| Nuclear repulsion energy | 255.657560 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at B3PW91/6-31G*
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1g |
3085 |
2951 |
0.00 |
|
|
|
| 2 |
A1g |
3031 |
2900 |
0.00 |
|
|
|
| 3 |
A1g |
1533 |
1467 |
0.00 |
|
|
|
| 4 |
A1g |
1191 |
1139 |
0.00 |
|
|
|
| 5 |
A1g |
820 |
784 |
0.00 |
|
|
|
| 6 |
A1g |
379 |
363 |
0.00 |
|
|
|
| 7 |
A1u |
1392 |
1332 |
0.00 |
|
|
|
| 8 |
A1u |
1141 |
1091 |
0.00 |
|
|
|
| 9 |
A1u |
1120 |
1071 |
0.00 |
|
|
|
| 10 |
A2g |
1355 |
1296 |
0.00 |
|
|
|
| 11 |
A2g |
1078 |
1031 |
0.00 |
|
|
|
| 12 |
A2u |
3094 |
2960 |
140.44 |
|
|
|
| 13 |
A2u |
3036 |
2904 |
70.37 |
|
|
|
| 14 |
A2u |
1516 |
1450 |
15.58 |
|
|
|
| 15 |
A2u |
1048 |
1002 |
1.92 |
|
|
|
| 16 |
A2u |
518 |
496 |
0.60 |
|
|
|
| 17 |
Eg |
3086 |
2952 |
0.00 |
|
|
|
| 17 |
Eg |
3086 |
2952 |
0.00 |
|
|
|
| 18 |
Eg |
3034 |
2902 |
0.00 |
|
|
|
| 18 |
Eg |
3034 |
2902 |
0.00 |
|
|
|
| 19 |
Eg |
1503 |
1438 |
0.00 |
|
|
|
| 19 |
Eg |
1503 |
1438 |
0.00 |
|
|
|
| 20 |
Eg |
1399 |
1338 |
0.00 |
|
|
|
| 20 |
Eg |
1399 |
1338 |
0.00 |
|
|
|
| 21 |
Eg |
1307 |
1250 |
0.00 |
|
|
|
| 21 |
Eg |
1307 |
1250 |
0.00 |
|
|
|
| 22 |
Eg |
1053 |
1007 |
0.00 |
|
|
|
| 22 |
Eg |
1053 |
1007 |
0.00 |
|
|
|
| 23 |
Eg |
797 |
762 |
0.00 |
|
|
|
| 23 |
Eg |
797 |
762 |
0.00 |
|
|
|
| 24 |
Eg |
425 |
407 |
0.00 |
|
|
|
| 24 |
Eg |
425 |
407 |
0.00 |
|
|
|
| 25 |
Eu |
3082 |
2948 |
109.32 |
|
|
|
| 25 |
Eu |
3082 |
2948 |
109.32 |
|
|
|
| 26 |
Eu |
3029 |
2898 |
35.79 |
|
|
|
| 26 |
Eu |
3029 |
2898 |
35.79 |
|
|
|
| 27 |
Eu |
1511 |
1445 |
4.35 |
|
|
|
| 27 |
Eu |
1511 |
1445 |
4.35 |
|
|
|
| 28 |
Eu |
1398 |
1337 |
1.16 |
|
|
|
| 28 |
Eu |
1398 |
1337 |
1.16 |
|
|
|
| 29 |
Eu |
1297 |
1240 |
2.77 |
|
|
|
| 29 |
Eu |
1297 |
1240 |
2.77 |
|
|
|
| 30 |
Eu |
922 |
882 |
2.45 |
|
|
|
| 30 |
Eu |
922 |
882 |
2.45 |
|
|
|
| 31 |
Eu |
882 |
844 |
1.93 |
|
|
|
| 31 |
Eu |
882 |
844 |
1.93 |
|
|
|
| 32 |
Eu |
230 |
220 |
0.03 |
|
|
|
| 32 |
Eu |
230 |
220 |
0.03 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 37619.4 cm
-1
Scaled (by 0.9567) Zero Point Vibrational Energy (zpe) 35990.4 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at B3PW91/6-31G*
Point Group is D3d
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
0.000 |
-1.461 |
0.229 |
| C2 |
-1.265 |
0.731 |
0.229 |
| C3 |
1.265 |
0.731 |
0.229 |
| C4 |
0.000 |
1.461 |
-0.229 |
| C5 |
-1.265 |
-0.731 |
-0.229 |
| C6 |
1.265 |
-0.731 |
-0.229 |
| H7 |
0.000 |
-1.527 |
1.328 |
| H8 |
-1.322 |
0.763 |
1.328 |
| H9 |
1.322 |
0.763 |
1.328 |
| H10 |
0.000 |
1.527 |
-1.328 |
| H11 |
-1.322 |
-0.763 |
-1.328 |
| H12 |
1.322 |
-0.763 |
-1.328 |
| H13 |
0.000 |
-2.494 |
-0.144 |
| H14 |
-2.160 |
1.247 |
-0.144 |
| H15 |
2.160 |
1.247 |
-0.144 |
| H16 |
0.000 |
2.494 |
0.144 |
| H17 |
-2.160 |
-1.247 |
0.144 |
| H18 |
2.160 |
-1.247 |
0.144 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
C4 |
C5 |
C6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
| C1 | | 2.5310 | 2.5310 | 2.9583 | 1.5316 | 1.5316 | 1.1006 | 2.8115 | 2.8115 | 3.3696 | 2.1589 | 2.1589 | 1.0978 | 3.4838 | 3.4838 | 3.9559 | 2.1719 | 2.1719 |
C2 | 2.5310 | | 2.5310 | 1.5316 | 1.5316 | 2.9583 | 2.8115 | 1.1006 | 2.8115 | 2.1589 | 2.1589 | 3.3696 | 3.4838 | 1.0978 | 3.4838 | 2.1719 | 2.1719 | 3.9559 | C3 | 2.5310 | 2.5310 | | 1.5316 | 2.9583 | 1.5316 | 2.8115 | 2.8115 | 1.1006 | 2.1589 | 3.3696 | 2.1589 | 3.4838 | 3.4838 | 1.0978 | 2.1719 | 3.9559 | 2.1719 | C4 | 2.9583 | 1.5316 | 1.5316 | | 2.5310 | 2.5310 | 3.3696 | 2.1589 | 2.1589 | 1.1006 | 2.8115 | 2.8115 | 3.9559 | 2.1719 | 2.1719 | 1.0978 | 3.4838 | 3.4838 | C5 | 1.5316 | 1.5316 | 2.9583 | 2.5310 | | 2.5310 | 2.1589 | 2.1589 | 3.3696 | 2.8115 | 1.1006 | 2.8115 | 2.1719 | 2.1719 | 3.9559 | 3.4838 | 1.0978 | 3.4838 | C6 | 1.5316 | 2.9583 | 1.5316 | 2.5310 | 2.5310 | | 2.1589 | 3.3696 | 2.1589 | 2.8115 | 2.8115 | 1.1006 | 2.1719 | 3.9559 | 2.1719 | 3.4838 | 3.4838 | 1.0978 | H7 | 1.1006 | 2.8115 | 2.8115 | 3.3696 | 2.1589 | 2.1589 | | 2.6447 | 2.6447 | 4.0472 | 3.0636 | 3.0636 | 1.7608 | 3.8110 | 3.8110 | 4.1914 | 2.4789 | 2.4789 | H8 | 2.8115 | 1.1006 | 2.8115 | 2.1589 | 2.1589 | 3.3696 | 2.6447 | | 2.6447 | 3.0636 | 3.0636 | 4.0472 | 3.8110 | 1.7608 | 3.8110 | 2.4789 | 2.4789 | 4.1914 | H9 | 2.8115 | 2.8115 | 1.1006 | 2.1589 | 3.3696 | 2.1589 | 2.6447 | 2.6447 | | 3.0636 | 4.0472 | 3.0636 | 3.8110 | 3.8110 | 1.7608 | 2.4789 | 4.1914 | 2.4789 | H10 | 3.3696 | 2.1589 | 2.1589 | 1.1006 | 2.8115 | 2.8115 | 4.0472 | 3.0636 | 3.0636 | | 2.6447 | 2.6447 | 4.1914 | 2.4789 | 2.4789 | 1.7608 | 3.8110 | 3.8110 | H11 | 2.1589 | 2.1589 | 3.3696 | 2.8115 | 1.1006 | 2.8115 | 3.0636 | 3.0636 | 4.0472 | 2.6447 | | 2.6447 | 2.4789 | 2.4789 | 4.1914 | 3.8110 | 1.7608 | 3.8110 | H12 | 2.1589 | 3.3696 | 2.1589 | 2.8115 | 2.8115 | 1.1006 | 3.0636 | 4.0472 | 3.0636 | 2.6447 | 2.6447 | | 2.4789 | 4.1914 | 2.4789 | 3.8110 | 3.8110 | 1.7608 | H13 | 1.0978 | 3.4838 | 3.4838 | 3.9559 | 2.1719 | 2.1719 | 1.7608 | 3.8110 | 3.8110 | 4.1914 | 2.4789 | 2.4789 | | 4.3192 | 4.3192 | 4.9957 | 2.5102 | 2.5102 | H14 | 3.4838 | 1.0978 | 3.4838 | 2.1719 | 2.1719 | 3.9559 | 3.8110 | 1.7608 | 3.8110 | 2.4789 | 2.4789 | 4.1914 | 4.3192 | | 4.3192 | 2.5102 | 2.5102 | 4.9957 | H15 | 3.4838 | 3.4838 | 1.0978 | 2.1719 | 3.9559 | 2.1719 | 3.8110 | 3.8110 | 1.7608 | 2.4789 | 4.1914 | 2.4789 | 4.3192 | 4.3192 | | 2.5102 | 4.9957 | 2.5102 | H16 | 3.9559 | 2.1719 | 2.1719 | 1.0978 | 3.4838 | 3.4838 | 4.1914 | 2.4789 | 2.4789 | 1.7608 | 3.8110 | 3.8110 | 4.9957 | 2.5102 | 2.5102 | | 4.3192 | 4.3192 | H17 | 2.1719 | 2.1719 | 3.9559 | 3.4838 | 1.0978 | 3.4838 | 2.4789 | 2.4789 | 4.1914 | 3.8110 | 1.7608 | 3.8110 | 2.5102 | 2.5102 | 4.9957 | 4.3192 | | 4.3192 | H18 | 2.1719 | 3.9559 | 2.1719 | 3.4838 | 3.4838 | 1.0978 | 2.4789 | 4.1914 | 2.4789 | 3.8110 | 3.8110 | 1.7608 | 2.5102 | 4.9957 | 2.5102 | 4.3192 | 4.3192 | |
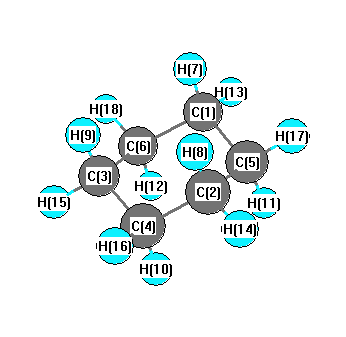 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C5 |
C2 |
111.432 |
|
C1 |
C5 |
H11 |
109.116 |
| C1 |
C5 |
H17 |
110.296 |
|
C1 |
C6 |
C3 |
111.432 |
| C1 |
C6 |
H12 |
109.116 |
|
C1 |
C6 |
H18 |
110.296 |
| C2 |
C4 |
C3 |
111.432 |
|
C2 |
C4 |
H10 |
109.116 |
| C2 |
C4 |
H16 |
110.296 |
|
C2 |
C5 |
H11 |
109.116 |
| C2 |
C5 |
H17 |
110.296 |
|
C3 |
C4 |
H10 |
109.116 |
| C3 |
C4 |
H16 |
110.296 |
|
C3 |
C6 |
H12 |
109.116 |
| C3 |
C6 |
H18 |
110.296 |
|
C4 |
C2 |
C5 |
111.432 |
| C4 |
C2 |
H8 |
109.116 |
|
C4 |
C2 |
H14 |
110.296 |
| C4 |
C3 |
C6 |
111.432 |
|
C4 |
C3 |
H9 |
109.116 |
| C4 |
C3 |
H15 |
110.296 |
|
C5 |
C1 |
C6 |
111.432 |
| C5 |
C1 |
H7 |
109.116 |
|
C5 |
C1 |
H13 |
110.296 |
| C5 |
C2 |
H8 |
109.116 |
|
C5 |
C2 |
H14 |
110.296 |
| C6 |
C1 |
H7 |
109.116 |
|
C6 |
C1 |
H13 |
110.296 |
| C6 |
C3 |
H9 |
109.116 |
|
C6 |
C3 |
H15 |
110.296 |
| H7 |
C1 |
H13 |
106.445 |
|
H8 |
C2 |
H14 |
106.445 |
| H9 |
C3 |
H15 |
106.445 |
|
H10 |
C4 |
H16 |
106.445 |
| H11 |
C5 |
H17 |
106.445 |
|
H12 |
C6 |
H18 |
106.445 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at B3PW91/6-31G*
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
C |
-0.309 |
|
|
-0.056 |
| 2 |
C |
-0.309 |
|
|
-0.051 |
| 3 |
C |
-0.309 |
|
|
-0.055 |
| 4 |
C |
-0.309 |
|
|
-0.056 |
| 5 |
C |
-0.309 |
|
|
-0.051 |
| 6 |
C |
-0.309 |
|
|
-0.055 |
| 7 |
H |
0.153 |
|
|
0.037 |
| 8 |
H |
0.153 |
|
|
0.035 |
| 9 |
H |
0.153 |
|
|
0.036 |
| 10 |
H |
0.153 |
|
|
0.037 |
| 11 |
H |
0.153 |
|
|
0.035 |
| 12 |
H |
0.153 |
|
|
0.036 |
| 13 |
H |
0.157 |
|
|
0.018 |
| 14 |
H |
0.157 |
|
|
0.017 |
| 15 |
H |
0.157 |
|
|
0.018 |
| 16 |
H |
0.157 |
|
|
0.018 |
| 17 |
H |
0.157 |
|
|
0.017 |
| 18 |
H |
0.157 |
|
|
0.018 |
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
0.000 |
0.000 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
-0.004 |
0.000 |
0.000 |
0.004 |
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-39.649 |
0.000 |
0.000 |
| y |
0.000 |
-39.649 |
0.000 |
| z |
0.000 |
0.000 |
-39.106 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
-0.271 |
0.000 |
0.000 |
| y |
0.000 |
-0.271 |
0.000 |
| z |
0.000 |
0.000 |
0.543 |
|
| Polar |
|---|
| 3z2-r2 | 1.086 |
|---|
| x2-y2 | 0.000 |
|---|
| xy | 0.000 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
0.000 |
0.000 |
0.000 |
| y |
0.000 |
0.000 |
0.000 |
| z |
0.000 |
0.000 |
0.000 |
<r2> (average value of r
2) Å
2
| <r2> |
165.419 |
| (<r2>)1/2 |
12.862 |
Jump to
S1C1
Energy calculated at B3PW91/6-31G*
| | hartrees |
|---|
| Energy at 0K | -235.789772 |
| Energy at 298.15K | -235.804049 |
| Nuclear repulsion energy | 255.829670 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at B3PW91/6-31G*
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3109 |
2974 |
116.93 |
|
|
|
| 2 |
A |
3096 |
2961 |
0.00 |
|
|
|
| 3 |
A |
3080 |
2947 |
8.44 |
|
|
|
| 4 |
A |
3054 |
2922 |
0.21 |
|
|
|
| 5 |
A |
3049 |
2917 |
55.99 |
|
|
|
| 6 |
A |
3043 |
2912 |
0.47 |
|
|
|
| 7 |
A |
1545 |
1478 |
0.20 |
|
|
|
| 8 |
A |
1528 |
1462 |
10.70 |
|
|
|
| 9 |
A |
1510 |
1444 |
0.07 |
|
|
|
| 10 |
A |
1401 |
1340 |
0.00 |
|
|
|
| 11 |
A |
1374 |
1314 |
0.01 |
|
|
|
| 12 |
A |
1347 |
1289 |
0.30 |
|
|
|
| 13 |
A |
1310 |
1253 |
0.00 |
|
|
|
| 14 |
A |
1281 |
1226 |
0.00 |
|
|
|
| 15 |
A |
1270 |
1215 |
0.32 |
|
|
|
| 16 |
A |
1073 |
1027 |
0.36 |
|
|
|
| 17 |
A |
1050 |
1004 |
0.00 |
|
|
|
| 18 |
A |
950 |
909 |
0.00 |
|
|
|
| 19 |
A |
910 |
871 |
0.05 |
|
|
|
| 20 |
A |
822 |
786 |
0.00 |
|
|
|
| 21 |
A |
785 |
751 |
2.24 |
|
|
|
| 22 |
A |
469 |
449 |
0.00 |
|
|
|
| 23 |
A |
428 |
410 |
0.42 |
|
|
|
| 24 |
A |
273 |
261 |
0.00 |
|
|
|
| 25 |
A |
119 |
114 |
0.01 |
|
|
|
| 26 |
B |
3102 |
2967 |
64.39 |
|
|
|
| 27 |
B |
3093 |
2959 |
58.76 |
|
|
|
| 28 |
B |
3082 |
2948 |
47.30 |
|
|
|
| 29 |
B |
3054 |
2922 |
73.79 |
|
|
|
| 30 |
B |
3042 |
2911 |
10.03 |
|
|
|
| 31 |
B |
3036 |
2905 |
28.51 |
|
|
|
| 32 |
B |
1525 |
1459 |
3.33 |
|
|
|
| 33 |
B |
1517 |
1452 |
2.43 |
|
|
|
| 34 |
B |
1509 |
1443 |
0.03 |
|
|
|
| 35 |
B |
1394 |
1333 |
1.72 |
|
|
|
| 36 |
B |
1393 |
1332 |
0.20 |
|
|
|
| 37 |
B |
1390 |
1330 |
1.97 |
|
|
|
| 38 |
B |
1320 |
1263 |
1.29 |
|
|
|
| 39 |
B |
1185 |
1134 |
2.37 |
|
|
|
| 40 |
B |
1159 |
1109 |
0.16 |
|
|
|
| 41 |
B |
1128 |
1080 |
0.01 |
|
|
|
| 42 |
B |
1124 |
1075 |
0.00 |
|
|
|
| 43 |
B |
1024 |
980 |
1.51 |
|
|
|
| 44 |
B |
889 |
850 |
1.72 |
|
|
|
| 45 |
B |
882 |
844 |
1.07 |
|
|
|
| 46 |
B |
770 |
737 |
2.00 |
|
|
|
| 47 |
B |
552 |
528 |
0.98 |
|
|
|
| 48 |
B |
238 |
228 |
0.06 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 37641.3 cm
-1
Scaled (by 0.9567) Zero Point Vibrational Energy (zpe) 36011.4 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at B3PW91/6-31G*
Point Group is C2
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
-1.389 |
0.019 |
0.384 |
| C2 |
0.743 |
1.329 |
-0.000 |
| C3 |
0.743 |
-1.174 |
-0.384 |
| C4 |
1.389 |
-0.019 |
0.384 |
| C5 |
-0.743 |
-1.329 |
-0.000 |
| C6 |
-0.743 |
1.174 |
-0.384 |
| H7 |
-1.267 |
0.198 |
1.461 |
| H8 |
0.840 |
2.030 |
0.839 |
| H9 |
1.281 |
-2.112 |
-0.201 |
| H10 |
1.267 |
-0.198 |
1.461 |
| H11 |
-0.840 |
-2.030 |
0.839 |
| H12 |
-1.281 |
2.112 |
-0.201 |
| H13 |
-2.470 |
-0.014 |
0.202 |
| H14 |
1.290 |
1.778 |
-0.839 |
| H15 |
0.833 |
-0.976 |
-1.461 |
| H16 |
2.470 |
0.014 |
0.202 |
| H17 |
-1.290 |
-1.778 |
-0.839 |
| H18 |
-0.833 |
0.976 |
-1.461 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
C4 |
C5 |
C6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
| C1 | | 2.5318 | 2.5603 | 2.7779 | 1.5428 | 1.5296 | 1.0990 | 3.0370 | 3.4657 | 2.8742 | 2.1694 | 2.1760 | 1.0969 | 3.4303 | 3.0541 | 3.8632 | 2.1760 | 2.1512 |
C2 | 2.5318 | | 2.5317 | 1.5428 | 3.0453 | 1.5428 | 2.7303 | 1.0977 | 3.4884 | 2.1777 | 3.8074 | 2.1800 | 3.4884 | 1.0977 | 2.7300 | 2.1800 | 3.8069 | 2.1777 | C3 | 2.5603 | 2.5317 | | 1.5296 | 1.5428 | 2.7781 | 3.0538 | 3.4305 | 1.0969 | 2.1513 | 2.1760 | 3.8634 | 3.4658 | 3.0365 | 1.0990 | 2.1759 | 2.1693 | 2.8747 | C4 | 2.7779 | 1.5428 | 1.5296 | | 2.5318 | 2.5603 | 2.8742 | 2.1694 | 2.1760 | 1.0990 | 3.0370 | 3.4657 | 3.8632 | 2.1760 | 2.1512 | 1.0969 | 3.4303 | 3.0541 | C5 | 1.5428 | 3.0453 | 1.5428 | 2.5318 | | 2.5317 | 2.1777 | 3.8074 | 2.1800 | 2.7303 | 1.0977 | 3.4884 | 2.1800 | 3.8069 | 2.1777 | 3.4884 | 1.0977 | 2.7300 | C6 | 1.5296 | 1.5428 | 2.7781 | 2.5603 | 2.5317 | | 2.1513 | 2.1760 | 3.8634 | 3.0538 | 3.4305 | 1.0969 | 2.1759 | 2.1693 | 2.8747 | 3.4658 | 3.0365 | 1.0990 | H7 | 1.0990 | 2.7303 | 3.0538 | 2.8742 | 2.1777 | 2.1513 | | 2.8609 | 3.8203 | 2.5649 | 2.3531 | 2.5346 | 1.7546 | 3.7848 | 3.7849 | 3.9479 | 3.0332 | 3.0545 | H8 | 3.0370 | 1.0977 | 3.4305 | 2.1694 | 3.8074 | 2.1760 | 2.8609 | | 4.2934 | 2.3531 | 4.3949 | 2.3642 | 3.9425 | 1.7553 | 3.7847 | 2.6698 | 4.6754 | 3.0330 | H9 | 3.4657 | 3.4884 | 1.0969 | 2.1760 | 2.1800 | 3.8634 | 3.8203 | 4.2934 | | 2.5346 | 2.3642 | 4.9403 | 4.3170 | 3.9421 | 1.7546 | 2.4685 | 2.6701 | 3.9484 | H10 | 2.8742 | 2.1777 | 2.1513 | 1.0990 | 2.7303 | 3.0538 | 2.5649 | 2.3531 | 2.5346 | | 2.8609 | 3.8203 | 3.9479 | 3.0332 | 3.0545 | 1.7546 | 3.7848 | 3.7849 | H11 | 2.1694 | 3.8074 | 2.1760 | 3.0370 | 1.0977 | 3.4305 | 2.3531 | 4.3949 | 2.3642 | 2.8609 | | 4.2934 | 2.6698 | 4.6754 | 3.0330 | 3.9425 | 1.7553 | 3.7847 | H12 | 2.1760 | 2.1800 | 3.8634 | 3.4657 | 3.4884 | 1.0969 | 2.5346 | 2.3642 | 4.9403 | 3.8203 | 4.2934 | | 2.4685 | 2.6701 | 3.9484 | 4.3170 | 3.9421 | 1.7546 | H13 | 1.0969 | 3.4884 | 3.4658 | 3.8632 | 2.1800 | 2.1759 | 1.7546 | 3.9425 | 4.3170 | 3.9479 | 2.6698 | 2.4685 | | 4.2932 | 3.8208 | 4.9402 | 2.3644 | 2.5344 | H14 | 3.4303 | 1.0977 | 3.0365 | 2.1760 | 3.8069 | 2.1693 | 3.7848 | 1.7553 | 3.9421 | 3.0332 | 4.6754 | 2.6701 | 4.2932 | | 2.8600 | 2.3644 | 4.3935 | 2.3529 | H15 | 3.0541 | 2.7300 | 1.0990 | 2.1512 | 2.1777 | 2.8747 | 3.7849 | 3.7847 | 1.7546 | 3.0545 | 3.0330 | 3.9484 | 3.8208 | 2.8600 | | 2.5344 | 2.3529 | 2.5658 | H16 | 3.8632 | 2.1800 | 2.1759 | 1.0969 | 3.4884 | 3.4658 | 3.9479 | 2.6698 | 2.4685 | 1.7546 | 3.9425 | 4.3170 | 4.9402 | 2.3644 | 2.5344 | | 4.2932 | 3.8208 | H17 | 2.1760 | 3.8069 | 2.1693 | 3.4303 | 1.0977 | 3.0365 | 3.0332 | 4.6754 | 2.6701 | 3.7848 | 1.7553 | 3.9421 | 2.3644 | 4.3935 | 2.3529 | 4.2932 | | 2.8600 | H18 | 2.1512 | 2.1777 | 2.8747 | 3.0541 | 2.7300 | 1.0990 | 3.0545 | 3.0330 | 3.9484 | 3.7849 | 3.7847 | 1.7546 | 2.5344 | 2.3529 | 2.5658 | 3.8208 | 2.8600 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C5 |
C2 |
56.075 |
|
C1 |
C5 |
H11 |
109.329 |
| C1 |
C5 |
H17 |
109.844 |
|
C1 |
C6 |
C3 |
65.664 |
| C1 |
C6 |
H12 |
110.811 |
|
C1 |
C6 |
H18 |
108.742 |
| C2 |
C4 |
C3 |
110.979 |
|
C2 |
C4 |
H10 |
109.904 |
| C2 |
C4 |
H16 |
110.199 |
|
C2 |
C5 |
H11 |
126.938 |
| C2 |
C5 |
H17 |
126.891 |
|
C3 |
C4 |
H10 |
108.750 |
| C3 |
C4 |
H16 |
110.804 |
|
C3 |
C6 |
H12 |
170.112 |
| C3 |
C6 |
H18 |
83.779 |
|
C4 |
C2 |
C5 |
56.075 |
| C4 |
C2 |
H8 |
109.329 |
|
C4 |
C2 |
H14 |
109.844 |
| C4 |
C3 |
C6 |
65.664 |
|
C4 |
C3 |
H9 |
110.811 |
| C4 |
C3 |
H15 |
108.742 |
|
C5 |
C1 |
C6 |
110.979 |
| C5 |
C1 |
H7 |
109.904 |
|
C5 |
C1 |
H13 |
110.199 |
| C5 |
C2 |
H8 |
126.938 |
|
C5 |
C2 |
H14 |
126.891 |
| C6 |
C1 |
H7 |
108.750 |
|
C6 |
C1 |
H13 |
110.804 |
| C6 |
C3 |
H9 |
170.112 |
|
C6 |
C3 |
H15 |
83.779 |
| H7 |
C1 |
H13 |
106.074 |
|
H8 |
C2 |
H14 |
106.172 |
| H9 |
C3 |
H15 |
106.071 |
|
H10 |
C4 |
H16 |
106.074 |
| H11 |
C5 |
H17 |
106.172 |
|
H12 |
C6 |
H18 |
106.071 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at B3PW91/6-31G*
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
C |
-0.319 |
|
|
|
| 2 |
C |
-0.310 |
|
|
|
| 3 |
C |
-0.319 |
|
|
|
| 4 |
C |
-0.319 |
|
|
|
| 5 |
C |
-0.310 |
|
|
|
| 6 |
C |
-0.319 |
|
|
|
| 7 |
H |
0.158 |
|
|
|
| 8 |
H |
0.158 |
|
|
|
| 9 |
H |
0.159 |
|
|
|
| 10 |
H |
0.158 |
|
|
|
| 11 |
H |
0.158 |
|
|
|
| 12 |
H |
0.159 |
|
|
|
| 13 |
H |
0.159 |
|
|
|
| 14 |
H |
0.158 |
|
|
|
| 15 |
H |
0.157 |
|
|
|
| 16 |
H |
0.159 |
|
|
|
| 17 |
H |
0.158 |
|
|
|
| 18 |
H |
0.157 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
-0.000 |
0.000 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-39.522 |
-0.097 |
0.000 |
| y |
-0.097 |
-39.641 |
0.000 |
| z |
0.000 |
0.000 |
-39.001 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
-0.201 |
-0.097 |
0.000 |
| y |
-0.097 |
-0.379 |
0.000 |
| z |
0.000 |
0.000 |
0.581 |
|
| Polar |
|---|
| 3z2-r2 | 1.161 |
|---|
| x2-y2 | 0.119 |
|---|
| xy | -0.097 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
9.277 |
0.033 |
0.000 |
| y |
0.033 |
9.317 |
0.000 |
| z |
0.000 |
0.000 |
8.313 |
<r2> (average value of r
2) Å
2
| <r2> |
164.071 |
| (<r2>)1/2 |
12.809 |
