return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C7H16 (heptane)

using model chemistry: QCISD/6-31G*

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2V 1A1
Energy calculated at QCISD/6-31G*
 hartrees
Energy at 0K-275.415742
Energy at 298.15K-275.433062
HF Energy-274.400854
Nuclear repulsion energy306.984224
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD/6-31G*
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 A1 3134 2984 48.55      
2 A1 3058 2912 19.26      
3 A1 3049 2904 124.43      
4 A1 3038 2893 16.06      
5 A1 3033 2888 0.05      
6 A1 1566 1492 6.54      
7 A1 1554 1480 0.68      
8 A1 1544 1470 0.15      
9 A1 1541 1467 0.05      
10 A1 1467 1397 3.14      
11 A1 1450 1381 0.00      
12 A1 1351 1287 0.01      
13 A1 1192 1135 0.69      
14 A1 1110 1057 0.60      
15 A1 1036 986 0.00      
16 A1 945 900 1.16      
17 A1 427 407 0.03      
18 A1 309 295 0.00      
19 A1 102 97 0.00      
20 A2 3131 2981 0.00      
21 A2 3088 2941 0.00      
22 A2 3064 2918 0.00      
23 A2 1550 1476 0.00      
24 A2 1365 1300 0.00      
25 A2 1355 1291 0.00      
26 A2 1282 1221 0.00      
27 A2 1052 1001 0.00      
28 A2 871 829 0.00      
29 A2 751 716 0.00      
30 A2 254 242 0.00      
31 A2 145 138 0.00      
32 A2 74 70 0.00      
33 B1 3131 2982 116.99      
34 B1 3097 2950 110.04      
35 B1 3076 2929 0.02      
36 B1 3058 2912 0.09      
37 B1 1550 1476 12.25      
38 B1 1370 1305 0.76      
39 B1 1329 1266 0.22      
40 B1 1250 1190 0.02      
41 B1 965 919 0.59      
42 B1 793 755 1.00      
43 B1 740 705 4.25      
44 B1 256 244 0.00      
45 B1 146 139 0.00      
46 B1 65 62 0.00      
47 B2 3134 2984 31.43      
48 B2 3057 2911 41.60      
49 B2 3047 2901 0.37      
50 B2 3032 2888 0.03      
51 B2 1561 1487 0.63      
52 B2 1547 1473 1.25      
53 B2 1540 1467 0.45      
54 B2 1467 1397 1.43      
55 B2 1466 1396 0.94      
56 B2 1409 1342 1.39      
57 B2 1287 1226 1.90      
58 B2 1122 1069 2.74      
59 B2 1107 1054 1.09      
60 B2 1081 1029 0.02      
61 B2 911 868 1.91      
62 B2 493 469 0.08      
63 B2 251 239 0.00      

Unscaled Zero Point Vibrational Energy (zpe) 48610.1 cm-1
Scaled (by 0.9523) Zero Point Vibrational Energy (zpe) 46291.4 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at QCISD/6-31G*
ABC
0.40065 0.02417 0.02349

See section I.F.4 to change rotational constant units
Geometric Data calculated at QCISD/6-31G*

Point Group is C2v

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.000 0.000 0.497
C2 0.000 1.278 -0.345
C3 0.000 -1.278 -0.345
C4 0.000 2.557 0.496
C5 0.000 -2.557 0.496
C6 0.000 3.829 -0.354
C7 0.000 -3.829 -0.354
H8 -0.881 0.000 1.159
H9 0.881 0.000 1.159
H10 -0.880 1.279 -1.007
H11 0.880 1.279 -1.007
H12 0.880 -1.279 -1.007
H13 -0.880 -1.279 -1.007
H14 0.880 2.556 1.157
H15 -0.880 2.556 1.157
H16 -0.880 -2.556 1.157
H17 0.880 -2.556 1.157
H18 0.000 4.731 0.272
H19 0.887 3.869 -1.001
H20 -0.887 3.869 -1.001
H21 0.000 -4.731 0.272
H22 -0.887 -3.869 -1.001
H23 0.887 -3.869 -1.001

Atom - Atom Distances (Å)
  C1 C2 C3 C4 C5 C6 C7 H8 H9 H10 H11 H12 H13 H14 H15 H16 H17 H18 H19 H20 H21 H22 H23
C11.53041.53042.55742.55743.92253.92251.10181.10182.16162.16162.16162.16162.78232.78232.78232.78234.73604.24234.24234.73604.24234.2423
C21.53042.55661.53053.92672.55085.10742.16112.16111.10181.10182.78462.78462.15882.15884.21054.21053.50692.81552.81556.04045.26395.2639
C31.53042.55663.92671.53055.10742.55082.16112.16112.78462.78461.10181.10184.21054.21052.15882.15886.04045.26395.26393.50692.81552.8155
C42.55741.53053.92675.11491.52966.44282.78492.78492.16052.16054.21334.21331.10071.10075.23025.23022.18472.17852.17857.29156.65756.6575
C52.55743.92671.53055.11496.44281.52962.78492.78494.21334.21332.16052.16055.23025.23021.10071.10077.29156.65756.65752.18472.17852.1785
C63.92252.55085.10741.52966.44287.65824.21044.21042.77562.77565.22445.22442.16322.16326.61996.61991.09741.09811.09818.58267.77577.7757
C73.92255.10742.55086.44281.52967.65824.21044.21045.22445.22442.77562.77566.61996.61992.16322.16328.58267.77577.77571.09741.09811.0981
H81.10182.16112.16112.78492.78494.21044.21041.76102.51543.07063.07062.51543.10332.55562.55563.10334.89304.77034.43094.89304.43094.7703
H91.10182.16112.16112.78492.78494.21044.21041.76103.07062.51542.51543.07062.55563.10333.10332.55564.89304.43094.77034.89304.77034.4309
H102.16161.10182.78462.16054.21332.77565.22442.51543.07061.76103.10562.55813.06782.51244.40314.74203.78463.13512.58976.20695.14785.4426
H112.16161.10182.78462.16054.21332.77565.22443.07062.51541.76102.55813.10562.51243.06784.74204.40313.78462.58973.13516.20695.44265.1478
H122.16162.78461.10184.21332.16055.22442.77563.07062.51543.10562.55811.76104.40314.74203.06782.51246.20695.14785.44263.78463.13512.5897
H132.16162.78461.10184.21332.16055.22442.77562.51543.07062.55813.10561.76104.74204.40312.51243.06786.20695.44265.14783.78462.58973.1351
H142.78232.15884.21051.10075.23022.16326.61993.10332.55563.06782.51244.40314.74201.75995.40585.11132.50772.52613.08257.39247.00366.7772
H152.78232.15884.21051.10075.23022.16326.61992.55563.10332.51243.06784.74204.40311.75995.11135.40582.50773.08252.52617.39246.77727.0036
H162.78234.21052.15885.23021.10076.61992.16322.55563.10334.40314.74203.06782.51245.40585.11131.75997.39247.00366.77722.50772.52613.0825
H172.78234.21052.15885.23021.10076.61992.16323.10332.55564.74204.40312.51243.06785.11135.40581.75997.39246.77727.00362.50773.08252.5261
H184.73603.50696.04042.18477.29151.09748.58264.89304.89303.78463.78466.20696.20692.50772.50777.39247.39241.77431.77439.46128.73818.7381
H194.24232.81555.26392.17856.65751.09817.77574.77034.43093.13512.58975.14785.44262.52613.08257.00366.77721.77431.77318.73817.93817.7375
H204.24232.81555.26392.17856.65751.09817.77574.43094.77032.58973.13515.44265.14783.08252.52616.77727.00361.77431.77318.73817.73757.9381
H214.73606.04043.50697.29152.18478.58261.09744.89304.89306.20696.20693.78463.78467.39247.39242.50772.50779.46128.73818.73811.77431.7743
H224.24235.26392.81556.65752.17857.77571.09814.43094.77035.14785.44263.13512.58977.00366.77722.52613.08258.73817.93817.73751.77431.7731
H234.24235.26392.81556.65752.17857.77571.09814.77034.43095.44265.14782.58973.13516.77727.00363.08252.52618.73817.73757.93811.77431.7731

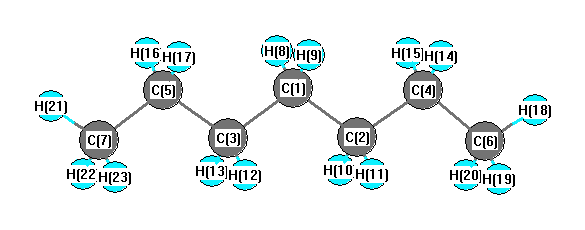
picture of heptane state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 C4 113.343 C1 C2 H10 109.334
C1 C2 H11 109.334 C1 C3 C5 113.343
C1 C3 H12 109.334 C1 C3 H13 109.334
C2 C1 C3 113.294 C2 C1 H8 109.298
C2 C1 H9 109.298 C2 C4 C6 112.937
C2 C4 H14 109.177 C2 C4 H15 109.177
C3 C1 H8 109.298 C3 C1 H9 109.298
C3 C5 C7 112.937 C3 C5 H16 109.177
C3 C5 H17 109.177 C4 C2 H10 109.241
C4 C2 H11 109.241 C4 C6 H18 111.474
C4 C6 H19 110.938 C4 C6 H20 110.938
C5 C3 H12 109.241 C5 C3 H13 109.241
C5 C7 H21 111.474 C5 C7 H22 110.938
C5 C7 H23 110.938 C6 C4 H14 109.584
C6 C4 H15 109.584 C7 C5 H16 109.584
C7 C5 H17 109.584 H8 C1 H9 106.105
H10 C2 H11 106.094 H12 C3 H13 106.094
H14 C4 H15 106.156 H16 C5 H17 106.156
H18 C6 H19 107.831 H18 C6 H20 107.831
H19 C6 H20 107.668 H21 C7 H22 107.831
H21 C7 H23 107.831 H22 C7 H23 107.668
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at QCISD/6-31G* Charges (e)
Number Element Mulliken CHELPG AIM ESP
1 C -0.301      
2 C -0.298      
3 C -0.298      
4 C -0.299      
5 C -0.299      
6 C -0.476      
7 C -0.476      
8 H 0.150      
9 H 0.150      
10 H 0.150      
11 H 0.150      
12 H 0.150      
13 H 0.150      
14 H 0.152      
15 H 0.152      
16 H 0.152      
17 H 0.152      
18 H 0.160      
19 H 0.155      
20 H 0.155      
21 H 0.160      
22 H 0.155      
23 H 0.155      


Electric dipole moments


Electric Quadrupole moment
Quadrupole components in D Å


Polarizabilities
Components of the polarizability tensor.
Units are Å3 (Angstrom cubed)
Change units.
  x y z
x 0.000 0.000 0.000
y 0.000 0.000 0.000
z 0.000 0.000 0.000


<r2> (average value of r2) Å2
<r2> 476.640
(<r2>)1/2 21.832