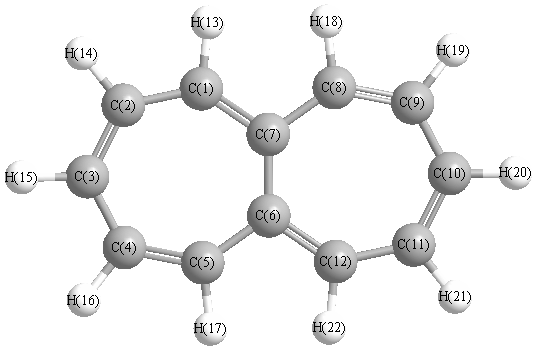
Vibrational Frequencies calculated at B3PW91/6-31G*
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3198 |
3060 |
3.50 |
|
|
|
| 2 |
A |
3176 |
3039 |
21.48 |
|
|
|
| 3 |
A |
3173 |
3036 |
0.64 |
|
|
|
| 4 |
A |
3155 |
3019 |
0.26 |
|
|
|
| 5 |
A |
3154 |
3018 |
0.25 |
|
|
|
| 6 |
A |
1720 |
1646 |
2.30 |
|
|
|
| 7 |
A |
1663 |
1591 |
2.66 |
|
|
|
| 8 |
A |
1609 |
1539 |
1.28 |
|
|
|
| 9 |
A |
1496 |
1431 |
0.06 |
|
|
|
| 10 |
A |
1467 |
1404 |
0.00 |
|
|
|
| 11 |
A |
1426 |
1364 |
0.84 |
|
|
|
| 12 |
A |
1284 |
1228 |
0.12 |
|
|
|
| 13 |
A |
1271 |
1216 |
0.07 |
|
|
|
| 14 |
A |
1234 |
1180 |
0.37 |
|
|
|
| 15 |
A |
1076 |
1029 |
0.77 |
|
|
|
| 16 |
A |
1002 |
958 |
1.45 |
|
|
|
| 17 |
A |
992 |
949 |
0.03 |
|
|
|
| 18 |
A |
977 |
934 |
0.01 |
|
|
|
| 19 |
A |
903 |
863 |
17.63 |
|
|
|
| 20 |
A |
896 |
857 |
0.01 |
|
|
|
| 21 |
A |
826 |
790 |
3.34 |
|
|
|
| 22 |
A |
787 |
752 |
0.89 |
|
|
|
| 23 |
A |
731 |
699 |
70.70 |
|
|
|
| 24 |
A |
658 |
629 |
2.51 |
|
|
|
| 25 |
A |
580 |
555 |
0.07 |
|
|
|
| 26 |
A |
426 |
407 |
4.40 |
|
|
|
| 27 |
A |
388 |
372 |
5.12 |
|
|
|
| 28 |
A |
360 |
345 |
1.51 |
|
|
|
| 29 |
A |
296 |
283 |
1.74 |
|
|
|
| 30 |
A |
126 |
120 |
1.05 |
|
|
|
| 31 |
A |
68 |
65 |
0.01 |
|
|
|
| 32 |
B |
3198 |
3059 |
78.17 |
|
|
|
| 33 |
B |
3177 |
3040 |
67.19 |
|
|
|
| 34 |
B |
3171 |
3034 |
5.81 |
|
|
|
| 35 |
B |
3157 |
3020 |
4.35 |
|
|
|
| 36 |
B |
3153 |
3017 |
20.53 |
|
|
|
| 37 |
B |
1692 |
1619 |
19.26 |
|
|
|
| 38 |
B |
1665 |
1593 |
95.67 |
|
|
|
| 39 |
B |
1591 |
1522 |
26.61 |
|
|
|
| 40 |
B |
1497 |
1432 |
4.09 |
|
|
|
| 41 |
B |
1427 |
1365 |
5.10 |
|
|
|
| 42 |
B |
1356 |
1297 |
1.89 |
|
|
|
| 43 |
B |
1288 |
1232 |
9.87 |
|
|
|
| 44 |
B |
1259 |
1204 |
0.90 |
|
|
|
| 45 |
B |
1145 |
1096 |
1.95 |
|
|
|
| 46 |
B |
1057 |
1012 |
2.58 |
|
|
|
| 47 |
B |
996 |
953 |
1.40 |
|
|
|
| 48 |
B |
990 |
947 |
1.87 |
|
|
|
| 49 |
B |
950 |
909 |
4.15 |
|
|
|
| 50 |
B |
925 |
885 |
0.17 |
|
|
|
| 51 |
B |
880 |
842 |
13.58 |
|
|
|
| 52 |
B |
821 |
785 |
52.79 |
|
|
|
| 53 |
B |
751 |
719 |
10.06 |
|
|
|
| 54 |
B |
663 |
634 |
7.59 |
|
|
|
| 55 |
B |
593 |
567 |
21.98 |
|
|
|
| 56 |
B |
588 |
563 |
0.36 |
|
|
|
| 57 |
B |
424 |
406 |
1.21 |
|
|
|
| 58 |
B |
356 |
341 |
0.72 |
|
|
|
| 59 |
B |
284 |
271 |
0.35 |
|
|
|
| 60 |
B |
159 |
152 |
2.99 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 39664.1 cm
-1
Scaled (by 0.9567) Zero Point Vibrational Energy (zpe) 37946.7 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at B3PW91/6-31G*
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
C |
-0.239 |
|
|
|
| 2 |
C |
-0.145 |
|
|
|
| 3 |
C |
-0.176 |
|
|
|
| 4 |
C |
-0.139 |
|
|
|
| 5 |
C |
-0.220 |
|
|
|
| 6 |
C |
0.102 |
|
|
|
| 7 |
C |
0.102 |
|
|
|
| 8 |
C |
-0.220 |
|
|
|
| 9 |
C |
-0.139 |
|
|
|
| 10 |
C |
-0.176 |
|
|
|
| 11 |
C |
-0.145 |
|
|
|
| 12 |
C |
-0.239 |
|
|
|
| 13 |
H |
0.158 |
|
|
|
| 14 |
H |
0.162 |
|
|
|
| 15 |
H |
0.161 |
|
|
|
| 16 |
H |
0.164 |
|
|
|
| 17 |
H |
0.172 |
|
|
|
| 18 |
H |
0.172 |
|
|
|
| 19 |
H |
0.164 |
|
|
|
| 20 |
H |
0.161 |
|
|
|
| 21 |
H |
0.162 |
|
|
|
| 22 |
H |
0.158 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
0.283 |
0.283 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-62.424 |
-0.863 |
0.000 |
| y |
-0.863 |
-60.772 |
0.000 |
| z |
0.000 |
0.000 |
-72.242 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
4.084 |
-0.863 |
0.000 |
| y |
-0.863 |
6.561 |
0.000 |
| z |
0.000 |
0.000 |
-10.645 |
|
| Polar |
|---|
| 3z2-r2 | -21.289 |
|---|
| x2-y2 | -1.652 |
|---|
| xy | -0.863 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
19.057 |
0.136 |
0.000 |
| y |
0.136 |
30.886 |
0.000 |
| z |
0.000 |
0.000 |
8.792 |
<r2> (average value of r
2) Å
2
| <r2> |
551.166 |
| (<r2>)1/2 |
23.477 |