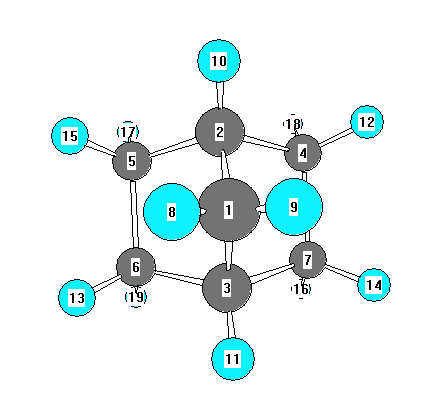
Vibrational Frequencies calculated at HSEh1PBE/6-31G*
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1 |
3140 |
2986 |
87.10 |
|
|
|
| 2 |
A1 |
3133 |
2979 |
0.06 |
|
|
|
| 3 |
A1 |
3087 |
2936 |
14.15 |
|
|
|
| 4 |
A1 |
3077 |
2927 |
42.74 |
|
|
|
| 5 |
A1 |
1552 |
1476 |
0.24 |
|
|
|
| 6 |
A1 |
1515 |
1441 |
5.99 |
|
|
|
| 7 |
A1 |
1370 |
1303 |
1.09 |
|
|
|
| 8 |
A1 |
1312 |
1248 |
0.87 |
|
|
|
| 9 |
A1 |
1181 |
1123 |
1.35 |
|
|
|
| 10 |
A1 |
1033 |
982 |
0.08 |
|
|
|
| 11 |
A1 |
955 |
908 |
1.10 |
|
|
|
| 12 |
A1 |
904 |
859 |
1.05 |
|
|
|
| 13 |
A1 |
835 |
794 |
0.01 |
|
|
|
| 14 |
A1 |
772 |
734 |
0.81 |
|
|
|
| 15 |
A1 |
407 |
387 |
0.00 |
|
|
|
| 16 |
A2 |
3115 |
2962 |
0.00 |
|
|
|
| 17 |
A2 |
3076 |
2925 |
0.00 |
|
|
|
| 18 |
A2 |
1507 |
1433 |
0.00 |
|
|
|
| 19 |
A2 |
1356 |
1289 |
0.00 |
|
|
|
| 20 |
A2 |
1319 |
1254 |
0.00 |
|
|
|
| 21 |
A2 |
1253 |
1192 |
0.00 |
|
|
|
| 22 |
A2 |
1154 |
1098 |
0.00 |
|
|
|
| 23 |
A2 |
990 |
942 |
0.00 |
|
|
|
| 24 |
A2 |
969 |
921 |
0.00 |
|
|
|
| 25 |
A2 |
549 |
522 |
0.00 |
|
|
|
| 26 |
A2 |
165 |
157 |
0.00 |
|
|
|
| 27 |
B1 |
3135 |
2982 |
54.75 |
|
|
|
| 28 |
B1 |
3129 |
2976 |
7.68 |
|
|
|
| 29 |
B1 |
3086 |
2935 |
80.78 |
|
|
|
| 30 |
B1 |
1529 |
1454 |
5.04 |
|
|
|
| 31 |
B1 |
1369 |
1302 |
0.14 |
|
|
|
| 32 |
B1 |
1266 |
1204 |
2.41 |
|
|
|
| 33 |
B1 |
1144 |
1088 |
0.13 |
|
|
|
| 34 |
B1 |
1059 |
1008 |
0.03 |
|
|
|
| 35 |
B1 |
982 |
934 |
0.80 |
|
|
|
| 36 |
B1 |
926 |
881 |
0.75 |
|
|
|
| 37 |
B1 |
811 |
771 |
0.31 |
|
|
|
| 38 |
B1 |
451 |
429 |
0.02 |
|
|
|
| 39 |
B2 |
3129 |
2975 |
83.21 |
|
|
|
| 40 |
B2 |
3117 |
2964 |
10.98 |
|
|
|
| 41 |
B2 |
3075 |
2924 |
53.01 |
|
|
|
| 42 |
B2 |
1521 |
1447 |
1.39 |
|
|
|
| 43 |
B2 |
1366 |
1299 |
1.06 |
|
|
|
| 44 |
B2 |
1306 |
1242 |
0.03 |
|
|
|
| 45 |
B2 |
1293 |
1230 |
0.75 |
|
|
|
| 46 |
B2 |
1209 |
1150 |
0.20 |
|
|
|
| 47 |
B2 |
1103 |
1049 |
0.11 |
|
|
|
| 48 |
B2 |
983 |
935 |
0.42 |
|
|
|
| 49 |
B2 |
847 |
806 |
1.69 |
|
|
|
| 50 |
B2 |
780 |
742 |
0.02 |
|
|
|
| 51 |
B2 |
343 |
326 |
0.13 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 39342.0 cm
-1
Scaled (by 0.951) Zero Point Vibrational Energy (zpe) 37414.3 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at HSEh1PBE/6-31G*
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
C |
-0.319 |
|
|
|
| 2 |
C |
-0.154 |
|
|
|
| 3 |
C |
-0.154 |
|
|
|
| 4 |
C |
-0.323 |
|
|
|
| 5 |
C |
-0.323 |
|
|
|
| 6 |
C |
-0.323 |
|
|
|
| 7 |
C |
-0.323 |
|
|
|
| 8 |
H |
0.160 |
|
|
|
| 9 |
H |
0.160 |
|
|
|
| 10 |
H |
0.151 |
|
|
|
| 11 |
H |
0.151 |
|
|
|
| 12 |
H |
0.164 |
|
|
|
| 13 |
H |
0.164 |
|
|
|
| 14 |
H |
0.164 |
|
|
|
| 15 |
H |
0.164 |
|
|
|
| 16 |
H |
0.161 |
|
|
|
| 17 |
H |
0.161 |
|
|
|
| 18 |
H |
0.161 |
|
|
|
| 19 |
H |
0.161 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
0.062 |
0.062 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-44.375 |
0.000 |
0.000 |
| y |
0.000 |
-44.711 |
0.000 |
| z |
0.000 |
0.000 |
-44.263 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
0.112 |
0.000 |
0.000 |
| y |
0.000 |
-0.392 |
0.000 |
| z |
0.000 |
0.000 |
0.280 |
|
| Polar |
|---|
| 3z2-r2 | 0.560 |
|---|
| x2-y2 | 0.336 |
|---|
| xy | 0.000 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
10.303 |
0.000 |
0.000 |
| y |
0.000 |
9.813 |
0.000 |
| z |
0.000 |
0.000 |
9.671 |
<r2> (average value of r
2) Å
2
| <r2> |
178.128 |
| (<r2>)1/2 |
13.346 |