return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C6H12N2 (Triethylenediamine)

using model chemistry: CID/6-31G*

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes D3H 1A1'
Energy calculated at CID/6-31G*
 hartrees
Energy at 0K-343.961287
Energy at 298.15K-343.978735
Nuclear repulsion energy427.507699
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CID/6-31G*
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 A1' 3200 2956 0.00      
2 A1' 1626 1502 0.00      
3 A1' 1473 1361 0.00      
4 A1' 1056 976 0.00      
5 A1' 873 807 0.00      
6 A1' 642 593 0.00      
7 A1" 3218 2973 0.00      
8 A1" 1348 1245 0.00      
9 A1" 1093 1009 0.00      
10 A1" 45 42 0.00      
11 A2' 3239 2992 0.00      
12 A2' 1268 1172 0.00      
13 A2' 858 793 0.00      
14 A2" 3184 2941 107.69      
15 A2" 1610 1488 4.38      
16 A2" 1485 1372 5.81      
17 A2" 1055 974 25.77      
18 A2" 834 771 74.78      
19 E' 3248 3000 91.23      
20 E' 3190 2947 96.70      
21 E' 1609 1486 7.34      
22 E' 1452 1341 13.41      
23 E' 1427 1318 2.22      
24 E' 1188 1097 43.93      
25 E' 972 898 6.45      
25 E' 972 898 6.45      
26 E' 885 818 4.39      
26 E' 885 818 4.39      
27 E' 454 419 0.06      
27 E' 454 419 0.06      
28 E" 3223 2977 0.00      
29 E" 3180 2937 0.00      
30 E" 1595 1473 0.00      
31 E" 1449 1338 0.00      
32 E" 1413 1305 0.00      
33 E" 1298 1199 0.00      
34 E" 1126 1040 0.00      
35 E" 624 576 0.00      
35 E" 624 576 0.00      
36 E" 351 324 0.00      
36 E" 351 324 0.00      

Unscaled Zero Point Vibrational Energy (zpe) 42734.8 cm-1
Scaled (by 0.9237) Zero Point Vibrational Energy (zpe) 39474.1 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at CID/6-31G*
ABC
0.08997 0.08463 0.08463

See section I.F.4 to change rotational constant units
Geometric Data calculated at CID/6-31G*

Point Group is D3h

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
N1 0.000 0.000 1.275
N2 0.000 0.000 -1.275
C3 0.000 1.371 0.775
C4 1.188 -0.686 0.775
C5 -1.188 -0.686 0.775
C6 0.000 1.371 -0.775
C7 -1.188 -0.686 -0.775
C8 1.188 -0.686 -0.775
H9 0.875 1.879 1.175
H10 -0.875 1.879 1.175
H11 1.190 -1.697 1.175
H12 2.065 -0.182 1.175
H13 -2.065 -0.182 1.175
H14 -1.190 -1.697 1.175
H15 -0.875 1.879 -1.175
H16 0.875 1.879 -1.175
H17 -1.190 -1.697 -1.175
H18 -2.065 -0.182 -1.175
H19 2.065 -0.182 -1.175
H20 1.190 -1.697 -1.175

Atom - Atom Distances (Å)
  N1 N2 C3 C4 C5 C6 C7 C8 H9 H10 H11 H12 H13 H14 H15 H16 H17 H18 H19 H20
N12.55041.45971.45971.45972.46672.46672.46672.07522.07522.07522.07522.07522.07523.20973.20973.20973.20973.20973.2097
N22.55042.46672.46672.46671.45971.45971.45973.20973.20973.20973.20973.20973.20972.07522.07522.07522.07522.07522.0752
C31.45972.46672.37522.37521.55032.83642.83641.08811.08813.31562.61442.61443.31562.19742.19743.82593.23733.23733.8259
C41.45972.46672.37522.37522.83642.83641.55032.61443.31561.08811.08813.31562.61443.82593.23733.23733.82592.19742.1974
C51.45972.46672.37522.37522.83641.55032.83643.31562.61442.61443.31561.08811.08813.23733.82592.19742.19743.82593.2373
C62.46671.45971.55032.83642.83642.37522.37522.19742.19743.82593.23733.23733.82591.08811.08813.31562.61442.61443.3156
C72.46671.45972.83642.83641.55032.37522.37523.82593.23733.23733.82592.19742.19742.61443.31561.08811.08813.31562.6144
C82.46671.45972.83641.55032.83642.37522.37523.23733.82592.19742.19743.82593.23733.31562.61442.61443.31561.08811.0881
H92.07523.20971.08812.61443.31562.19743.82593.23731.75043.59022.37933.59024.12972.93102.35104.75204.29143.34484.2914
H102.07523.20971.08813.31562.61442.19743.23733.82591.75044.12973.59022.37933.59022.35102.93104.29143.34484.29144.7520
H112.07523.20973.31561.08812.61443.82593.23732.19743.59024.12971.75043.59022.37934.75204.29143.34484.29142.93102.3510
H122.07523.20972.61441.08813.31563.23733.82592.19742.37933.59021.75044.12973.59024.29143.34484.29144.75202.35102.9310
H132.07523.20972.61443.31561.08813.23732.19743.82593.59022.37933.59024.12971.75043.34484.29142.93102.35104.75204.2914
H142.07523.20973.31562.61441.08813.82592.19743.23734.12973.59022.37933.59021.75044.29144.75202.35102.93104.29143.3448
H153.20972.07522.19743.82593.23731.08812.61443.31562.93102.35104.75204.29143.34484.29141.75043.59022.37933.59024.1297
H163.20972.07522.19743.23733.82591.08813.31562.61442.35102.93104.29143.34484.29144.75201.75044.12973.59022.37933.5902
H173.20972.07523.82593.23732.19743.31561.08812.61444.75204.29143.34484.29142.93102.35103.59024.12971.75043.59022.3793
H183.20972.07523.23733.82592.19742.61441.08813.31564.29143.34484.29144.75202.35102.93102.37933.59021.75044.12973.5902
H193.20972.07523.23732.19743.82592.61443.31561.08813.34484.29142.93102.35104.75204.29143.59022.37933.59024.12971.7504
H203.20972.07523.82592.19743.23733.31562.61441.08814.29144.75202.35102.93104.29143.34484.12973.59022.37933.59021.7504

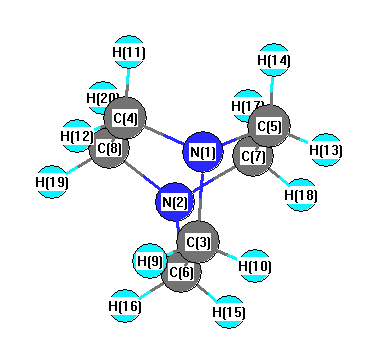
picture of Triethylenediamine state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
N1 C3 C6 110.035 N1 C3 H9 108.195
N1 C3 H10 108.195 N1 C4 C8 110.035
N1 C4 H11 108.195 N1 C4 H12 108.195
N1 C5 C7 110.035 N1 C5 H13 108.195
N1 C5 H14 108.195 N2 C6 C3 110.035
N2 C6 H15 108.195 N2 C6 H16 108.195
N2 C7 C5 110.035 N2 C7 H17 108.195
N2 C7 H18 108.195 N2 C8 C4 110.035
N2 C8 H19 108.195 N2 C8 H20 108.195
C3 N1 C4 108.902 C3 N1 C5 108.902
C3 C6 H15 111.588 C3 C6 H16 111.588
C4 N1 C5 108.902 C4 C8 H19 111.588
C4 C8 H20 111.588 C5 C6 H15 101.692
C5 C6 H16 151.191 C6 N2 C7 108.902
C6 N2 C8 108.902 C6 C3 H9 111.588
C6 C3 H10 111.588 C7 N2 C8 108.902
C7 C5 H13 111.588 C7 C5 H14 111.588
C8 C4 H11 111.588 C8 C4 H12 111.588
H9 C3 H10 107.094 H11 C4 H12 107.094
H13 C5 H14 107.094 H15 C6 H16 107.094
H17 C7 H18 107.094 H19 C8 H20 107.094
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability