Jump to
S1C2
Energy calculated at QCISD/6-31G*
| | hartrees |
|---|
| Energy at 0K | -344.231737 |
| Energy at 298.15K | |
| Nuclear repulsion energy | 424.148094 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD/6-31G*
Geometric Data calculated at QCISD/6-31G*
Point Group is D3h
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| N1 |
0.000 |
0.000 |
1.292 |
| N2 |
0.000 |
0.000 |
-1.292 |
| C3 |
0.000 |
1.381 |
0.779 |
| C4 |
1.196 |
-0.691 |
0.779 |
| C5 |
-1.196 |
-0.691 |
0.779 |
| C6 |
0.000 |
1.381 |
-0.779 |
| C7 |
-1.196 |
-0.691 |
-0.779 |
| C8 |
1.196 |
-0.691 |
-0.779 |
| H9 |
0.885 |
1.891 |
1.184 |
| H10 |
-0.885 |
1.891 |
1.184 |
| H11 |
1.195 |
-1.712 |
1.184 |
| H12 |
2.080 |
-0.179 |
1.184 |
| H13 |
-2.080 |
-0.179 |
1.184 |
| H14 |
-1.195 |
-1.712 |
1.184 |
| H15 |
-0.885 |
1.891 |
-1.184 |
| H16 |
0.885 |
1.891 |
-1.184 |
| H17 |
-1.195 |
-1.712 |
-1.184 |
| H18 |
-2.080 |
-0.179 |
-1.184 |
| H19 |
2.080 |
-0.179 |
-1.184 |
| H20 |
1.195 |
-1.712 |
-1.184 |
Atom - Atom Distances (Å)
| |
N1 |
N2 |
C3 |
C4 |
C5 |
C6 |
C7 |
C8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
| N1 | | 2.5831 | 1.4731 | 1.4731 | 1.4731 | 2.4888 | 2.4888 | 2.4888 | 2.0905 | 2.0905 | 2.0905 | 2.0905 | 2.0905 | 2.0905 | 3.2384 | 3.2384 | 3.2384 | 3.2384 | 3.2384 | 3.2384 |
N2 | 2.5831 | | 2.4888 | 2.4888 | 2.4888 | 1.4731 | 1.4731 | 1.4731 | 3.2384 | 3.2384 | 3.2384 | 3.2384 | 3.2384 | 3.2384 | 2.0905 | 2.0905 | 2.0905 | 2.0905 | 2.0905 | 2.0905 | C3 | 1.4731 | 2.4888 | | 2.3920 | 2.3920 | 1.5579 | 2.8546 | 2.8546 | 1.0985 | 1.0985 | 3.3403 | 2.6317 | 2.6317 | 3.3403 | 2.2126 | 2.2126 | 3.8531 | 3.2580 | 3.2580 | 3.8531 | C4 | 1.4731 | 2.4888 | 2.3920 | | 2.3920 | 2.8546 | 2.8546 | 1.5579 | 2.6317 | 3.3403 | 1.0985 | 1.0985 | 3.3403 | 2.6317 | 3.8531 | 3.2580 | 3.2580 | 3.8531 | 2.2126 | 2.2126 | C5 | 1.4731 | 2.4888 | 2.3920 | 2.3920 | | 2.8546 | 1.5579 | 2.8546 | 3.3403 | 2.6317 | 2.6317 | 3.3403 | 1.0985 | 1.0985 | 3.2580 | 3.8531 | 2.2126 | 2.2126 | 3.8531 | 3.2580 | C6 | 2.4888 | 1.4731 | 1.5579 | 2.8546 | 2.8546 | | 2.3920 | 2.3920 | 2.2126 | 2.2126 | 3.8531 | 3.2580 | 3.2580 | 3.8531 | 1.0985 | 1.0985 | 3.3403 | 2.6317 | 2.6317 | 3.3403 | C7 | 2.4888 | 1.4731 | 2.8546 | 2.8546 | 1.5579 | 2.3920 | | 2.3920 | 3.8531 | 3.2580 | 3.2580 | 3.8531 | 2.2126 | 2.2126 | 2.6317 | 3.3403 | 1.0985 | 1.0985 | 3.3403 | 2.6317 | C8 | 2.4888 | 1.4731 | 2.8546 | 1.5579 | 2.8546 | 2.3920 | 2.3920 | | 3.2580 | 3.8531 | 2.2126 | 2.2126 | 3.8531 | 3.2580 | 3.3403 | 2.6317 | 2.6317 | 3.3403 | 1.0985 | 1.0985 | H9 | 2.0905 | 3.2384 | 1.0985 | 2.6317 | 3.3403 | 2.2126 | 3.8531 | 3.2580 | | 1.7692 | 3.6161 | 2.3909 | 3.6161 | 4.1601 | 2.9559 | 2.3679 | 4.7868 | 4.3224 | 3.3650 | 4.3224 | H10 | 2.0905 | 3.2384 | 1.0985 | 3.3403 | 2.6317 | 2.2126 | 3.2580 | 3.8531 | 1.7692 | | 4.1601 | 3.6161 | 2.3909 | 3.6161 | 2.3679 | 2.9559 | 4.3224 | 3.3650 | 4.3224 | 4.7868 | H11 | 2.0905 | 3.2384 | 3.3403 | 1.0985 | 2.6317 | 3.8531 | 3.2580 | 2.2126 | 3.6161 | 4.1601 | | 1.7692 | 3.6161 | 2.3909 | 4.7868 | 4.3224 | 3.3650 | 4.3224 | 2.9558 | 2.3679 | H12 | 2.0905 | 3.2384 | 2.6317 | 1.0985 | 3.3403 | 3.2580 | 3.8531 | 2.2126 | 2.3909 | 3.6161 | 1.7692 | | 4.1601 | 3.6161 | 4.3224 | 3.3650 | 4.3224 | 4.7868 | 2.3679 | 2.9558 | H13 | 2.0905 | 3.2384 | 2.6317 | 3.3403 | 1.0985 | 3.2580 | 2.2126 | 3.8531 | 3.6161 | 2.3909 | 3.6161 | 4.1601 | | 1.7692 | 3.3650 | 4.3224 | 2.9558 | 2.3679 | 4.7868 | 4.3224 | H14 | 2.0905 | 3.2384 | 3.3403 | 2.6317 | 1.0985 | 3.8531 | 2.2126 | 3.2580 | 4.1601 | 3.6161 | 2.3909 | 3.6161 | 1.7692 | | 4.3224 | 4.7868 | 2.3679 | 2.9558 | 4.3224 | 3.3650 | H15 | 3.2384 | 2.0905 | 2.2126 | 3.8531 | 3.2580 | 1.0985 | 2.6317 | 3.3403 | 2.9559 | 2.3679 | 4.7868 | 4.3224 | 3.3650 | 4.3224 | | 1.7692 | 3.6161 | 2.3909 | 3.6161 | 4.1601 | H16 | 3.2384 | 2.0905 | 2.2126 | 3.2580 | 3.8531 | 1.0985 | 3.3403 | 2.6317 | 2.3679 | 2.9559 | 4.3224 | 3.3650 | 4.3224 | 4.7868 | 1.7692 | | 4.1601 | 3.6161 | 2.3909 | 3.6161 | H17 | 3.2384 | 2.0905 | 3.8531 | 3.2580 | 2.2126 | 3.3403 | 1.0985 | 2.6317 | 4.7868 | 4.3224 | 3.3650 | 4.3224 | 2.9558 | 2.3679 | 3.6161 | 4.1601 | | 1.7692 | 3.6161 | 2.3909 | H18 | 3.2384 | 2.0905 | 3.2580 | 3.8531 | 2.2126 | 2.6317 | 1.0985 | 3.3403 | 4.3224 | 3.3650 | 4.3224 | 4.7868 | 2.3679 | 2.9558 | 2.3909 | 3.6161 | 1.7692 | | 4.1601 | 3.6161 | H19 | 3.2384 | 2.0905 | 3.2580 | 2.2126 | 3.8531 | 2.6317 | 3.3403 | 1.0985 | 3.3650 | 4.3224 | 2.9558 | 2.3679 | 4.7868 | 4.3224 | 3.6161 | 2.3909 | 3.6161 | 4.1601 | | 1.7692 | H20 | 3.2384 | 2.0905 | 3.8531 | 2.2126 | 3.2580 | 3.3403 | 2.6317 | 1.0985 | 4.3224 | 4.7868 | 2.3679 | 2.9558 | 4.3224 | 3.3650 | 4.1601 | 3.6161 | 2.3909 | 3.6161 | 1.7692 | |
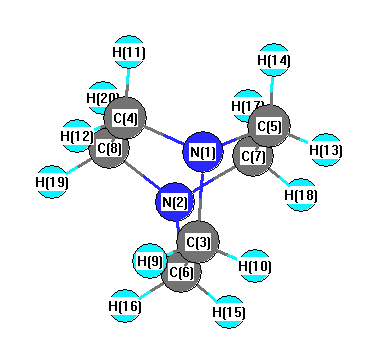 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| N1 |
C3 |
C6 |
110.363 |
|
N1 |
C3 |
H9 |
107.881 |
| N1 |
C3 |
H10 |
107.881 |
|
N1 |
C4 |
C8 |
110.363 |
| N1 |
C4 |
H11 |
107.881 |
|
N1 |
C4 |
H12 |
107.881 |
| N1 |
C5 |
C7 |
110.363 |
|
N1 |
C5 |
H13 |
107.881 |
| N1 |
C5 |
H14 |
107.881 |
|
N2 |
C6 |
C3 |
110.363 |
| N2 |
C6 |
H15 |
107.881 |
|
N2 |
C6 |
H16 |
107.881 |
| N2 |
C7 |
C5 |
110.363 |
|
N2 |
C7 |
H17 |
107.881 |
| N2 |
C7 |
H18 |
107.881 |
|
N2 |
C8 |
C4 |
110.363 |
| N2 |
C8 |
H19 |
107.881 |
|
N2 |
C8 |
H20 |
107.881 |
| C3 |
N1 |
C4 |
108.565 |
|
C3 |
N1 |
C5 |
108.565 |
| C3 |
C6 |
H15 |
111.634 |
|
C3 |
C6 |
H16 |
111.634 |
| C4 |
N1 |
C5 |
108.565 |
|
C4 |
C8 |
H19 |
111.634 |
| C4 |
C8 |
H20 |
111.634 |
|
C5 |
C6 |
H15 |
101.583 |
| C5 |
C6 |
H16 |
151.111 |
|
C6 |
N2 |
C7 |
108.565 |
| C6 |
N2 |
C8 |
108.565 |
|
C6 |
C3 |
H9 |
111.634 |
| C6 |
C3 |
H10 |
111.634 |
|
C7 |
N2 |
C8 |
108.565 |
| C7 |
C5 |
H13 |
111.634 |
|
C7 |
C5 |
H14 |
111.634 |
| C8 |
C4 |
H11 |
111.634 |
|
C8 |
C4 |
H12 |
111.634 |
| H9 |
C3 |
H10 |
107.273 |
|
H11 |
C4 |
H12 |
107.273 |
| H13 |
C5 |
H14 |
107.273 |
|
H15 |
C6 |
H16 |
107.273 |
| H17 |
C7 |
H18 |
107.273 |
|
H19 |
C8 |
H20 |
107.273 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at QCISD/6-31G*
| | hartrees |
|---|
| Energy at 0K | -344.231736 |
| Energy at 298.15K | -344.248844 |
| HF Energy | -343.049649 |
| Nuclear repulsion energy | 424.166786 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD/6-31G*
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1 |
3096 |
2949 |
0.00 |
|
|
|
| 2 |
A1 |
3074 |
2928 |
0.00 |
|
|
|
| 3 |
A1 |
1559 |
1485 |
0.00 |
|
|
|
| 4 |
A1 |
1405 |
1338 |
0.00 |
|
|
|
| 5 |
A1 |
1293 |
1231 |
0.00 |
|
|
|
| 6 |
A1 |
1042 |
992 |
0.00 |
|
|
|
| 7 |
A1 |
1014 |
965 |
0.00 |
|
|
|
| 8 |
A1 |
833 |
794 |
0.00 |
|
|
|
| 9 |
A1 |
619 |
589 |
0.00 |
|
|
|
| 10 |
A1 |
16 |
15 |
0.00 |
|
|
|
| 11 |
A2 |
3116 |
2967 |
0.03 |
|
|
|
| 12 |
A2 |
3061 |
2915 |
102.09 |
|
|
|
| 13 |
A2 |
1546 |
1473 |
3.48 |
|
|
|
| 14 |
A2 |
1417 |
1349 |
4.88 |
|
|
|
| 15 |
A2 |
1217 |
1159 |
0.00 |
|
|
|
| 16 |
A2 |
1014 |
965 |
22.62 |
|
|
|
| 17 |
A2 |
827 |
788 |
0.13 |
|
|
|
| 18 |
A2 |
788 |
751 |
65.87 |
|
|
|
| 19 |
E |
3124 |
2975 |
84.23 |
|
|
|
| 19 |
E |
3124 |
2975 |
84.23 |
|
|
|
| 20 |
E |
3100 |
2953 |
0.06 |
|
|
|
| 20 |
E |
3100 |
2953 |
0.06 |
|
|
|
| 21 |
E |
3067 |
2921 |
92.41 |
|
|
|
| 21 |
E |
3067 |
2921 |
92.41 |
|
|
|
| 22 |
E |
3058 |
2912 |
0.02 |
|
|
|
| 22 |
E |
3058 |
2912 |
0.02 |
|
|
|
| 23 |
E |
1546 |
1472 |
8.38 |
|
|
|
| 23 |
E |
1546 |
1472 |
8.38 |
|
|
|
| 24 |
E |
1532 |
1459 |
0.01 |
|
|
|
| 24 |
E |
1532 |
1459 |
0.01 |
|
|
|
| 25 |
E |
1385 |
1319 |
9.54 |
|
|
|
| 25 |
E |
1385 |
1319 |
9.54 |
|
|
|
| 26 |
E |
1380 |
1314 |
0.01 |
|
|
|
| 26 |
E |
1380 |
1314 |
0.01 |
|
|
|
| 27 |
E |
1367 |
1301 |
1.26 |
|
|
|
| 27 |
E |
1367 |
1301 |
1.26 |
|
|
|
| 28 |
E |
1353 |
1288 |
0.02 |
|
|
|
| 28 |
E |
1353 |
1288 |
0.02 |
|
|
|
| 29 |
E |
1239 |
1180 |
0.01 |
|
|
|
| 29 |
E |
1239 |
1180 |
0.01 |
|
|
|
| 30 |
E |
1131 |
1077 |
35.75 |
|
|
|
| 30 |
E |
1131 |
1077 |
35.75 |
|
|
|
| 31 |
E |
1073 |
1022 |
0.00 |
|
|
|
| 31 |
E |
1073 |
1022 |
0.00 |
|
|
|
| 32 |
E |
935 |
890 |
5.58 |
|
|
|
| 32 |
E |
935 |
890 |
5.58 |
|
|
|
| 33 |
E |
854 |
813 |
3.86 |
|
|
|
| 33 |
E |
854 |
813 |
3.86 |
|
|
|
| 34 |
E |
594 |
566 |
0.00 |
|
|
|
| 34 |
E |
594 |
566 |
0.00 |
|
|
|
| 35 |
E |
437 |
416 |
0.03 |
|
|
|
| 35 |
E |
437 |
416 |
0.03 |
|
|
|
| 36 |
E |
335 |
319 |
0.00 |
|
|
|
| 36 |
E |
335 |
319 |
0.00 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 40978.3 cm
-1
Scaled (by 0.9523) Zero Point Vibrational Energy (zpe) 39023.6 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at QCISD/6-31G*
Point Group is D3
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| N1 |
0.000 |
0.000 |
1.291 |
| N2 |
0.000 |
0.000 |
-1.291 |
| C3 |
0.010 |
1.381 |
0.779 |
| C4 |
1.191 |
-0.700 |
0.779 |
| C5 |
-1.201 |
-0.681 |
0.779 |
| C6 |
-0.010 |
1.381 |
-0.779 |
| C7 |
-1.191 |
-0.700 |
-0.779 |
| C8 |
1.201 |
-0.681 |
-0.779 |
| H9 |
0.908 |
1.879 |
1.171 |
| H10 |
-0.861 |
1.903 |
1.196 |
| H11 |
1.173 |
-1.725 |
1.171 |
| H12 |
2.079 |
-0.206 |
1.196 |
| H13 |
-2.081 |
-0.153 |
1.171 |
| H14 |
-1.218 |
-1.698 |
1.196 |
| H15 |
-0.908 |
1.879 |
-1.171 |
| H16 |
0.861 |
1.903 |
-1.196 |
| H17 |
-1.173 |
-1.725 |
-1.171 |
| H18 |
-2.079 |
-0.206 |
-1.196 |
| H19 |
2.081 |
-0.153 |
-1.171 |
| H20 |
1.218 |
-1.698 |
-1.196 |
Atom - Atom Distances (Å)
| |
N1 |
N2 |
C3 |
C4 |
C5 |
C6 |
C7 |
C8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
| N1 | | 2.5827 | 1.4730 | 1.4730 | 1.4730 | 2.4886 | 2.4886 | 2.4886 | 2.0898 | 2.0914 | 2.0898 | 2.0914 | 2.0898 | 2.0914 | 3.2278 | 3.2482 | 3.2278 | 3.2482 | 3.2278 | 3.2482 |
N2 | 2.5827 | | 2.4886 | 2.4886 | 2.4886 | 1.4730 | 1.4730 | 1.4730 | 3.2278 | 3.2482 | 3.2278 | 3.2482 | 3.2278 | 3.2482 | 2.0898 | 2.0914 | 2.0898 | 2.0914 | 2.0898 | 2.0914 | C3 | 1.4730 | 2.4886 | | 2.3920 | 2.3920 | 1.5579 | 2.8632 | 2.8456 | 1.0985 | 1.0985 | 3.3399 | 2.6403 | 2.6232 | 3.3407 | 2.2123 | 2.2127 | 3.8541 | 3.2839 | 3.2316 | 3.8515 | C4 | 1.4730 | 2.4886 | 2.3920 | | 2.3920 | 2.8632 | 2.8456 | 1.5579 | 2.6232 | 3.3407 | 1.0985 | 1.0985 | 3.3399 | 2.6403 | 3.8541 | 3.2839 | 3.2316 | 3.8515 | 2.2123 | 2.2127 | C5 | 1.4730 | 2.4886 | 2.3920 | 2.3920 | | 2.8456 | 1.5579 | 2.8632 | 3.3399 | 2.6403 | 2.6232 | 3.3407 | 1.0985 | 1.0985 | 3.2316 | 3.8515 | 2.2123 | 2.2127 | 3.8541 | 3.2839 | C6 | 2.4886 | 1.4730 | 1.5579 | 2.8632 | 2.8456 | | 2.3920 | 2.3920 | 2.2123 | 2.2127 | 3.8541 | 3.2839 | 3.2316 | 3.8515 | 1.0985 | 1.0985 | 3.3399 | 2.6403 | 2.6232 | 3.3407 | C7 | 2.4886 | 1.4730 | 2.8632 | 2.8456 | 1.5579 | 2.3920 | | 2.3920 | 3.8541 | 3.2839 | 3.2316 | 3.8515 | 2.2123 | 2.2127 | 2.6232 | 3.3407 | 1.0985 | 1.0985 | 3.3399 | 2.6403 | C8 | 2.4886 | 1.4730 | 2.8456 | 1.5579 | 2.8632 | 2.3920 | 2.3920 | | 3.2316 | 3.8515 | 2.2123 | 2.2127 | 3.8541 | 3.2839 | 3.3399 | 2.6403 | 2.6232 | 3.3407 | 1.0985 | 1.0985 | H9 | 2.0898 | 3.2278 | 1.0985 | 2.6232 | 3.3399 | 2.2123 | 3.8541 | 3.2316 | | 1.7692 | 3.6137 | 2.3912 | 3.6137 | 4.1602 | 2.9639 | 2.3679 | 4.7757 | 4.3439 | 3.3157 | 4.2999 | H10 | 2.0914 | 3.2482 | 1.0985 | 3.3407 | 2.6403 | 2.2127 | 3.2839 | 3.8515 | 1.7692 | | 4.1602 | 3.6187 | 2.3912 | 3.6187 | 2.3679 | 2.9472 | 4.3439 | 3.4136 | 4.2999 | 4.7968 | H11 | 2.0898 | 3.2278 | 3.3399 | 1.0985 | 2.6232 | 3.8541 | 3.2316 | 2.2123 | 3.6137 | 4.1602 | | 1.7692 | 3.6137 | 2.3912 | 4.7757 | 4.3439 | 3.3157 | 4.2999 | 2.9639 | 2.3679 | H12 | 2.0914 | 3.2482 | 2.6403 | 1.0985 | 3.3407 | 3.2839 | 3.8515 | 2.2127 | 2.3912 | 3.6187 | 1.7692 | | 4.1602 | 3.6187 | 4.3439 | 3.4136 | 4.2999 | 4.7968 | 2.3679 | 2.9472 | H13 | 2.0898 | 3.2278 | 2.6232 | 3.3399 | 1.0985 | 3.2316 | 2.2123 | 3.8541 | 3.6137 | 2.3912 | 3.6137 | 4.1602 | | 1.7692 | 3.3157 | 4.2999 | 2.9639 | 2.3679 | 4.7757 | 4.3439 | H14 | 2.0914 | 3.2482 | 3.3407 | 2.6403 | 1.0985 | 3.8515 | 2.2127 | 3.2839 | 4.1602 | 3.6187 | 2.3912 | 3.6187 | 1.7692 | | 4.2999 | 4.7968 | 2.3679 | 2.9472 | 4.3439 | 3.4136 | H15 | 3.2278 | 2.0898 | 2.2123 | 3.8541 | 3.2316 | 1.0985 | 2.6232 | 3.3399 | 2.9639 | 2.3679 | 4.7757 | 4.3439 | 3.3157 | 4.2999 | | 1.7692 | 3.6137 | 2.3912 | 3.6137 | 4.1602 | H16 | 3.2482 | 2.0914 | 2.2127 | 3.2839 | 3.8515 | 1.0985 | 3.3407 | 2.6403 | 2.3679 | 2.9472 | 4.3439 | 3.4136 | 4.2999 | 4.7968 | 1.7692 | | 4.1602 | 3.6187 | 2.3912 | 3.6187 | H17 | 3.2278 | 2.0898 | 3.8541 | 3.2316 | 2.2123 | 3.3399 | 1.0985 | 2.6232 | 4.7757 | 4.3439 | 3.3157 | 4.2999 | 2.9639 | 2.3679 | 3.6137 | 4.1602 | | 1.7692 | 3.6137 | 2.3912 | H18 | 3.2482 | 2.0914 | 3.2839 | 3.8515 | 2.2127 | 2.6403 | 1.0985 | 3.3407 | 4.3439 | 3.4136 | 4.2999 | 4.7968 | 2.3679 | 2.9472 | 2.3912 | 3.6187 | 1.7692 | | 4.1602 | 3.6187 | H19 | 3.2278 | 2.0898 | 3.2316 | 2.2123 | 3.8541 | 2.6232 | 3.3399 | 1.0985 | 3.3157 | 4.2999 | 2.9639 | 2.3679 | 4.7757 | 4.3439 | 3.6137 | 2.3912 | 3.6137 | 4.1602 | | 1.7692 | H20 | 3.2482 | 2.0914 | 3.8515 | 2.2127 | 3.2839 | 3.3407 | 2.6403 | 1.0985 | 4.2999 | 4.7968 | 2.3679 | 2.9472 | 4.3439 | 3.4136 | 4.1602 | 3.6187 | 2.3912 | 3.6187 | 1.7692 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| N1 |
C3 |
C6 |
110.352 |
|
N1 |
C3 |
H9 |
107.828 |
| N1 |
C3 |
H10 |
107.952 |
|
N1 |
C4 |
C8 |
110.352 |
| N1 |
C4 |
H11 |
107.828 |
|
N1 |
C4 |
H12 |
107.952 |
| N1 |
C5 |
C7 |
110.352 |
|
N1 |
C5 |
H13 |
107.828 |
| N1 |
C5 |
H14 |
107.952 |
|
N2 |
C6 |
C3 |
110.352 |
| N2 |
C6 |
H15 |
107.828 |
|
N2 |
C6 |
H16 |
107.952 |
| N2 |
C7 |
C5 |
110.352 |
|
N2 |
C7 |
H17 |
107.828 |
| N2 |
C7 |
H18 |
107.952 |
|
N2 |
C8 |
C4 |
110.352 |
| N2 |
C8 |
H19 |
107.828 |
|
N2 |
C8 |
H20 |
107.952 |
| C3 |
N1 |
C4 |
108.568 |
|
C3 |
N1 |
C5 |
108.568 |
| C3 |
C6 |
H15 |
111.616 |
|
C3 |
C6 |
H16 |
111.643 |
| C4 |
N1 |
C5 |
108.568 |
|
C4 |
C8 |
H19 |
111.616 |
| C4 |
C8 |
H20 |
111.643 |
|
C5 |
C6 |
H15 |
100.499 |
| C5 |
C6 |
H16 |
152.195 |
|
C6 |
N2 |
C7 |
108.568 |
| C6 |
N2 |
C8 |
108.568 |
|
C6 |
C3 |
H9 |
111.616 |
| C6 |
C3 |
H10 |
111.643 |
|
C7 |
N2 |
C8 |
108.568 |
| C7 |
C5 |
H13 |
111.616 |
|
C7 |
C5 |
H14 |
111.643 |
| C8 |
C4 |
H11 |
111.616 |
|
C8 |
C4 |
H12 |
111.643 |
| H9 |
C3 |
H10 |
107.276 |
|
H11 |
C4 |
H12 |
107.276 |
| H13 |
C5 |
H14 |
107.276 |
|
H15 |
C6 |
H16 |
107.276 |
| H17 |
C7 |
H18 |
107.276 |
|
H19 |
C8 |
H20 |
107.276 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
