return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C6H10 (3-Hexyne)

using model chemistry: QCISD/6-31G*

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2V 1A1
Energy calculated at QCISD/6-31G*
 hartrees
Energy at 0K-233.809245
Energy at 298.15K 
HF Energy-232.976172
Nuclear repulsion energy206.405234
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD/6-31G*
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 A 3156 3006 0.00      
2 A 3148 2998 11.08      
3 A 3094 2947 0.00      
4 A 3072 2925 23.32      
5 A 3059 2914 33.20      
6 A 2369 2256 0.00      
7 A 1555 1481 1.82      
8 A 1544 1471 0.00      
9 A 1538 1465 2.40      
10 A 1463 1394 3.33      
11 A 1397 1330 0.04      
12 A 1318 1255 0.00      
13 A 1124 1070 1.10      
14 A 1120 1067 0.00      
15 A 1026 977 0.01      
16 A 800 761 0.00      
17 A 704 670 0.18      
18 A 429 409 5.86      
19 A 348 331 0.00      
20 A 218 207 0.00      
21 A 89 84 1.37      
22 A 9i 9i 0.00      
23 B 3157 3006 60.25      
24 B 3148 2998 59.61      
25 B 3094 2947 24.20      
26 B 3071 2925 28.03      
27 B 3059 2913 23.20      
28 B 1554 1480 2.16      
29 B 1545 1471 10.69      
30 B 1537 1463 1.56      
31 B 1463 1393 0.71      
32 B 1399 1332 39.82      
33 B 1322 1259 0.10      
34 B 1186 1129 1.06      
35 B 1144 1089 0.64      
36 B 1110 1057 4.48      
37 B 954 909 0.08      
38 B 807 768 3.11      
39 B 520 495 0.68      
40 B 296 282 3.11      
41 B 191 182 0.11      
42 B 155 148 3.81      

Unscaled Zero Point Vibrational Energy (zpe) 31636.2 cm-1
Scaled (by 0.9523) Zero Point Vibrational Energy (zpe) 30127.2 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at QCISD/6-31G*
ABC
0.31156 0.04658 0.04178

See section I.F.4 to change rotational constant units
Geometric Data calculated at QCISD/6-31G*

Point Group is C2

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.001 0.608 -0.571
C2 -0.001 -0.608 -0.571
C3 -0.000 2.081 -0.552
C4 0.000 -2.081 -0.552
C5 -0.001 2.651 0.873
C6 0.001 -2.651 0.873
H7 0.879 2.449 -1.099
H8 -0.880 2.448 -1.098
H9 -0.879 -2.449 -1.099
H10 0.880 -2.448 -1.098
H11 -0.001 3.748 0.848
H12 -0.887 2.317 1.424
H13 0.887 2.318 1.423
H14 0.001 -3.748 0.848
H15 0.887 -2.317 1.424
H16 -0.887 -2.318 1.423

Atom - Atom Distances (Å)
  C1 C2 C3 C4 C5 C6 H7 H8 H9 H10 H11 H12 H13 H14 H15 H16
C11.21501.47352.68842.50293.56482.10742.10763.22423.22323.44682.77332.77324.58143.64963.6505
C21.21502.68841.47353.56482.50293.22423.22322.10742.10764.58143.64963.65053.44682.77332.7732
C31.47352.68844.16171.53484.94211.09911.09914.64694.64622.17722.17802.17805.99494.90214.9027
C42.68841.47354.16174.94211.53484.64694.64621.09911.09915.99494.90214.90272.17722.17802.1780
C52.50293.56481.53484.94215.30282.16862.16865.53885.53811.09721.09601.09606.39985.07705.0778
C63.56482.50294.94211.53485.30285.53885.53812.16862.16866.39985.07705.07781.09721.09601.0960
H72.10743.22421.09914.64692.16865.53881.75885.20444.89762.50073.08202.52556.55535.39275.6751
H82.10763.22321.09914.64622.16865.53811.75884.89765.20342.50062.52573.08206.55485.67395.3924
H93.22422.10744.64691.09915.53882.16865.20444.89761.75886.55535.39275.67512.50073.08202.5255
H103.22322.10764.64621.09915.53812.16864.89765.20341.75886.55485.67395.39242.50062.52573.0820
H113.44684.58142.17725.99491.09726.39982.50072.50066.55536.55481.77891.77897.49666.15696.1576
H122.77333.64962.17804.90211.09605.07703.08202.52575.39275.67391.77891.77416.15694.96204.6351
H132.77323.65052.17804.90271.09605.07782.52553.08205.67515.39241.77891.77416.15764.63514.9640
H144.58143.44685.99492.17726.39981.09726.55536.55482.50072.50067.49666.15696.15761.77891.7789
H153.64962.77334.90212.17805.07701.09605.39275.67393.08202.52576.15694.96204.63511.77891.7741
H163.65052.77324.90272.17805.07781.09605.67515.39242.52553.08206.15764.63514.96401.77891.7741

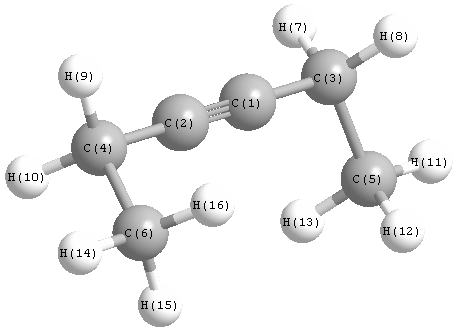
picture of 3-Hexyne state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 C4 179.218 C1 C3 C5 112.600
C1 C3 H7 109.143 C1 C3 H8 109.155
C2 C1 C3 179.218 C2 C4 C6 112.600
C2 C4 H9 109.143 C2 C4 H10 109.155
C3 C5 H11 110.531 C3 C5 H12 110.664
C3 C5 H13 110.660 C4 C6 H14 110.531
C4 C6 H15 110.664 C4 C6 H16 110.660
C5 C3 H7 109.732 C5 C3 H8 109.733
C6 C4 H9 109.732 C6 C4 H10 109.733
H7 C3 H8 106.277 H9 C4 H10 106.277
H11 C5 H12 108.416 H11 C5 H13 108.416
H12 C5 H13 108.069 H14 C6 H15 108.416
H14 C6 H16 108.416 H15 C6 H15 0.000
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability