return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for B5H9 (pentaborane9)

using model chemistry: MP2=FULL/6-311+G(3df,2p)

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C4V 1A1
Energy calculated at MP2=FULL/6-311+G(3df,2p)
 hartrees
Energy at 0K-129.344380
Energy at 298.15K-129.355019
HF Energy-128.620548
Nuclear repulsion energy136.947360
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/6-311+G(3df,2p)
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 A1 2781 2621 29.94      
2 A1 2763 2605 3.55      
3 A1 2043 1926 10.91      
4 A1 1176 1109 3.16      
5 A1 1024 965 0.16      
6 A1 832 784 1.99      
7 A1 733 691 0.13      
8 A2 1537 1449 0.00      
9 A2 894 843 0.00      
10 B1 2005 1890 0.00      
11 B1 1039 980 0.00      
12 B1 797 752 0.00      
13 B1 624 588 0.00      
14 B2 2751 2593 0.00      
15 B2 1727 1628 0.00      
16 B2 824 776 0.00      
17 B2 738 695 0.00      
18 B2 503 474 0.00      
19 E 2759 2601 96.29      
20 E 2007 1892 18.33      
21 E 1594 1503 80.93      
22 E 1091 1028 3.26      
22 E 1091 1028 3.26      
23 E 966 910 15.19      
23 E 966 910 15.19      
24 E 918 865 16.05      
24 E 918 865 16.05      
25 E 824 777 0.00      
25 E 824 777 0.00      
26 E 660 622 9.41      
26 E 660 622 9.41      
27 E 605 571 3.69      
27 E 605 571 3.69      

Unscaled Zero Point Vibrational Energy (zpe) 23817.2 cm-1
Scaled (by 0.9427) Zero Point Vibrational Energy (zpe) 22452.5 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at MP2=FULL/6-311+G(3df,2p)
ABC
0.23851 0.23851 0.16770

See section I.F.4 to change rotational constant units
Geometric Data calculated at MP2=FULL/6-311+G(3df,2p)

Point Group is C4v

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
B1 0.000 0.000 0.981
H2 0.000 0.000 2.155
B3 0.000 1.258 -0.142
B4 1.258 0.000 -0.142
B5 0.000 -1.258 -0.142
B6 -1.258 0.000 -0.142
H7 0.000 2.428 -0.014
H8 2.428 0.000 -0.014
H9 0.000 -2.428 -0.014
H10 -2.428 0.000 -0.014
H11 0.939 0.939 -1.039
H12 0.939 -0.939 -1.039
H13 -0.939 -0.939 -1.039
H14 -0.939 0.939 -1.039

Atom - Atom Distances (Å)
  B1 H2 B3 B4 B5 B6 H7 H8 H9 H10 H11 H12 H13 H14
B11.17461.68591.68591.68591.68592.62412.62412.62412.62412.41702.41702.41702.4170
H21.17462.61922.61922.61922.61923.25623.25623.25623.25623.45943.45943.45943.4594
B31.68592.61921.77852.51521.77851.17762.73753.68802.73751.33702.55132.55131.3370
B41.68592.61921.77851.77852.51522.73751.17762.73753.68801.33701.33702.55132.5513
B51.68592.61922.51521.77851.77853.68802.73751.17762.73752.55131.33701.33702.5513
B61.68592.61921.77852.51521.77852.73753.68802.73751.17762.55132.55131.33701.3370
H72.62413.25621.17762.73753.68802.73753.43404.85643.43402.03733.64243.64242.0373
H82.62413.25622.73751.17762.73753.68803.43403.43404.85642.03732.03733.64243.6424
H92.62413.25623.68802.73751.17762.73754.85643.43403.43403.64242.03732.03733.6424
H102.62413.25622.73753.68802.73751.17763.43404.85643.43403.64243.64242.03732.0373
H112.41703.45941.33701.33702.55132.55132.03732.03733.64243.64241.87722.65471.8772
H122.41703.45942.55131.33701.33702.55133.64242.03732.03733.64241.87721.87722.6547
H132.41703.45942.55132.55131.33701.33703.64243.64242.03732.03732.65471.87721.8772
H142.41703.45941.33702.55132.55131.33702.03733.64243.64242.03731.87722.65471.8772

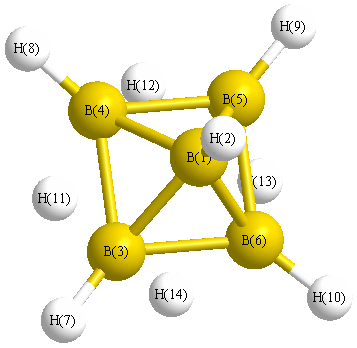
picture of pentaborane9 state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
B1 B3 B4 58.166 B1 B3 B6 58.166
B1 B3 H7 132.000 B1 B3 H11 105.599
B1 B3 H14 105.599 B1 B4 B3 58.166
B1 B4 B5 58.166 B1 B4 H11 105.599
B1 B4 H12 105.599 B1 B5 B6 58.166
B1 B5 H9 132.000 B1 B5 H12 105.599
B1 B5 H13 105.599 B1 B6 H10 132.000
B1 B6 H13 105.599 B1 B6 H14 105.599
B2 B1 B3 131.760 B2 B1 B4 131.760
B2 B1 B5 131.760 B2 B1 B6 131.760
B3 B1 B4 63.668 B3 B1 B5 96.480
B3 B1 B6 63.668 B3 B4 B5 90.000
B3 B4 H8 134.662 B3 B4 H11 48.308
B3 B4 H12 109.127 B3 B6 B5 90.000
B3 B6 H10 134.662 B3 B6 H13 109.127
B3 B6 H14 48.308 B3 H11 B4 83.384
B3 H14 B6 83.384 B4 B1 B5 63.668
B4 B1 B6 96.480 B4 B3 B6 90.000
B4 B3 H7 134.662 B4 B3 H11 48.308
B4 B3 H14 109.127 B4 B5 B6 90.000
B4 B5 H9 134.662 B4 B5 H12 48.308
B4 B5 H13 109.127 B4 H12 B5 83.384
B5 B1 B6 63.668 B5 B4 H8 134.662
B5 B4 H11 109.127 B5 B4 H12 48.308
B5 B6 H10 134.662 B5 B6 H13 48.308
B5 B6 H14 109.127 B5 H13 B6 83.384
B6 B3 H7 134.662 B6 B3 H11 109.127
B6 B3 H14 48.308 B6 B5 H9 134.662
B6 B5 H12 109.127 B6 B5 H13 48.308
H7 B3 H11 108.068 H7 B3 H14 108.068
H8 B4 H11 108.068 H8 B4 H12 108.068
H9 B5 H12 108.068 H9 B5 H13 108.068
H10 B6 H13 108.068 H10 B6 H14 108.068
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability