Jump to
S1C2
Vibrational Frequencies calculated at QCISD(T)/aug-cc-pVDZ
Geometric Data calculated at QCISD(T)/aug-cc-pVDZ
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at QCISD(T)/aug-cc-pVDZ
| | hartrees |
|---|
| Energy at 0K | -1071.601343 |
| Energy at 298.15K | |
| HF Energy | -1070.767254 |
| Nuclear repulsion energy | 263.549186 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD(T)/aug-cc-pVDZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3104 |
3035 |
|
|
|
|
| 2 |
A |
2968 |
2903 |
|
|
|
|
| 3 |
A |
1762 |
1723 |
|
|
|
|
| 4 |
A |
1371 |
1340 |
|
|
|
|
| 5 |
A |
1250 |
1222 |
|
|
|
|
| 6 |
A |
1206 |
1179 |
|
|
|
|
| 7 |
A |
1021 |
999 |
|
|
|
|
| 8 |
A |
925 |
904 |
|
|
|
|
| 9 |
A |
806 |
788 |
|
|
|
|
| 10 |
A |
639 |
625 |
|
|
|
|
| 11 |
A |
602 |
588 |
|
|
|
|
| 12 |
A |
340 |
332 |
|
|
|
|
| 13 |
A |
273 |
267 |
|
|
|
|
| 14 |
A |
217 |
212 |
|
|
|
|
| 15 |
A |
80 |
78 |
|
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 8281.8 cm
-1
Scaled (by 0.9778) Zero Point Vibrational Energy (zpe) 8097.9 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at QCISD(T)/aug-cc-pVDZ
Point Group is C1
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
0.097 |
-0.030 |
0.529 |
| C2 |
-0.723 |
-1.291 |
0.190 |
| H3 |
0.230 |
0.056 |
1.619 |
| Cl4 |
1.749 |
-0.270 |
-0.169 |
| Cl5 |
-0.670 |
1.464 |
-0.059 |
| O6 |
-1.828 |
-1.274 |
-0.315 |
| H7 |
-0.198 |
-2.237 |
0.464 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
H3 |
Cl4 |
Cl5 |
O6 |
H7 |
| C1 | | 1.5420 | 1.1018 | 1.8097 | 1.7787 | 2.4429 | 2.2281 |
C2 | 1.5420 | | 2.1826 | 2.6990 | 2.7664 | 1.2151 | 1.1165 | H3 | 1.1018 | 2.1826 | | 2.3693 | 2.3683 | 3.1217 | 2.6027 | Cl4 | 1.8097 | 2.6990 | 2.3693 | | 2.9778 | 3.7188 | 2.8399 | Cl5 | 1.7787 | 2.7664 | 2.3683 | 2.9778 | | 2.9842 | 3.7674 | O6 | 2.4429 | 1.2151 | 3.1217 | 3.7188 | 2.9842 | | 2.0472 | H7 | 2.2281 | 1.1165 | 2.6027 | 2.8399 | 3.7674 | 2.0472 | |
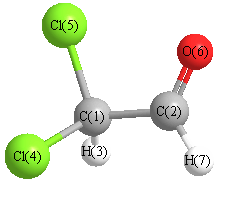 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
O6 |
124.331 |
|
C1 |
C2 |
H7 |
112.903 |
| C2 |
C1 |
H3 |
110.176 |
|
C2 |
C1 |
Cl4 |
106.999 |
| C2 |
C1 |
Cl5 |
112.634 |
|
H3 |
C1 |
Cl4 |
106.380 |
| H3 |
C1 |
Cl5 |
108.310 |
|
Cl4 |
C1 |
Cl5 |
112.163 |
| O6 |
C2 |
H7 |
122.765 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
