return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C12H8 (biphenylene)

using model chemistry: MP2/6-31G(2df,p)

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes D2H 1Ag
Energy calculated at MP2/6-31G(2df,p)
 hartrees
Energy at 0K-460.848366
Energy at 298.15K-460.855908
HF Energy-459.053745
Nuclear repulsion energy590.718185
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2/6-31G(2df,p)
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 Ag 3251 3071 0.00      
2 Ag 3236 3057 0.00      
3 Ag 1730 1634 0.00      
4 Ag 1543 1458 0.00      
5 Ag 1435 1356 0.00      
6 Ag 1210 1143 0.00      
7 Ag 1163 1098 0.00      
8 Ag 1021 964 0.00      
9 Ag 772 729 0.00      
10 Ag 397 375 0.00      
11 Au 940 888 0.00      
12 Au 886 837 0.00      
13 Au 677 640 0.00      
14 Au 565 533 0.00      
15 Au 144 136 0.00      
16 B1g 942 890 0.00      
17 B1g 881 832 0.00      
18 B1g 660 623 0.00      
19 B1g 451 426 0.00      
20 B1u 3251 3070 21.64      
21 B1u 3236 3056 5.30      
22 B1u 1628 1538 0.02      
23 B1u 1458 1377 40.80      
24 B1u 1417 1338 17.11      
25 B1u 1192 1126 5.34      
26 B1u 1043 985 0.23      
27 B1u 1006 950 8.14      
28 B1u 612 578 4.62      
29 B2g 898 848 0.00      
30 B2g 762 719 0.00      
31 B2g 413 390 0.00      
32 B2g 316 298 0.00      
33 B2u 3244 3064 20.68      
34 B2u 3225 3046 0.00      
35 B2u 1630 1540 1.19      
36 B2u 1479 1397 7.41      
37 B2u 1292 1221 2.96      
38 B2u 1156 1092 10.65      
39 B2u 1067 1008 2.41      
40 B2u 722 682 0.20      
41 B2u 210 199 0.74      
42 B3g 3244 3064 0.00      
43 B3g 3225 3046 0.00      
44 B3g 1627 1537 0.00      
45 B3g 1479 1397 0.00      
46 B3g 1298 1226 0.00      
47 B3g 1125 1062 0.00      
48 B3g 985 930 0.00      
49 B3g 596 563 0.00      
50 B3g 558 527 0.00      
51 B3u 898 848 4.63      
52 B3u 753 712 106.77      
53 B3u 362 342 1.92      
54 B3u 100 95 2.31      

Unscaled Zero Point Vibrational Energy (zpe) 34703.4 cm-1
Scaled (by 0.9445) Zero Point Vibrational Energy (zpe) 32777.4 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at MP2/6-31G(2df,p)
ABC
0.09370 0.02251 0.01815

See section I.F.4 to change rotational constant units
Geometric Data calculated at MP2/6-31G(2df,p)

Point Group is D2h

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.000 0.710 0.752
C2 0.000 0.710 -0.752
C3 0.000 -0.710 0.752
C4 0.000 -0.710 -0.752
C5 0.000 1.448 1.913
C6 0.000 0.697 3.111
C7 0.000 -0.697 3.111
C8 0.000 -1.448 1.913
C9 0.000 1.448 -1.913
C10 0.000 0.697 -3.111
C11 0.000 -0.697 -3.111
C12 0.000 -1.448 -1.913
H13 0.000 2.531 1.933
H14 0.000 1.219 4.061
H15 0.000 -1.219 4.061
H16 0.000 -2.531 1.933
H17 0.000 2.531 -1.933
H18 0.000 1.219 -4.061
H19 0.000 -1.219 -4.061
H20 0.000 -2.531 -1.933

Atom - Atom Distances (Å)
  C1 C2 C3 C4 C5 C6 C7 C8 C9 C10 C11 C12 H13 H14 H15 H16 H17 H18 H19 H20
C11.50501.42082.06971.37472.35822.74592.45012.76543.86314.11133.42942.16993.34713.82983.44983.24454.84005.18554.2094
C21.50502.06971.42082.76543.86314.11133.42941.37472.35822.74592.45013.24454.84005.18554.20942.16993.34713.82983.4498
C31.42082.06971.50502.45012.74592.35821.37473.42944.11133.86312.76543.44983.82983.34712.16994.20945.18554.84003.2445
C42.06971.42081.50503.42944.11133.86312.76542.45012.74592.35821.37474.20945.18554.84003.24453.44983.82983.34712.1699
C51.37472.76542.45013.42941.41372.45592.89503.82575.07935.46194.79771.08382.15993.42413.97873.99565.97796.54185.5336
C62.35823.86312.74594.11131.41371.39312.45595.07936.22126.37535.46192.18001.08442.13843.43575.36697.19037.42285.9880
C72.74594.11132.35823.86312.45591.39311.41375.46196.37536.22125.07933.43572.13841.08442.18005.98807.42287.19035.3669
C82.45013.42941.37472.76542.89502.45591.41374.79775.46195.07933.82573.97873.42412.15991.08385.53366.54185.97793.9956
C92.76541.37473.42942.45013.82575.07935.46194.79771.41372.45592.89503.99565.97796.54185.53361.08382.15993.42413.9787
C103.86312.35824.11132.74595.07936.22126.37535.46191.41371.39312.45595.36697.19037.42285.98802.18001.08442.13843.4357
C114.11132.74593.86312.35825.46196.37536.22125.07932.45591.39311.41375.98807.42287.19035.36693.43572.13841.08442.1800
C123.42942.45012.76541.37474.79775.46195.07933.82572.89502.45591.41375.53366.54185.97793.99563.97873.42412.15991.0838
H132.16993.24453.44984.20941.08382.18003.43573.97873.99565.36695.98805.53362.49964.31185.06223.86616.13567.07036.3696
H143.34714.84003.82985.18552.15991.08442.13843.42415.97797.19037.42286.54182.49962.43844.31186.13568.12148.47957.0703
H153.82985.18553.34714.84003.42412.13841.08442.15996.54187.42287.19035.97794.31182.43842.49967.07038.47958.12146.1356
H163.44984.20942.16993.24453.97873.43572.18001.08385.53365.98805.36693.99565.06224.31182.49966.36967.07036.13563.8661
H173.24452.16994.20943.44983.99565.36695.98805.53361.08382.18003.43573.97873.86616.13567.07036.36962.49964.31185.0622
H184.84003.34715.18553.82985.97797.19037.42286.54182.15991.08442.13843.42416.13568.12148.47957.07032.49962.43844.3118
H195.18553.82984.84003.34716.54187.42287.19035.97793.42412.13841.08442.15997.07038.47958.12146.13564.31182.43842.4996
H204.20943.44983.24452.16995.53365.98805.36693.99563.97873.43572.18001.08386.36967.07036.13563.86615.06224.31182.4996

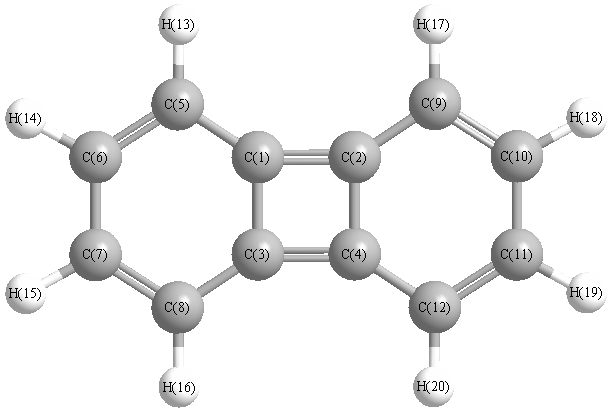
picture of biphenylene state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 C4 90.000 C1 C2 C9 147.575
C1 C3 C4 90.000 C1 C3 C8 122.425
C1 C5 C6 115.487 C1 C5 H13 123.491
C2 C1 C3 90.000 C2 C1 C5 147.575
C2 C4 C3 90.000 C2 C4 C12 122.425
C2 C9 C10 115.487 C2 C9 H17 123.491
C3 C1 C5 122.425 C3 C4 C12 147.575
C3 C8 C7 115.487 C3 C8 H16 123.491
C4 C2 C9 122.425 C4 C3 C8 147.575
C4 C12 C11 115.487 C4 C12 H20 123.491
C5 C6 C7 122.088 C5 C6 H14 119.098
C6 C5 H13 121.022 C6 C7 C8 122.088
C6 C7 H15 118.814 C7 C6 H14 118.814
C7 C8 H16 121.022 C8 C7 H15 119.098
C9 C10 C11 122.088 C9 C10 H18 119.098
C10 C9 H17 121.022 C10 C11 C12 122.088
C10 C11 H19 118.814 C11 C10 H18 118.814
C11 C12 H20 121.022 C12 C11 H19 119.098
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability