return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C6H10 (3-Hexyne)

using model chemistry: MP2/6-31G(2df,p)

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2V 1A1
Energy calculated at MP2/6-31G(2df,p)
 hartrees
Energy at 0K-233.954294
Energy at 298.15K-233.963332
HF Energy-233.005668
Nuclear repulsion energy207.656619
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2/6-31G(2df,p)
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 A 3215 3037 0.00      
2 A 3206 3029 4.23      
3 A 3148 2973 0.00      
4 A 3112 2939 22.25      
5 A 3101 2929 14.51      
6 A 2296 2168 0.00      
7 A 1535 1450 0.96      
8 A 1525 1440 0.00      
9 A 1507 1423 3.53      
10 A 1427 1348 3.44      
11 A 1362 1286 0.04      
12 A 1302 1230 0.00      
13 A 1108 1046 0.85      
14 A 1106 1044 0.00      
15 A 1016 960 0.01      
16 A 789 745 0.00      
17 A 701 662 0.03      
18 A 426 402 5.37      
19 A 355 335 0.00      
20 A 228 216 0.00      
21 A 87 82 1.32      
22 A 2 2 0.00      
23 B 3215 3037 29.08      
24 B 3206 3028 35.96      
25 B 3147 2973 11.40      
26 B 3112 2939 14.23      
27 B 3102 2930 25.49      
28 B 1535 1450 2.08      
29 B 1525 1441 11.13      
30 B 1505 1422 1.31      
31 B 1427 1347 0.00      
32 B 1368 1292 36.75      
33 B 1305 1233 0.08      
34 B 1187 1121 0.01      
35 B 1125 1062 0.86      
36 B 1095 1035 5.66      
37 B 950 898 0.72      
38 B 793 749 3.86      
39 B 531 501 0.58      
40 B 295 278 3.16      
41 B 202 191 0.14      
42 B 156 147 3.76      

Unscaled Zero Point Vibrational Energy (zpe) 31667.1 cm-1
Scaled (by 0.9445) Zero Point Vibrational Energy (zpe) 29909.6 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at MP2/6-31G(2df,p)
ABC
0.30631 0.04781 0.04266

See section I.F.4 to change rotational constant units
Geometric Data calculated at MP2/6-31G(2df,p)

Point Group is C2

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 -0.000 0.609 -0.590
C2 0.000 -0.609 -0.590
C3 0.000 2.068 -0.553
C4 -0.000 -2.068 -0.553
C5 0.001 2.604 0.884
C6 -0.001 -2.604 0.884
H7 0.875 2.447 -1.088
H8 -0.876 2.447 -1.087
H9 -0.875 -2.447 -1.088
H10 0.876 -2.447 -1.087
H11 0.001 3.695 0.888
H12 -0.881 2.256 1.422
H13 0.883 2.256 1.421
H14 -0.001 -3.695 0.888
H15 0.881 -2.256 1.422
H16 -0.883 -2.256 1.421

Atom - Atom Distances (Å)
  C1 C2 C3 C4 C5 C6 H7 H8 H9 H10 H11 H12 H13 H14 H15 H16
C11.21801.45922.67702.47983.53452.09592.09593.21773.21773.42142.74492.74504.55053.60963.6097
C21.21802.67701.45923.53452.47983.21773.21772.09592.09594.55053.60963.60973.42142.74492.7450
C31.45922.67704.13551.53324.88741.09391.09394.62994.62992.17332.17062.17065.94004.83414.8342
C42.67701.45924.13554.88741.53324.62994.62991.09391.09395.94004.83414.83422.17332.17062.1706
C52.47983.53451.53324.88745.20752.16272.16275.49245.49171.09121.09021.09026.29864.96774.9685
C63.53452.47984.88741.53325.20755.49245.49172.16272.16276.29864.96774.96851.09121.09021.0902
H72.09593.21771.09394.62992.16275.49241.75135.19774.89402.49543.06952.51646.51125.33085.6130
H82.09593.21771.09394.62992.16275.49171.75134.89405.19812.49532.51643.06956.51075.61225.3298
H93.21772.09594.62991.09395.49242.16275.19774.89401.75136.51125.33085.61302.49543.06952.5164
H103.21772.09594.62991.09395.49172.16274.89405.19811.75136.51075.61225.32982.49532.51643.0695
H113.42144.55052.17335.94001.09126.29862.49542.49536.51126.51071.77031.77037.38986.03906.0396
H122.74493.60962.17064.83411.09024.96773.06952.51645.33085.61221.77031.76426.03904.84314.5115
H132.74503.60972.17064.83421.09024.96852.51643.06955.61305.32981.77031.76426.03964.51154.8453
H144.55053.42145.94002.17336.29861.09126.51126.51072.49542.49537.38986.03906.03961.77031.7703
H153.60962.74494.83412.17064.96771.09025.33085.61223.06952.51646.03904.84314.51151.77031.7642
H163.60972.74504.83422.17064.96851.09025.61305.32982.51643.06956.03964.51154.84531.77031.7642

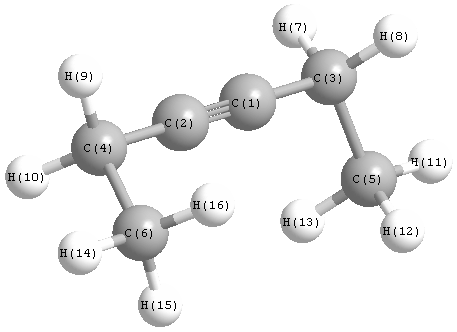
picture of 3-Hexyne state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 C4 178.553 C1 C3 C5 111.909
C1 C3 H7 109.526 C1 C3 H8 109.525
C2 C1 C3 178.553 C2 C4 C6 111.909
C2 C4 H9 109.526 C2 C4 H10 109.525
C3 C5 H11 110.687 C3 C5 H12 110.527
C3 C5 H13 110.528 C4 C6 H14 110.687
C4 C6 H15 110.527 C4 C6 H16 110.528
C5 C3 H7 109.686 C5 C3 H8 109.687
C6 C4 H9 109.686 C6 C4 H10 109.687
H7 C3 H8 106.353 H9 C4 H10 106.353
H11 C5 H12 108.498 H11 C5 H13 108.497
H12 C5 H13 108.021 H14 C6 H15 108.498
H14 C6 H16 108.497 H15 C6 H15 0.000
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability