Jump to
S1C2
Energy calculated at B3LYP/3-21G
| | hartrees |
|---|
| Energy at 0K | -234.607782 |
| Energy at 298.15K | -234.622359 |
| Nuclear repulsion energy | 254.382386 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at B3LYP/3-21G
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1g |
3077 |
2969 |
0.00 |
|
|
|
| 2 |
A1g |
3034 |
2928 |
0.00 |
|
|
|
| 3 |
A1g |
1562 |
1507 |
0.00 |
|
|
|
| 4 |
A1g |
1199 |
1157 |
0.00 |
|
|
|
| 5 |
A1g |
796 |
768 |
0.00 |
|
|
|
| 6 |
A1g |
384 |
371 |
0.00 |
|
|
|
| 7 |
A1u |
1392 |
1343 |
0.00 |
|
|
|
| 8 |
A1u |
1169 |
1128 |
0.00 |
|
|
|
| 9 |
A1u |
1073 |
1035 |
0.00 |
|
|
|
| 10 |
A2g |
1400 |
1351 |
0.00 |
|
|
|
| 11 |
A2g |
1122 |
1082 |
0.00 |
|
|
|
| 12 |
A2u |
3093 |
2985 |
126.56 |
|
|
|
| 13 |
A2u |
3035 |
2929 |
36.13 |
|
|
|
| 14 |
A2u |
1554 |
1500 |
20.37 |
|
|
|
| 15 |
A2u |
1063 |
1026 |
2.73 |
|
|
|
| 16 |
A2u |
529 |
510 |
1.06 |
|
|
|
| 17 |
Eg |
3081 |
2973 |
0.00 |
|
|
|
| 17 |
Eg |
3081 |
2973 |
0.00 |
|
|
|
| 18 |
Eg |
3035 |
2928 |
0.00 |
|
|
|
| 18 |
Eg |
3035 |
2928 |
0.00 |
|
|
|
| 19 |
Eg |
1541 |
1486 |
0.00 |
|
|
|
| 19 |
Eg |
1541 |
1486 |
0.00 |
|
|
|
| 20 |
Eg |
1396 |
1347 |
0.00 |
|
|
|
| 20 |
Eg |
1396 |
1347 |
0.00 |
|
|
|
| 21 |
Eg |
1317 |
1270 |
0.00 |
|
|
|
| 21 |
Eg |
1317 |
1270 |
0.00 |
|
|
|
| 22 |
Eg |
1042 |
1006 |
0.00 |
|
|
|
| 22 |
Eg |
1042 |
1006 |
0.00 |
|
|
|
| 23 |
Eg |
806 |
778 |
0.00 |
|
|
|
| 23 |
Eg |
806 |
778 |
0.00 |
|
|
|
| 24 |
Eg |
431 |
415 |
0.00 |
|
|
|
| 24 |
Eg |
431 |
415 |
0.00 |
|
|
|
| 25 |
Eu |
3074 |
2966 |
90.95 |
|
|
|
| 25 |
Eu |
3074 |
2966 |
90.95 |
|
|
|
| 26 |
Eu |
3032 |
2926 |
28.94 |
|
|
|
| 26 |
Eu |
3032 |
2926 |
28.94 |
|
|
|
| 27 |
Eu |
1541 |
1487 |
5.97 |
|
|
|
| 27 |
Eu |
1541 |
1487 |
5.97 |
|
|
|
| 28 |
Eu |
1415 |
1365 |
0.00 |
|
|
|
| 28 |
Eu |
1415 |
1365 |
0.00 |
|
|
|
| 29 |
Eu |
1325 |
1278 |
1.20 |
|
|
|
| 29 |
Eu |
1325 |
1278 |
1.20 |
|
|
|
| 30 |
Eu |
940 |
907 |
4.08 |
|
|
|
| 30 |
Eu |
940 |
907 |
4.08 |
|
|
|
| 31 |
Eu |
857 |
827 |
2.12 |
|
|
|
| 31 |
Eu |
857 |
827 |
2.12 |
|
|
|
| 32 |
Eu |
231 |
223 |
0.05 |
|
|
|
| 32 |
Eu |
231 |
223 |
0.05 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 37803.3 cm
-1
Scaled (by 0.9649) Zero Point Vibrational Energy (zpe) 36476.4 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at B3LYP/3-21G
Point Group is D3d
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
0.000 |
-1.470 |
0.240 |
| C2 |
-1.273 |
0.735 |
0.240 |
| C3 |
1.273 |
0.735 |
0.240 |
| C4 |
0.000 |
1.470 |
-0.240 |
| C5 |
-1.273 |
-0.735 |
-0.240 |
| C6 |
1.273 |
-0.735 |
-0.240 |
| H7 |
0.000 |
-1.507 |
1.338 |
| H8 |
-1.306 |
0.754 |
1.338 |
| H9 |
1.306 |
0.754 |
1.338 |
| H10 |
0.000 |
1.507 |
-1.338 |
| H11 |
-1.306 |
-0.754 |
-1.338 |
| H12 |
1.306 |
-0.754 |
-1.338 |
| H13 |
0.000 |
-2.504 |
-0.127 |
| H14 |
-2.168 |
1.252 |
-0.127 |
| H15 |
2.168 |
1.252 |
-0.127 |
| H16 |
0.000 |
2.504 |
0.127 |
| H17 |
-2.168 |
-1.252 |
0.127 |
| H18 |
2.168 |
-1.252 |
0.127 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
C4 |
C5 |
C6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
| C1 | | 2.5457 | 2.5457 | 2.9784 | 1.5461 | 1.5461 | 1.0991 | 2.8027 | 2.8027 | 3.3697 | 2.1697 | 2.1697 | 1.0972 | 3.4990 | 3.4990 | 3.9751 | 2.1821 | 2.1821 |
C2 | 2.5457 | | 2.5457 | 1.5461 | 1.5461 | 2.9784 | 2.8027 | 1.0991 | 2.8027 | 2.1697 | 2.1697 | 3.3697 | 3.4990 | 1.0972 | 3.4990 | 2.1821 | 2.1821 | 3.9751 | C3 | 2.5457 | 2.5457 | | 1.5461 | 2.9784 | 1.5461 | 2.8027 | 2.8027 | 1.0991 | 2.1697 | 3.3697 | 2.1697 | 3.4990 | 3.4990 | 1.0972 | 2.1821 | 3.9751 | 2.1821 | C4 | 2.9784 | 1.5461 | 1.5461 | | 2.5457 | 2.5457 | 3.3697 | 2.1697 | 2.1697 | 1.0991 | 2.8027 | 2.8027 | 3.9751 | 2.1821 | 2.1821 | 1.0972 | 3.4990 | 3.4990 | C5 | 1.5461 | 1.5461 | 2.9784 | 2.5457 | | 2.5457 | 2.1697 | 2.1697 | 3.3697 | 2.8027 | 1.0991 | 2.8027 | 2.1821 | 2.1821 | 3.9751 | 3.4990 | 1.0972 | 3.4990 | C6 | 1.5461 | 2.9784 | 1.5461 | 2.5457 | 2.5457 | | 2.1697 | 3.3697 | 2.1697 | 2.8027 | 2.8027 | 1.0991 | 2.1821 | 3.9751 | 2.1821 | 3.4990 | 3.4990 | 1.0972 | H7 | 1.0991 | 2.8027 | 2.8027 | 3.3697 | 2.1697 | 2.1697 | | 2.6111 | 2.6111 | 4.0317 | 3.0719 | 3.0719 | 1.7720 | 3.8030 | 3.8030 | 4.1901 | 2.4968 | 2.4968 | H8 | 2.8027 | 1.0991 | 2.8027 | 2.1697 | 2.1697 | 3.3697 | 2.6111 | | 2.6111 | 3.0719 | 3.0719 | 4.0317 | 3.8030 | 1.7720 | 3.8030 | 2.4968 | 2.4968 | 4.1901 | H9 | 2.8027 | 2.8027 | 1.0991 | 2.1697 | 3.3697 | 2.1697 | 2.6111 | 2.6111 | | 3.0719 | 4.0317 | 3.0719 | 3.8030 | 3.8030 | 1.7720 | 2.4968 | 4.1901 | 2.4968 | H10 | 3.3697 | 2.1697 | 2.1697 | 1.0991 | 2.8027 | 2.8027 | 4.0317 | 3.0719 | 3.0719 | | 2.6111 | 2.6111 | 4.1901 | 2.4968 | 2.4968 | 1.7720 | 3.8030 | 3.8030 | H11 | 2.1697 | 2.1697 | 3.3697 | 2.8027 | 1.0991 | 2.8027 | 3.0719 | 3.0719 | 4.0317 | 2.6111 | | 2.6111 | 2.4968 | 2.4968 | 4.1901 | 3.8030 | 1.7720 | 3.8030 | H12 | 2.1697 | 3.3697 | 2.1697 | 2.8027 | 2.8027 | 1.0991 | 3.0719 | 4.0317 | 3.0719 | 2.6111 | 2.6111 | | 2.4968 | 4.1901 | 2.4968 | 3.8030 | 3.8030 | 1.7720 | H13 | 1.0972 | 3.4990 | 3.4990 | 3.9751 | 2.1821 | 2.1821 | 1.7720 | 3.8030 | 3.8030 | 4.1901 | 2.4968 | 2.4968 | | 4.3366 | 4.3366 | 5.0139 | 2.5166 | 2.5166 | H14 | 3.4990 | 1.0972 | 3.4990 | 2.1821 | 2.1821 | 3.9751 | 3.8030 | 1.7720 | 3.8030 | 2.4968 | 2.4968 | 4.1901 | 4.3366 | | 4.3366 | 2.5166 | 2.5166 | 5.0139 | H15 | 3.4990 | 3.4990 | 1.0972 | 2.1821 | 3.9751 | 2.1821 | 3.8030 | 3.8030 | 1.7720 | 2.4968 | 4.1901 | 2.4968 | 4.3366 | 4.3366 | | 2.5166 | 5.0139 | 2.5166 | H16 | 3.9751 | 2.1821 | 2.1821 | 1.0972 | 3.4990 | 3.4990 | 4.1901 | 2.4968 | 2.4968 | 1.7720 | 3.8030 | 3.8030 | 5.0139 | 2.5166 | 2.5166 | | 4.3366 | 4.3366 | H17 | 2.1821 | 2.1821 | 3.9751 | 3.4990 | 1.0972 | 3.4990 | 2.4968 | 2.4968 | 4.1901 | 3.8030 | 1.7720 | 3.8030 | 2.5166 | 2.5166 | 5.0139 | 4.3366 | | 4.3366 | H18 | 2.1821 | 3.9751 | 2.1821 | 3.4990 | 3.4990 | 1.0972 | 2.4968 | 4.1901 | 2.4968 | 3.8030 | 3.8030 | 1.7720 | 2.5166 | 5.0139 | 2.5166 | 4.3366 | 4.3366 | |
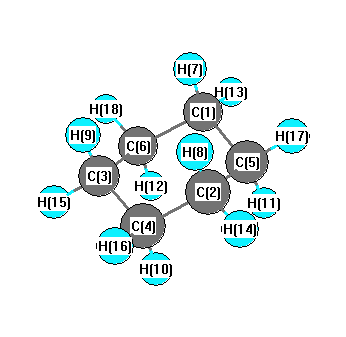 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C5 |
C2 |
110.827 |
|
C1 |
C5 |
H11 |
109.054 |
| C1 |
C5 |
H17 |
110.129 |
|
C1 |
C6 |
C3 |
110.827 |
| C1 |
C6 |
H12 |
109.054 |
|
C1 |
C6 |
H18 |
110.129 |
| C2 |
C4 |
C3 |
110.827 |
|
C2 |
C4 |
H10 |
109.054 |
| C2 |
C4 |
H16 |
110.129 |
|
C2 |
C5 |
H11 |
109.054 |
| C2 |
C5 |
H17 |
110.129 |
|
C3 |
C4 |
H10 |
109.054 |
| C3 |
C4 |
H16 |
110.129 |
|
C3 |
C6 |
H12 |
109.054 |
| C3 |
C6 |
H18 |
110.129 |
|
C4 |
C2 |
C5 |
110.827 |
| C4 |
C2 |
H8 |
109.054 |
|
C4 |
C2 |
H14 |
110.129 |
| C4 |
C3 |
C6 |
110.827 |
|
C4 |
C3 |
H9 |
109.054 |
| C4 |
C3 |
H15 |
110.129 |
|
C5 |
C1 |
C6 |
110.827 |
| C5 |
C1 |
H7 |
109.054 |
|
C5 |
C1 |
H13 |
110.129 |
| C5 |
C2 |
H8 |
109.054 |
|
C5 |
C2 |
H14 |
110.129 |
| C6 |
C1 |
H7 |
109.054 |
|
C6 |
C1 |
H13 |
110.129 |
| C6 |
C3 |
H9 |
109.054 |
|
C6 |
C3 |
H15 |
110.129 |
| H7 |
C1 |
H13 |
107.573 |
|
H8 |
C2 |
H14 |
107.573 |
| H9 |
C3 |
H15 |
107.573 |
|
H10 |
C4 |
H16 |
107.573 |
| H11 |
C5 |
H17 |
107.573 |
|
H12 |
C6 |
H18 |
107.573 |
Electronic energy levels
Electronic state
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at B3LYP/3-21G
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
C |
-0.364 |
|
|
-0.086 |
| 2 |
C |
-0.364 |
|
|
-0.080 |
| 3 |
C |
-0.364 |
|
|
-0.084 |
| 4 |
C |
-0.364 |
|
|
-0.086 |
| 5 |
C |
-0.364 |
|
|
-0.080 |
| 6 |
C |
-0.364 |
|
|
-0.084 |
| 7 |
H |
0.181 |
|
|
0.052 |
| 8 |
H |
0.181 |
|
|
0.050 |
| 9 |
H |
0.181 |
|
|
0.051 |
| 10 |
H |
0.181 |
|
|
0.052 |
| 11 |
H |
0.181 |
|
|
0.050 |
| 12 |
H |
0.181 |
|
|
0.051 |
| 13 |
H |
0.183 |
|
|
0.033 |
| 14 |
H |
0.183 |
|
|
0.031 |
| 15 |
H |
0.183 |
|
|
0.033 |
| 16 |
H |
0.183 |
|
|
0.033 |
| 17 |
H |
0.183 |
|
|
0.031 |
| 18 |
H |
0.183 |
|
|
0.033 |
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
0.000 |
0.000 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
-0.004 |
0.000 |
0.000 |
0.004 |
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-40.125 |
0.000 |
0.000 |
| y |
0.000 |
-40.125 |
0.000 |
| z |
0.000 |
0.000 |
-39.705 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
-0.210 |
0.000 |
0.000 |
| y |
0.000 |
-0.210 |
0.000 |
| z |
0.000 |
0.000 |
0.419 |
|
| Polar |
|---|
| 3z2-r2 | 0.839 |
|---|
| x2-y2 | 0.000 |
|---|
| xy | 0.000 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
8.966 |
0.000 |
0.000 |
| y |
0.000 |
8.966 |
0.000 |
| z |
0.000 |
0.000 |
7.930 |
<r2> (average value of r
2) Å
2
| <r2> |
166.901 |
| (<r2>)1/2 |
12.919 |
Jump to
S1C1
Energy calculated at B3LYP/3-21G
| | hartrees |
|---|
| Energy at 0K | -234.597685 |
| Energy at 298.15K | -234.612005 |
| Nuclear repulsion energy | 254.648608 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at B3LYP/3-21G
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3106 |
2997 |
101.07 |
|
|
|
| 2 |
A |
3088 |
2980 |
0.00 |
|
|
|
| 3 |
A |
3071 |
2964 |
4.42 |
|
|
|
| 4 |
A |
3054 |
2947 |
0.00 |
|
|
|
| 5 |
A |
3048 |
2941 |
36.14 |
|
|
|
| 6 |
A |
3043 |
2936 |
0.00 |
|
|
|
| 7 |
A |
1573 |
1518 |
0.00 |
|
|
|
| 8 |
A |
1566 |
1511 |
14.93 |
|
|
|
| 9 |
A |
1547 |
1493 |
0.00 |
|
|
|
| 10 |
A |
1397 |
1348 |
0.00 |
|
|
|
| 11 |
A |
1396 |
1347 |
0.16 |
|
|
|
| 12 |
A |
1366 |
1318 |
0.30 |
|
|
|
| 13 |
A |
1339 |
1292 |
0.00 |
|
|
|
| 14 |
A |
1296 |
1250 |
0.00 |
|
|
|
| 15 |
A |
1291 |
1246 |
0.64 |
|
|
|
| 16 |
A |
1058 |
1021 |
0.27 |
|
|
|
| 17 |
A |
1029 |
993 |
0.00 |
|
|
|
| 18 |
A |
959 |
926 |
0.00 |
|
|
|
| 19 |
A |
925 |
892 |
0.07 |
|
|
|
| 20 |
A |
800 |
772 |
0.00 |
|
|
|
| 21 |
A |
792 |
764 |
2.95 |
|
|
|
| 22 |
A |
469 |
452 |
0.00 |
|
|
|
| 23 |
A |
435 |
420 |
0.63 |
|
|
|
| 24 |
A |
278 |
268 |
0.00 |
|
|
|
| 25 |
A |
96 |
92 |
0.01 |
|
|
|
| 26 |
B |
3096 |
2987 |
47.24 |
|
|
|
| 27 |
B |
3086 |
2977 |
49.11 |
|
|
|
| 28 |
B |
3073 |
2966 |
49.23 |
|
|
|
| 29 |
B |
3053 |
2946 |
59.34 |
|
|
|
| 30 |
B |
3041 |
2934 |
8.57 |
|
|
|
| 31 |
B |
3036 |
2929 |
20.78 |
|
|
|
| 32 |
B |
1557 |
1502 |
5.31 |
|
|
|
| 33 |
B |
1551 |
1497 |
4.26 |
|
|
|
| 34 |
B |
1548 |
1494 |
0.17 |
|
|
|
| 35 |
B |
1415 |
1366 |
0.06 |
|
|
|
| 36 |
B |
1413 |
1363 |
0.03 |
|
|
|
| 37 |
B |
1399 |
1350 |
0.65 |
|
|
|
| 38 |
B |
1351 |
1303 |
1.59 |
|
|
|
| 39 |
B |
1201 |
1159 |
0.92 |
|
|
|
| 40 |
B |
1182 |
1141 |
1.39 |
|
|
|
| 41 |
B |
1163 |
1123 |
0.18 |
|
|
|
| 42 |
B |
1069 |
1032 |
0.00 |
|
|
|
| 43 |
B |
1040 |
1003 |
2.36 |
|
|
|
| 44 |
B |
865 |
834 |
2.50 |
|
|
|
| 45 |
B |
851 |
821 |
1.49 |
|
|
|
| 46 |
B |
782 |
754 |
2.86 |
|
|
|
| 47 |
B |
570 |
550 |
0.93 |
|
|
|
| 48 |
B |
246 |
238 |
0.07 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 37803.8 cm
-1
Scaled (by 0.9649) Zero Point Vibrational Energy (zpe) 36476.8 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at B3LYP/3-21G
Point Group is C2
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
-1.225 |
-0.660 |
0.400 |
| C2 |
0.000 |
1.535 |
-0.000 |
| C3 |
1.225 |
-0.660 |
-0.400 |
| C4 |
1.225 |
0.660 |
0.400 |
| C5 |
-0.000 |
-1.535 |
-0.000 |
| C6 |
-1.225 |
0.660 |
-0.400 |
| H7 |
-1.180 |
-0.423 |
1.471 |
| H8 |
-0.270 |
2.186 |
0.840 |
| H9 |
2.154 |
-1.217 |
-0.227 |
| H10 |
1.180 |
0.423 |
1.471 |
| H11 |
0.270 |
-2.186 |
0.840 |
| H12 |
-2.154 |
1.217 |
-0.227 |
| H13 |
-2.154 |
-1.216 |
0.228 |
| H14 |
0.272 |
2.185 |
-0.842 |
| H15 |
1.181 |
-0.424 |
-1.471 |
| H16 |
2.154 |
1.216 |
0.228 |
| H17 |
-0.272 |
-2.185 |
-0.842 |
| H18 |
-1.181 |
0.424 |
-1.471 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
C4 |
C5 |
C6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
| C1 | | 2.5455 | 2.5764 | 2.7819 | 1.5575 | 1.5434 | 1.0978 | 3.0336 | 3.4807 | 2.8469 | 2.1814 | 2.1858 | 1.0965 | 3.4456 | 3.0569 | 3.8679 | 2.1852 | 2.1624 |
C2 | 2.5455 | | 2.5454 | 1.5575 | 3.0709 | 1.5575 | 2.7198 | 1.0969 | 3.5016 | 2.1896 | 3.8248 | 2.1892 | 3.5017 | 1.0969 | 2.7195 | 2.1891 | 3.8237 | 2.1897 | C3 | 2.5764 | 2.5454 | | 1.5434 | 1.5575 | 2.7824 | 3.0562 | 3.4459 | 1.0965 | 2.1625 | 2.1853 | 3.8683 | 3.4809 | 3.0325 | 1.0978 | 2.1857 | 2.1814 | 2.8480 | C4 | 2.7819 | 1.5575 | 1.5434 | | 2.5455 | 2.5764 | 2.8469 | 2.1814 | 2.1858 | 1.0978 | 3.0336 | 3.4807 | 3.8679 | 2.1852 | 2.1624 | 1.0965 | 3.4456 | 3.0569 | C5 | 1.5575 | 3.0709 | 1.5575 | 2.5455 | | 2.5454 | 2.1896 | 3.8248 | 2.1892 | 2.7198 | 1.0969 | 3.5016 | 2.1891 | 3.8237 | 2.1897 | 3.5017 | 1.0969 | 2.7195 | C6 | 1.5434 | 1.5575 | 2.7824 | 2.5764 | 2.5454 | | 2.1625 | 2.1853 | 3.8683 | 3.0562 | 3.4459 | 1.0965 | 2.1857 | 2.1814 | 2.8480 | 3.4809 | 3.0325 | 1.0978 | H7 | 1.0978 | 2.7198 | 3.0562 | 2.8469 | 2.1896 | 2.1625 | | 2.8348 | 3.8249 | 2.5082 | 2.3686 | 2.5538 | 1.7663 | 3.7764 | 3.7728 | 3.9178 | 3.0459 | 3.0616 | H8 | 3.0336 | 1.0969 | 3.4459 | 2.1814 | 3.8248 | 2.1853 | 2.8348 | | 4.3121 | 2.3686 | 4.4055 | 2.3718 | 3.9362 | 1.7673 | 3.7763 | 2.6821 | 4.6832 | 3.0457 | H9 | 3.4807 | 3.5016 | 1.0965 | 2.1858 | 2.1892 | 3.8683 | 3.8249 | 4.3121 | | 2.5538 | 2.3718 | 4.9469 | 4.3315 | 3.9353 | 1.7663 | 2.4746 | 2.6828 | 3.9191 | H10 | 2.8469 | 2.1896 | 2.1625 | 1.0978 | 2.7198 | 3.0562 | 2.5082 | 2.3686 | 2.5538 | | 2.8348 | 3.8249 | 3.9178 | 3.0459 | 3.0616 | 1.7663 | 3.7764 | 3.7728 | H11 | 2.1814 | 3.8248 | 2.1853 | 3.0336 | 1.0969 | 3.4459 | 2.3686 | 4.4055 | 2.3718 | 2.8348 | | 4.3121 | 2.6821 | 4.6832 | 3.0457 | 3.9362 | 1.7673 | 3.7763 | H12 | 2.1858 | 2.1892 | 3.8683 | 3.4807 | 3.5016 | 1.0965 | 2.5538 | 2.3718 | 4.9469 | 3.8249 | 4.3121 | | 2.4746 | 2.6828 | 3.9191 | 4.3315 | 3.9353 | 1.7663 | H13 | 1.0965 | 3.5017 | 3.4809 | 3.8679 | 2.1891 | 2.1857 | 1.7663 | 3.9362 | 4.3315 | 3.9178 | 2.6821 | 2.4746 | | 4.3118 | 3.8261 | 4.9466 | 2.3720 | 2.5536 | H14 | 3.4456 | 1.0969 | 3.0325 | 2.1852 | 3.8237 | 2.1814 | 3.7764 | 1.7673 | 3.9353 | 3.0459 | 4.6832 | 2.6828 | 4.3118 | | 2.8331 | 2.3720 | 4.4028 | 2.3682 | H15 | 3.0569 | 2.7195 | 1.0978 | 2.1624 | 2.1897 | 2.8480 | 3.7728 | 3.7763 | 1.7663 | 3.0616 | 3.0457 | 3.9191 | 3.8261 | 2.8331 | | 2.5536 | 2.3682 | 2.5103 | H16 | 3.8679 | 2.1891 | 2.1857 | 1.0965 | 3.5017 | 3.4809 | 3.9178 | 2.6821 | 2.4746 | 1.7663 | 3.9362 | 4.3315 | 4.9466 | 2.3720 | 2.5536 | | 4.3118 | 3.8261 | H17 | 2.1852 | 3.8237 | 2.1814 | 3.4456 | 1.0969 | 3.0325 | 3.0459 | 4.6832 | 2.6828 | 3.7764 | 1.7673 | 3.9353 | 2.3720 | 4.4028 | 2.3682 | 4.3118 | | 2.8331 | H18 | 2.1624 | 2.1897 | 2.8480 | 3.0569 | 2.7195 | 1.0978 | 3.0616 | 3.0457 | 3.9191 | 3.7728 | 3.7763 | 1.7663 | 2.5536 | 2.3682 | 2.5103 | 3.8261 | 2.8331 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C5 |
C2 |
55.803 |
|
C1 |
C5 |
H11 |
109.304 |
| C1 |
C5 |
H17 |
109.598 |
|
C1 |
C6 |
C3 |
66.051 |
| C1 |
C6 |
H12 |
110.645 |
|
C1 |
C6 |
H18 |
108.742 |
| C2 |
C4 |
C3 |
110.343 |
|
C2 |
C4 |
H10 |
109.896 |
| C2 |
C4 |
H16 |
109.935 |
|
C2 |
C5 |
H11 |
126.379 |
| C2 |
C5 |
H17 |
126.288 |
|
C3 |
C4 |
H10 |
108.752 |
| C3 |
C4 |
H16 |
110.639 |
|
C3 |
C6 |
H12 |
170.601 |
| C3 |
C6 |
H18 |
82.137 |
|
C4 |
C2 |
C5 |
55.803 |
| C4 |
C2 |
H8 |
109.304 |
|
C4 |
C2 |
H14 |
109.598 |
| C4 |
C3 |
C6 |
66.051 |
|
C4 |
C3 |
H9 |
110.645 |
| C4 |
C3 |
H15 |
108.742 |
|
C5 |
C1 |
C6 |
110.343 |
| C5 |
C1 |
H7 |
109.896 |
|
C5 |
C1 |
H13 |
109.935 |
| C5 |
C2 |
H8 |
126.379 |
|
C5 |
C2 |
H14 |
126.288 |
| C6 |
C1 |
H7 |
108.752 |
|
C6 |
C1 |
H13 |
110.639 |
| C6 |
C3 |
H9 |
170.601 |
|
C6 |
C3 |
H15 |
82.137 |
| H7 |
C1 |
H13 |
107.214 |
|
H8 |
C2 |
H14 |
107.334 |
| H9 |
C3 |
H15 |
107.210 |
|
H10 |
C4 |
H16 |
107.214 |
| H11 |
C5 |
H17 |
107.334 |
|
H12 |
C6 |
H18 |
107.210 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at B3LYP/3-21G
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
C |
-0.375 |
|
|
|
| 2 |
C |
-0.359 |
|
|
|
| 3 |
C |
-0.375 |
|
|
|
| 4 |
C |
-0.375 |
|
|
|
| 5 |
C |
-0.359 |
|
|
|
| 6 |
C |
-0.375 |
|
|
|
| 7 |
H |
0.185 |
|
|
|
| 8 |
H |
0.184 |
|
|
|
| 9 |
H |
0.185 |
|
|
|
| 10 |
H |
0.185 |
|
|
|
| 11 |
H |
0.184 |
|
|
|
| 12 |
H |
0.185 |
|
|
|
| 13 |
H |
0.185 |
|
|
|
| 14 |
H |
0.184 |
|
|
|
| 15 |
H |
0.185 |
|
|
|
| 16 |
H |
0.185 |
|
|
|
| 17 |
H |
0.184 |
|
|
|
| 18 |
H |
0.185 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
0.000 |
0.000 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-39.934 |
-0.000 |
0.000 |
| y |
-0.000 |
-40.195 |
0.000 |
| z |
0.000 |
0.000 |
-39.597 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
-0.038 |
-0.000 |
0.000 |
| y |
-0.000 |
-0.430 |
0.000 |
| z |
0.000 |
0.000 |
0.467 |
|
| Polar |
|---|
| 3z2-r2 | 0.934 |
|---|
| x2-y2 | 0.261 |
|---|
| xy | -0.000 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
8.815 |
0.000 |
0.000 |
| y |
0.000 |
8.843 |
0.000 |
| z |
0.000 |
0.000 |
7.875 |
<r2> (average value of r
2) Å
2
| <r2> |
165.354 |
| (<r2>)1/2 |
12.859 |
