return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C12H10N2 (azobenzene)

using model chemistry: B2PLYP=FULL/6-31G**

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2H 1AG
Energy calculated at B2PLYP=FULL/6-31G**
 hartrees
Energy at 0K-572.193189
Energy at 298.15K-572.204506
HF Energy-571.540667
Nuclear repulsion energy750.032524
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at B2PLYP=FULL/6-31G**
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 Ag 3263 3263 0.00      
2 Ag 3249 3249 0.00      
3 Ag 3239 3239 0.00      
4 Ag 3229 3229 0.00      
5 Ag 3219 3219 0.00      
6 Ag 1664 1664 0.00      
7 Ag 1655 1655 0.00      
8 Ag 1545 1545 0.00      
9 Ag 1525 1525 0.00      
10 Ag 1489 1489 0.00      
11 Ag 1397 1397 0.00      
12 Ag 1355 1355 0.00      
13 Ag 1222 1222 0.00      
14 Ag 1197 1197 0.00      
15 Ag 1181 1181 0.00      
16 Ag 1109 1109 0.00      
17 Ag 1053 1053 0.00      
18 Ag 1022 1022 0.00      
19 Ag 942 942 0.00      
20 Ag 685 685 0.00      
21 Ag 628 628 0.00      
22 Ag 308 308 0.00      
23 Ag 226 226 0.00      
24 Au 980 980 0.14      
25 Au 972 972 0.01      
26 Au 939 939 6.86      
27 Au 863 863 0.01      
28 Au 783 783 86.55      
29 Au 681 681 33.92      
30 Au 552 552 6.24      
31 Au 414 414 0.02      
32 Au 307 307 0.74      
33 Au 64 64 1.19      
34 Au 23 23 0.03      
35 Bg 980 980 0.00      
36 Bg 972 972 0.00      
37 Bg 937 937 0.00      
38 Bg 864 864 0.00      
39 Bg 769 769 0.00      
40 Bg 665 665 0.00      
41 Bg 484 484 0.00      
42 Bg 417 417 0.00      
43 Bg 252 252 0.00      
44 Bg 95 95 0.00      
45 Bu 3263 3263 8.31      
46 Bu 3249 3249 35.04      
47 Bu 3239 3239 44.36      
48 Bu 3229 3229 21.06      
49 Bu 3219 3219 2.05      
50 Bu 1664 1664 2.11      
51 Bu 1650 1650 5.10      
52 Bu 1539 1539 11.03      
53 Bu 1505 1505 12.66      
54 Bu 1394 1394 8.38      
55 Bu 1349 1349 2.62      
56 Bu 1269 1269 23.53      
57 Bu 1197 1197 0.14      
58 Bu 1190 1190 33.61      
59 Bu 1113 1113 10.86      
60 Bu 1053 1053 10.00      
61 Bu 1021 1021 3.66      
62 Bu 842 842 0.21      
63 Bu 634 634 0.61      
64 Bu 548 548 5.84      
65 Bu 532 532 23.67      
66 Bu 87 87 1.81      

Unscaled Zero Point Vibrational Energy (zpe) 42095.8 cm-1
Scaled (by 1) Zero Point Vibrational Energy (zpe) 42095.8 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at B2PLYP=FULL/6-31G**
ABC
0.09120 0.00976 0.00882

See section I.F.4 to change rotational constant units
Geometric Data calculated at B2PLYP=FULL/6-31G**

Point Group is C2h

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
N1 -0.008 0.633 0.000
N2 0.008 -0.633 0.000
C3 1.279 1.234 0.000
C4 -1.279 -1.234 0.000
C5 1.283 2.632 0.000
C6 -1.283 -2.632 0.000
C7 2.490 0.525 0.000
C8 -2.490 -0.525 0.000
C9 2.490 3.328 0.000
C10 -2.490 -3.328 0.000
C11 3.690 1.225 0.000
C12 -3.690 -1.225 0.000
C13 3.695 2.625 0.000
C14 -3.695 -2.625 0.000
H15 0.331 3.148 0.000
H16 -0.331 -3.148 0.000
H17 2.463 -0.556 0.000
H18 -2.463 0.556 0.000
H19 2.492 4.411 0.000
H20 -2.492 -4.411 0.000
H21 4.629 0.684 0.000
H22 -4.629 -0.684 0.000
H23 4.636 3.162 0.000
H24 -4.636 -3.162 0.000

Atom - Atom Distances (Å)
  N1 N2 C3 C4 C5 C6 C7 C8 C9 C10 C11 C12 C13 C14 H15 H16 H17 H18 H19 H20 H21 H22 H23 H24
N11.26531.42012.25772.38023.50512.50072.73903.67494.67403.74554.12454.20524.92022.53803.79432.74252.45674.53035.62194.63714.80475.28835.9850
N21.26532.25771.42013.50512.38022.73902.50074.67403.67494.12453.74554.92024.20523.79432.53802.45672.74255.62194.53034.80474.63715.98505.2883
C31.42012.25773.55351.39894.63761.40374.15912.41945.91702.41175.54412.78856.29522.13634.66772.14633.80303.40096.78793.39506.21093.87197.3694
C42.25771.42013.55354.63761.39894.15911.40375.91702.41945.54412.41176.29522.78854.66772.13633.80302.14636.78793.40096.21093.39507.36943.8719
C52.38023.50511.39894.63765.85672.42904.91991.39347.05402.78866.29392.41247.24031.08286.00133.40014.28322.15047.99093.87216.77833.39498.2832
C63.50512.38024.63761.39895.85674.91992.42907.05401.39346.29392.78867.24032.41246.00131.08284.28323.40017.99092.15046.77833.87218.28323.3949
C72.50072.73901.40374.15912.42904.91995.09032.80286.29681.38946.42382.42136.94153.39794.63111.08134.95403.88597.01312.14437.22123.39998.0238
C82.73902.50074.15911.40374.91992.42905.09036.29682.80286.42381.38946.94152.42134.63113.39794.95401.08137.01313.88597.22122.14438.02383.3999
C93.67494.67402.41945.91701.39347.05402.80286.29688.31272.42097.67661.39478.58472.16727.06343.88395.67641.08319.20363.40068.17162.15229.6387
C104.67403.67495.91702.41947.05401.39346.29682.80288.31277.67662.42098.58471.39477.06342.16725.67643.88399.20361.08318.17163.40069.63872.1522
C113.74554.12452.41175.54412.78866.29391.38946.42382.42097.67667.77691.39998.32903.87115.94072.16306.19013.40368.36561.08358.53542.15559.4117
C124.12453.74555.54412.41176.29392.78866.42381.38947.67662.42097.77698.32901.39995.94073.87116.19012.16308.36563.40368.53541.08359.41172.1555
C134.20524.92022.78856.29522.41247.24032.42136.94151.39478.58471.39998.32909.06553.40507.03813.41146.49702.15339.36932.15438.95761.083410.1442
C144.92024.20526.29522.78857.24032.41246.94152.42138.58471.39478.32901.39999.06557.03813.40506.49703.41149.36932.15338.95762.154310.14421.0834
H152.53803.79432.13634.66771.08286.00133.39794.63112.16727.06343.87115.94073.40507.03816.33054.27433.81112.50318.06854.95466.26724.30568.0303
H163.79432.53804.66772.13636.00131.08284.63113.39797.06342.16725.94073.87117.03813.40506.33053.81114.27438.06852.50316.26724.95468.03034.3056
H172.74252.45672.14633.80303.40014.28321.08134.95403.88395.67642.16306.19013.41146.49704.27433.81115.05104.96706.27802.49527.09354.30657.5628
H182.45672.74253.80302.14634.28323.40014.95401.08135.67643.88396.19012.16306.49703.41143.81114.27435.05106.27804.96707.09352.49527.56284.3065
H194.53035.62193.40096.78792.15047.99093.88597.01311.08319.20363.40368.36562.15339.36932.50318.06854.96706.278010.13194.29638.75542.481410.3998
H205.62194.53036.78793.40097.99092.15047.01313.88599.20361.08318.36563.40369.36932.15338.06852.50316.27804.967010.13198.75544.296310.39982.4814
H214.63714.80473.39506.21093.87216.77832.14437.22123.40068.17161.08358.53542.15438.95764.95466.26722.49527.09354.29638.75549.35822.478510.0315
H224.80474.63716.21093.39506.77833.87217.22122.14438.17163.40068.53541.08358.95762.15436.26724.95467.09352.49528.75544.29639.358210.03152.4785
H235.28835.98503.87197.36943.39498.28323.39998.02382.15229.63872.15559.41171.083410.14424.30568.03034.30657.56282.481410.39982.478510.031511.2237
H245.98505.28837.36943.87198.28323.39498.02383.39999.63872.15229.41172.155510.14421.08348.03034.30567.56284.306510.39982.481410.03152.478511.2237

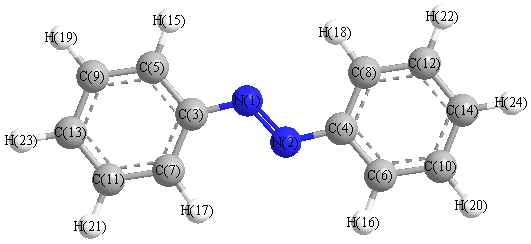
picture of azobenzene state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
N1 N2 C4 114.311 N1 C3 C5 115.202
N1 C3 C7 124.644 N2 N1 C3 114.311
N2 C4 C6 115.202 N2 C4 C8 124.644
C3 C5 C9 120.101 C3 C5 H15 118.263
C3 C7 C11 119.408 C3 C7 H17 118.896
C4 C6 C10 120.101 C4 C6 H16 118.263
C4 C8 C12 119.408 C4 C8 H18 118.896
C5 C3 C7 120.154 C5 C9 C13 119.821
C5 C9 H19 120.010 C6 C4 C8 120.154
C6 C10 C14 119.821 C6 C10 H20 120.010
C7 C11 C13 120.468 C7 C11 H21 119.747
C8 C12 C14 120.468 C8 C12 H22 119.747
C9 C5 H15 121.636 C9 C13 C11 120.048
C9 C13 H23 120.038 C10 C6 H16 121.636
C10 C14 C12 120.048 C10 C14 H24 120.038
C11 C7 H17 121.696 C11 C13 H23 119.914
C12 C8 H18 121.696 C12 C14 H24 119.914
C13 C9 H19 120.169 C13 C11 H21 119.785
C14 C10 H20 120.169 C14 C12 H22 119.785
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability