Jump to
S1C2
Energy calculated at MP2=FULL/6-31G**
| | hartrees |
|---|
| Energy at 0K | -3108.021990 |
| Energy at 298.15K | |
| HF Energy | -3107.445342 |
| Nuclear repulsion energy | 289.681810 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/6-31G**
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A' |
3203 |
2993 |
8.32 |
22.15 |
0.08 |
0.15 |
| 2 |
A' |
3192 |
2983 |
2.55 |
113.16 |
0.09 |
0.16 |
| 3 |
A' |
1548 |
1446 |
2.10 |
11.92 |
0.75 |
0.86 |
| 4 |
A' |
1543 |
1441 |
4.03 |
5.82 |
0.75 |
0.86 |
| 5 |
A' |
1384 |
1294 |
3.27 |
10.75 |
0.56 |
0.72 |
| 6 |
A' |
1277 |
1193 |
45.17 |
2.35 |
0.45 |
0.62 |
| 7 |
A' |
1110 |
1037 |
1.39 |
7.78 |
0.75 |
0.86 |
| 8 |
A' |
803 |
750 |
25.06 |
35.95 |
0.30 |
0.46 |
| 9 |
A' |
679 |
635 |
40.86 |
11.56 |
0.26 |
0.41 |
| 10 |
A' |
259 |
242 |
0.79 |
4.38 |
0.33 |
0.49 |
| 11 |
A' |
200 |
187 |
6.93 |
0.16 |
0.28 |
0.44 |
| 12 |
A" |
3289 |
3073 |
1.55 |
9.48 |
0.75 |
0.86 |
| 13 |
A" |
3265 |
3051 |
0.76 |
79.07 |
0.75 |
0.86 |
| 14 |
A" |
1341 |
1253 |
0.08 |
9.61 |
0.75 |
0.86 |
| 15 |
A" |
1178 |
1101 |
2.53 |
0.34 |
0.75 |
0.86 |
| 16 |
A" |
1015 |
948 |
0.18 |
7.86 |
0.75 |
0.86 |
| 17 |
A" |
785 |
734 |
2.75 |
0.04 |
0.75 |
0.86 |
| 18 |
A" |
121 |
113 |
5.61 |
0.02 |
0.75 |
0.86 |
Unscaled Zero Point Vibrational Energy (zpe) 13095.4 cm
-1
Scaled (by 0.9344) Zero Point Vibrational Energy (zpe) 12236.4 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at MP2=FULL/6-31G**
Point Group is Cs
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
0.000 |
0.653 |
0.000 |
| C2 |
1.228 |
-0.224 |
0.000 |
| Br3 |
-1.585 |
-0.486 |
0.000 |
| Cl4 |
2.689 |
0.799 |
0.000 |
| H5 |
-0.055 |
1.271 |
0.889 |
| H6 |
-0.055 |
1.271 |
-0.889 |
| H7 |
1.256 |
-0.851 |
0.885 |
| H8 |
1.256 |
-0.851 |
-0.885 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
Br3 |
Cl4 |
H5 |
H6 |
H7 |
H8 |
| C1 | | 1.5090 | 1.9520 | 2.6933 | 1.0842 | 1.0842 | 2.1500 | 2.1500 |
C2 | 1.5090 | | 2.8259 | 1.7836 | 2.1613 | 2.1613 | 1.0850 | 1.0850 | Br3 | 1.9520 | 2.8259 | | 4.4637 | 2.4937 | 2.4937 | 2.9984 | 2.9984 | Cl4 | 2.6933 | 1.7836 | 4.4637 | | 2.9231 | 2.9231 | 2.3582 | 2.3582 | H5 | 1.0842 | 2.1613 | 2.4937 | 2.9231 | | 1.7784 | 2.4943 | 3.0608 | H6 | 1.0842 | 2.1613 | 2.4937 | 2.9231 | 1.7784 | | 3.0608 | 2.4943 | H7 | 2.1500 | 1.0850 | 2.9984 | 2.3582 | 2.4943 | 3.0608 | | 1.7697 | H8 | 2.1500 | 1.0850 | 2.9984 | 2.3582 | 3.0608 | 2.4943 | 1.7697 | |
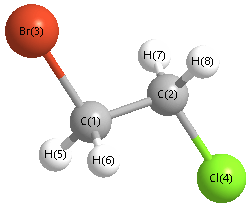 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
Cl4 |
109.484 |
|
C1 |
C2 |
H7 |
110.897 |
| C1 |
C2 |
H8 |
110.897 |
|
C2 |
C1 |
Br3 |
108.798 |
| C2 |
C1 |
Cl4 |
38.631 |
|
C2 |
C1 |
H6 |
111.863 |
| Br3 |
C1 |
H5 |
106.934 |
|
Br3 |
C1 |
H6 |
106.934 |
| Cl4 |
C2 |
H7 |
108.100 |
|
Cl4 |
C2 |
H8 |
108.100 |
| H5 |
C1 |
H6 |
110.192 |
|
H7 |
C2 |
H8 |
109.277 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at MP2=FULL/6-31G**
| | hartrees |
|---|
| Energy at 0K | -3108.019486 |
| Energy at 298.15K | |
| HF Energy | -3107.441970 |
| Nuclear repulsion energy | 307.003466 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/6-31G**
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3268 |
3054 |
1.44 |
41.62 |
0.75 |
0.86 |
| 2 |
A |
3247 |
3034 |
1.90 |
75.68 |
0.75 |
0.86 |
| 3 |
A |
3185 |
2976 |
10.14 |
117.25 |
0.06 |
0.11 |
| 4 |
A |
3169 |
2961 |
10.26 |
92.70 |
0.19 |
0.32 |
| 5 |
A |
1530 |
1430 |
1.97 |
8.11 |
0.71 |
0.83 |
| 6 |
A |
1521 |
1422 |
7.77 |
14.79 |
0.75 |
0.86 |
| 7 |
A |
1397 |
1305 |
26.18 |
3.20 |
0.74 |
0.85 |
| 8 |
A |
1347 |
1258 |
44.37 |
1.49 |
0.56 |
0.72 |
| 9 |
A |
1259 |
1176 |
3.87 |
15.68 |
0.74 |
0.85 |
| 10 |
A |
1191 |
1113 |
1.79 |
5.71 |
0.73 |
0.84 |
| 11 |
A |
1085 |
1014 |
1.26 |
3.89 |
0.75 |
0.86 |
| 12 |
A |
977 |
913 |
7.15 |
5.72 |
0.45 |
0.62 |
| 13 |
A |
904 |
845 |
16.41 |
1.63 |
0.71 |
0.83 |
| 14 |
A |
725 |
678 |
13.58 |
8.86 |
0.39 |
0.56 |
| 15 |
A |
603 |
564 |
9.67 |
14.39 |
0.21 |
0.35 |
| 16 |
A |
400 |
373 |
6.44 |
2.28 |
0.71 |
0.83 |
| 17 |
A |
250 |
233 |
1.03 |
0.93 |
0.35 |
0.52 |
| 18 |
A |
110 |
102 |
0.50 |
1.19 |
0.73 |
0.84 |
Unscaled Zero Point Vibrational Energy (zpe) 13082.9 cm
-1
Scaled (by 0.9344) Zero Point Vibrational Energy (zpe) 12224.7 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at MP2=FULL/6-31G**
Point Group is C1
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
0.010 |
1.119 |
-0.380 |
| C2 |
1.284 |
0.900 |
0.400 |
| Br3 |
-1.336 |
-0.226 |
0.036 |
| Cl4 |
2.129 |
-0.584 |
-0.088 |
| H5 |
-0.424 |
2.078 |
-0.116 |
| H6 |
0.181 |
1.071 |
-1.450 |
| H7 |
1.959 |
1.734 |
0.218 |
| H8 |
1.075 |
0.832 |
1.463 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
Br3 |
Cl4 |
H5 |
H6 |
H7 |
H8 |
| C1 | | 1.5090 | 1.9470 | 2.7337 | 1.0864 | 1.0848 | 2.1289 | 2.1476 |
C2 | 1.5090 | | 2.8738 | 1.7760 | 2.1383 | 2.1604 | 1.0881 | 1.0856 | Br3 | 1.9470 | 2.8738 | | 3.4852 | 2.4822 | 2.4874 | 3.8371 | 2.9945 | Cl4 | 2.7337 | 1.7760 | 3.4852 | | 3.6891 | 2.8964 | 2.3441 | 2.3496 | H5 | 1.0864 | 2.1383 | 2.4822 | 3.6891 | | 1.7785 | 2.4309 | 2.5088 | H6 | 1.0848 | 2.1604 | 2.4874 | 2.8964 | 1.7785 | | 2.5267 | 3.0566 | H7 | 2.1289 | 1.0881 | 3.8371 | 2.3441 | 2.4309 | 2.5267 | | 1.7727 | H8 | 2.1476 | 1.0856 | 2.9945 | 2.3496 | 2.5088 | 3.0566 | 1.7727 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C2 |
Cl4 |
112.394 |
|
C1 |
C2 |
H7 |
109.040 |
| C1 |
C2 |
H8 |
110.675 |
|
C2 |
C1 |
Br3 |
111.892 |
| C2 |
C1 |
Cl4 |
36.918 |
|
C2 |
C1 |
H6 |
111.758 |
| Br3 |
C1 |
H5 |
106.346 |
|
Br3 |
C1 |
H6 |
106.782 |
| Cl4 |
C2 |
H7 |
107.416 |
|
Cl4 |
C2 |
H8 |
107.944 |
| H5 |
C1 |
H6 |
110.000 |
|
H7 |
C2 |
H8 |
109.281 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
