Jump to
S1C2
Energy calculated at MP2=FULL/6-31G**
| | hartrees |
|---|
| Energy at 0K | -311.324042 |
| Energy at 298.15K | -311.339724 |
| HF Energy | -310.234855 |
| Nuclear repulsion energy | 315.633983 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/6-31G**
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1 |
3231 |
3019 |
36.41 |
|
|
|
| 2 |
A1 |
3147 |
2941 |
39.69 |
|
|
|
| 3 |
A1 |
3130 |
2924 |
11.87 |
|
|
|
| 4 |
A1 |
3052 |
2852 |
79.91 |
|
|
|
| 5 |
A1 |
1596 |
1491 |
0.05 |
|
|
|
| 6 |
A1 |
1570 |
1467 |
5.17 |
|
|
|
| 7 |
A1 |
1555 |
1453 |
0.34 |
|
|
|
| 8 |
A1 |
1500 |
1402 |
0.81 |
|
|
|
| 9 |
A1 |
1469 |
1373 |
1.63 |
|
|
|
| 10 |
A1 |
1376 |
1286 |
1.52 |
|
|
|
| 11 |
A1 |
1211 |
1132 |
1.96 |
|
|
|
| 12 |
A1 |
1107 |
1034 |
4.39 |
|
|
|
| 13 |
A1 |
1034 |
967 |
17.88 |
|
|
|
| 14 |
A1 |
953 |
891 |
7.52 |
|
|
|
| 15 |
A1 |
445 |
416 |
0.78 |
|
|
|
| 16 |
A1 |
326 |
305 |
0.25 |
|
|
|
| 17 |
A1 |
106 |
99 |
0.16 |
|
|
|
| 18 |
A2 |
3225 |
3014 |
0.00 |
|
|
|
| 19 |
A2 |
3201 |
2991 |
0.00 |
|
|
|
| 20 |
A2 |
3096 |
2893 |
0.00 |
|
|
|
| 21 |
A2 |
1564 |
1462 |
0.00 |
|
|
|
| 22 |
A2 |
1355 |
1266 |
0.00 |
|
|
|
| 23 |
A2 |
1305 |
1219 |
0.00 |
|
|
|
| 24 |
A2 |
1215 |
1136 |
0.00 |
|
|
|
| 25 |
A2 |
924 |
864 |
0.00 |
|
|
|
| 26 |
A2 |
786 |
735 |
0.00 |
|
|
|
| 27 |
A2 |
249 |
233 |
0.00 |
|
|
|
| 28 |
A2 |
139 |
130 |
0.00 |
|
|
|
| 29 |
A2 |
72 |
67 |
0.00 |
|
|
|
| 30 |
B1 |
3225 |
3014 |
94.94 |
|
|
|
| 31 |
B1 |
3201 |
2991 |
8.82 |
|
|
|
| 32 |
B1 |
3093 |
2890 |
103.91 |
|
|
|
| 33 |
B1 |
1564 |
1462 |
11.87 |
|
|
|
| 34 |
B1 |
1357 |
1268 |
0.20 |
|
|
|
| 35 |
B1 |
1311 |
1225 |
2.06 |
|
|
|
| 36 |
B1 |
1242 |
1160 |
5.88 |
|
|
|
| 37 |
B1 |
938 |
876 |
3.14 |
|
|
|
| 38 |
B1 |
789 |
737 |
2.13 |
|
|
|
| 39 |
B1 |
252 |
236 |
0.37 |
|
|
|
| 40 |
B1 |
165 |
154 |
5.59 |
|
|
|
| 41 |
B1 |
57 |
53 |
0.25 |
|
|
|
| 42 |
B2 |
3231 |
3019 |
16.77 |
|
|
|
| 43 |
B2 |
3147 |
2940 |
1.81 |
|
|
|
| 44 |
B2 |
3130 |
2924 |
34.01 |
|
|
|
| 45 |
B2 |
3043 |
2844 |
11.66 |
|
|
|
| 46 |
B2 |
1579 |
1475 |
9.50 |
|
|
|
| 47 |
B2 |
1568 |
1465 |
0.41 |
|
|
|
| 48 |
B2 |
1553 |
1451 |
1.10 |
|
|
|
| 49 |
B2 |
1469 |
1372 |
0.17 |
|
|
|
| 50 |
B2 |
1454 |
1359 |
46.78 |
|
|
|
| 51 |
B2 |
1360 |
1271 |
22.92 |
|
|
|
| 52 |
B2 |
1193 |
1115 |
201.56 |
|
|
|
| 53 |
B2 |
1164 |
1087 |
4.10 |
|
|
|
| 54 |
B2 |
1095 |
1023 |
0.41 |
|
|
|
| 55 |
B2 |
931 |
869 |
1.25 |
|
|
|
| 56 |
B2 |
525 |
490 |
5.28 |
|
|
|
| 57 |
B2 |
257 |
241 |
0.85 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 43915.6 cm
-1
Scaled (by 0.9344) Zero Point Vibrational Energy (zpe) 41034.8 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at MP2=FULL/6-31G**
Point Group is C2v
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
0.400 |
| C2 |
0.000 |
1.175 |
-0.393 |
| C3 |
0.000 |
-1.175 |
-0.393 |
| C4 |
0.000 |
2.373 |
0.532 |
| C5 |
0.000 |
-2.373 |
0.532 |
| C6 |
0.000 |
3.689 |
-0.234 |
| C7 |
0.000 |
-3.689 |
-0.234 |
| H8 |
0.884 |
1.195 |
-1.045 |
| H9 |
-0.884 |
1.195 |
-1.045 |
| H10 |
-0.884 |
-1.195 |
-1.045 |
| H11 |
0.884 |
-1.195 |
-1.045 |
| H12 |
0.876 |
2.308 |
1.177 |
| H13 |
-0.876 |
2.308 |
1.177 |
| H14 |
-0.876 |
-2.308 |
1.177 |
| H15 |
0.876 |
-2.308 |
1.177 |
| H16 |
0.000 |
4.538 |
0.446 |
| H17 |
-0.880 |
3.772 |
-0.870 |
| H18 |
0.880 |
3.772 |
-0.870 |
| H19 |
0.000 |
-4.538 |
0.446 |
| H20 |
0.880 |
-3.772 |
-0.870 |
| H21 |
-0.880 |
-3.772 |
-0.870 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
C7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
H21 |
| O1 | | 1.4178 | 1.4178 | 2.3767 | 2.3767 | 3.7434 | 3.7434 | 2.0728 | 2.0728 | 2.0728 | 2.0728 | 2.5877 | 2.5877 | 2.5877 | 2.5877 | 4.5383 | 4.0764 | 4.0764 | 4.5383 | 4.0764 | 4.0764 |
C2 | 1.4178 | | 2.3506 | 1.5132 | 3.6669 | 2.5191 | 4.8673 | 1.0981 | 1.0981 | 2.6125 | 2.6125 | 2.1246 | 2.1246 | 3.9195 | 3.9195 | 3.4659 | 2.7832 | 2.7832 | 5.7747 | 5.0479 | 5.0479 | C3 | 1.4178 | 2.3506 | | 3.6669 | 1.5132 | 4.8673 | 2.5191 | 2.6125 | 2.6125 | 1.0981 | 1.0981 | 3.9195 | 3.9195 | 2.1246 | 2.1246 | 5.7747 | 5.0479 | 5.0479 | 3.4659 | 2.7832 | 2.7832 | C4 | 2.3767 | 1.5132 | 3.6669 | | 4.7461 | 1.5227 | 6.1106 | 2.1571 | 2.1571 | 3.9999 | 3.9999 | 1.0896 | 1.0896 | 4.8055 | 4.8055 | 2.1667 | 2.1671 | 2.1671 | 6.9116 | 6.3644 | 6.3644 | C5 | 2.3767 | 3.6669 | 1.5132 | 4.7461 | | 6.1106 | 1.5227 | 3.9999 | 3.9999 | 2.1571 | 2.1571 | 4.8055 | 4.8055 | 1.0896 | 1.0896 | 6.9116 | 6.3644 | 6.3644 | 2.1667 | 2.1671 | 2.1671 | C6 | 3.7434 | 2.5191 | 4.8673 | 1.5227 | 6.1106 | | 7.3788 | 2.7675 | 2.7675 | 5.0298 | 5.0298 | 2.1600 | 2.1600 | 6.2227 | 6.2227 | 1.0875 | 1.0890 | 1.0890 | 8.2555 | 7.5403 | 7.5403 | C7 | 3.7434 | 4.8673 | 2.5191 | 6.1106 | 1.5227 | 7.3788 | | 5.0298 | 5.0298 | 2.7675 | 2.7675 | 6.2227 | 6.2227 | 2.1600 | 2.1600 | 8.2555 | 7.5403 | 7.5403 | 1.0875 | 1.0890 | 1.0890 | H8 | 2.0728 | 1.0981 | 2.6125 | 2.1571 | 3.9999 | 2.7675 | 5.0298 | | 1.7670 | 2.9727 | 2.3906 | 2.4847 | 3.0444 | 4.5057 | 4.1481 | 3.7654 | 3.1277 | 2.5830 | 5.9896 | 4.9708 | 5.2743 | H9 | 2.0728 | 1.0981 | 2.6125 | 2.1571 | 3.9999 | 2.7675 | 5.0298 | 1.7670 | | 2.3906 | 2.9727 | 3.0444 | 2.4847 | 4.1481 | 4.5057 | 3.7654 | 2.5830 | 3.1277 | 5.9896 | 5.2743 | 4.9708 | H10 | 2.0728 | 2.6125 | 1.0981 | 3.9999 | 2.1571 | 5.0298 | 2.7675 | 2.9727 | 2.3906 | | 1.7670 | 4.5057 | 4.1481 | 2.4847 | 3.0444 | 5.9896 | 4.9708 | 5.2743 | 3.7654 | 3.1277 | 2.5830 | H11 | 2.0728 | 2.6125 | 1.0981 | 3.9999 | 2.1571 | 5.0298 | 2.7675 | 2.3906 | 2.9727 | 1.7670 | | 4.1481 | 4.5057 | 3.0444 | 2.4847 | 5.9896 | 5.2743 | 4.9708 | 3.7654 | 2.5830 | 3.1277 | H12 | 2.5877 | 2.1246 | 3.9195 | 1.0896 | 4.8055 | 2.1600 | 6.2227 | 2.4847 | 3.0444 | 4.5057 | 4.1481 | | 1.7513 | 4.9365 | 4.6154 | 2.5050 | 3.0686 | 2.5167 | 6.9401 | 6.4153 | 6.6512 | H13 | 2.5877 | 2.1246 | 3.9195 | 1.0896 | 4.8055 | 2.1600 | 6.2227 | 3.0444 | 2.4847 | 4.1481 | 4.5057 | 1.7513 | | 4.6154 | 4.9365 | 2.5050 | 2.5167 | 3.0686 | 6.9401 | 6.6512 | 6.4153 | H14 | 2.5877 | 3.9195 | 2.1246 | 4.8055 | 1.0896 | 6.2227 | 2.1600 | 4.5057 | 4.1481 | 2.4847 | 3.0444 | 4.9365 | 4.6154 | | 1.7513 | 6.9401 | 6.4153 | 6.6512 | 2.5050 | 3.0686 | 2.5167 | H15 | 2.5877 | 3.9195 | 2.1246 | 4.8055 | 1.0896 | 6.2227 | 2.1600 | 4.1481 | 4.5057 | 3.0444 | 2.4847 | 4.6154 | 4.9365 | 1.7513 | | 6.9401 | 6.6512 | 6.4153 | 2.5050 | 2.5167 | 3.0686 | H16 | 4.5383 | 3.4659 | 5.7747 | 2.1667 | 6.9116 | 1.0875 | 8.2555 | 3.7654 | 3.7654 | 5.9896 | 5.9896 | 2.5050 | 2.5050 | 6.9401 | 6.9401 | | 1.7586 | 1.7586 | 9.0761 | 8.4599 | 8.4599 | H17 | 4.0764 | 2.7832 | 5.0479 | 2.1671 | 6.3644 | 1.0890 | 7.5403 | 3.1277 | 2.5830 | 4.9708 | 5.2743 | 3.0686 | 2.5167 | 6.4153 | 6.6512 | 1.7586 | | 1.7601 | 8.4599 | 7.7474 | 7.5448 | H18 | 4.0764 | 2.7832 | 5.0479 | 2.1671 | 6.3644 | 1.0890 | 7.5403 | 2.5830 | 3.1277 | 5.2743 | 4.9708 | 2.5167 | 3.0686 | 6.6512 | 6.4153 | 1.7586 | 1.7601 | | 8.4599 | 7.5448 | 7.7474 | H19 | 4.5383 | 5.7747 | 3.4659 | 6.9116 | 2.1667 | 8.2555 | 1.0875 | 5.9896 | 5.9896 | 3.7654 | 3.7654 | 6.9401 | 6.9401 | 2.5050 | 2.5050 | 9.0761 | 8.4599 | 8.4599 | | 1.7586 | 1.7586 | H20 | 4.0764 | 5.0479 | 2.7832 | 6.3644 | 2.1671 | 7.5403 | 1.0890 | 4.9708 | 5.2743 | 3.1277 | 2.5830 | 6.4153 | 6.6512 | 3.0686 | 2.5167 | 8.4599 | 7.7474 | 7.5448 | 1.7586 | | 1.7601 | H21 | 4.0764 | 5.0479 | 2.7832 | 6.3644 | 2.1671 | 7.5403 | 1.0890 | 5.2743 | 4.9708 | 2.5830 | 3.1277 | 6.6512 | 6.4153 | 2.5167 | 3.0686 | 8.4599 | 7.5448 | 7.7474 | 1.7586 | 1.7601 | |
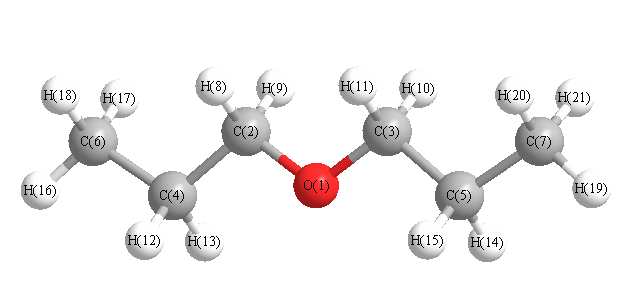 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C4 |
108.325 |
|
O1 |
C2 |
H8 |
110.306 |
| O1 |
C2 |
H9 |
110.306 |
|
O1 |
C3 |
C5 |
108.325 |
| O1 |
C3 |
H10 |
110.306 |
|
O1 |
C3 |
H11 |
110.306 |
| C2 |
O1 |
C3 |
111.991 |
|
C2 |
C4 |
C6 |
112.152 |
| C2 |
C4 |
H12 |
108.322 |
|
C2 |
C4 |
H13 |
108.322 |
| C3 |
C5 |
C7 |
112.152 |
|
C3 |
C5 |
H14 |
108.322 |
| C3 |
C5 |
H15 |
108.322 |
|
C4 |
C2 |
H8 |
110.386 |
| C4 |
C2 |
H9 |
110.386 |
|
C4 |
C6 |
H16 |
111.117 |
| C4 |
C6 |
H17 |
111.067 |
|
C4 |
C6 |
H18 |
111.067 |
| C5 |
C3 |
H10 |
110.386 |
|
C5 |
C3 |
H11 |
110.386 |
| C5 |
C7 |
H19 |
111.117 |
|
C5 |
C7 |
H20 |
111.067 |
| C5 |
C7 |
H21 |
111.067 |
|
C6 |
C4 |
H12 |
110.458 |
| C6 |
C4 |
H13 |
110.458 |
|
C7 |
C5 |
H14 |
110.458 |
| C7 |
C5 |
H15 |
110.458 |
|
H8 |
C2 |
H9 |
107.141 |
| H10 |
C3 |
H11 |
107.141 |
|
H12 |
C4 |
H13 |
106.953 |
| H14 |
C5 |
H15 |
106.953 |
|
H16 |
C6 |
H17 |
107.801 |
| H16 |
C6 |
H18 |
107.801 |
|
H17 |
C6 |
H18 |
107.833 |
| H19 |
C7 |
H20 |
107.801 |
|
H19 |
C7 |
H21 |
107.801 |
| H20 |
C7 |
H21 |
107.833 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at MP2=FULL/6-31G**
| | hartrees |
|---|
| Energy at 0K | -311.326067 |
| Energy at 298.15K | -311.341986 |
| HF Energy | -310.235067 |
| Nuclear repulsion energy | 327.010306 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/6-31G**
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3251 |
3037 |
4.81 |
|
|
|
| 2 |
A |
3223 |
3012 |
44.64 |
|
|
|
| 3 |
A |
3191 |
2982 |
11.51 |
|
|
|
| 4 |
A |
3135 |
2929 |
1.25 |
|
|
|
| 5 |
A |
3134 |
2928 |
9.21 |
|
|
|
| 6 |
A |
3102 |
2898 |
1.57 |
|
|
|
| 7 |
A |
3055 |
2855 |
89.07 |
|
|
|
| 8 |
A |
1591 |
1487 |
0.62 |
|
|
|
| 9 |
A |
1573 |
1470 |
4.19 |
|
|
|
| 10 |
A |
1558 |
1456 |
5.92 |
|
|
|
| 11 |
A |
1539 |
1438 |
0.75 |
|
|
|
| 12 |
A |
1492 |
1394 |
3.02 |
|
|
|
| 13 |
A |
1465 |
1369 |
0.97 |
|
|
|
| 14 |
A |
1422 |
1329 |
0.56 |
|
|
|
| 15 |
A |
1353 |
1264 |
1.80 |
|
|
|
| 16 |
A |
1301 |
1215 |
0.00 |
|
|
|
| 17 |
A |
1218 |
1138 |
5.20 |
|
|
|
| 18 |
A |
1179 |
1102 |
8.55 |
|
|
|
| 19 |
A |
1123 |
1049 |
6.58 |
|
|
|
| 20 |
A |
980 |
916 |
6.29 |
|
|
|
| 21 |
A |
949 |
887 |
7.77 |
|
|
|
| 22 |
A |
938 |
876 |
0.82 |
|
|
|
| 23 |
A |
775 |
724 |
0.66 |
|
|
|
| 24 |
A |
493 |
461 |
0.06 |
|
|
|
| 25 |
A |
345 |
322 |
0.41 |
|
|
|
| 26 |
A |
285 |
267 |
0.59 |
|
|
|
| 27 |
A |
168 |
157 |
0.05 |
|
|
|
| 28 |
A |
119 |
111 |
0.01 |
|
|
|
| 29 |
A |
47 |
44 |
0.00 |
|
|
|
| 30 |
B |
3250 |
3037 |
37.16 |
|
|
|
| 31 |
B |
3223 |
3012 |
26.07 |
|
|
|
| 32 |
B |
3191 |
2982 |
25.16 |
|
|
|
| 33 |
B |
3134 |
2929 |
57.80 |
|
|
|
| 34 |
B |
3134 |
2928 |
48.23 |
|
|
|
| 35 |
B |
3099 |
2895 |
93.29 |
|
|
|
| 36 |
B |
3047 |
2847 |
10.06 |
|
|
|
| 37 |
B |
1573 |
1470 |
0.41 |
|
|
|
| 38 |
B |
1572 |
1469 |
11.02 |
|
|
|
| 39 |
B |
1557 |
1455 |
6.34 |
|
|
|
| 40 |
B |
1539 |
1438 |
3.61 |
|
|
|
| 41 |
B |
1467 |
1371 |
10.42 |
|
|
|
| 42 |
B |
1441 |
1346 |
33.19 |
|
|
|
| 43 |
B |
1412 |
1320 |
35.78 |
|
|
|
| 44 |
B |
1344 |
1256 |
0.63 |
|
|
|
| 45 |
B |
1309 |
1223 |
5.52 |
|
|
|
| 46 |
B |
1224 |
1144 |
7.97 |
|
|
|
| 47 |
B |
1198 |
1119 |
140.87 |
|
|
|
| 48 |
B |
1149 |
1074 |
18.33 |
|
|
|
| 49 |
B |
1059 |
990 |
34.75 |
|
|
|
| 50 |
B |
965 |
901 |
1.06 |
|
|
|
| 51 |
B |
917 |
857 |
0.13 |
|
|
|
| 52 |
B |
809 |
756 |
1.96 |
|
|
|
| 53 |
B |
513 |
479 |
1.25 |
|
|
|
| 54 |
B |
332 |
310 |
0.56 |
|
|
|
| 55 |
B |
241 |
226 |
2.96 |
|
|
|
| 56 |
B |
173 |
161 |
4.44 |
|
|
|
| 57 |
B |
78 |
73 |
1.41 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 43976.1 cm
-1
Scaled (by 0.9344) Zero Point Vibrational Energy (zpe) 41091.3 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at MP2=FULL/6-31G**
Point Group is C2
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
0.109 |
| C2 |
0.024 |
1.178 |
0.900 |
| C3 |
-0.024 |
-1.178 |
0.900 |
| C4 |
0.000 |
2.369 |
-0.033 |
| C5 |
0.000 |
-2.369 |
-0.033 |
| C6 |
-1.258 |
2.410 |
-0.888 |
| C7 |
1.258 |
-2.410 |
-0.888 |
| H8 |
-0.846 |
1.200 |
1.570 |
| H9 |
0.923 |
1.191 |
1.529 |
| H10 |
0.846 |
-1.200 |
1.570 |
| H11 |
-0.923 |
-1.191 |
1.529 |
| H12 |
0.885 |
2.325 |
-0.668 |
| H13 |
0.082 |
3.277 |
0.567 |
| H14 |
-0.885 |
-2.325 |
-0.668 |
| H15 |
-0.082 |
-3.277 |
0.567 |
| H16 |
-1.255 |
3.271 |
-1.554 |
| H17 |
-1.334 |
1.508 |
-1.489 |
| H18 |
-2.147 |
2.474 |
-0.262 |
| H19 |
1.255 |
-3.271 |
-1.554 |
| H20 |
1.334 |
-1.508 |
-1.489 |
| H21 |
2.147 |
-2.474 |
-0.262 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
C7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
H21 |
| O1 | | 1.4188 | 1.4188 | 2.3736 | 2.3736 | 2.8958 | 2.8958 | 2.0707 | 2.0705 | 2.0707 | 2.0705 | 2.6060 | 3.3101 | 2.6060 | 3.3101 | 3.8779 | 2.5708 | 3.2963 | 3.8779 | 2.5708 | 3.2963 |
C2 | 1.4188 | | 2.3558 | 1.5138 | 3.6678 | 2.5222 | 4.1943 | 1.0983 | 1.0970 | 2.6030 | 2.6278 | 2.1251 | 2.1266 | 3.9436 | 4.4686 | 3.4696 | 2.7680 | 2.7826 | 5.2273 | 3.8260 | 4.3803 | C3 | 1.4188 | 2.3558 | | 3.6678 | 1.5138 | 4.1943 | 2.5222 | 2.6030 | 2.6278 | 1.0983 | 1.0970 | 3.9436 | 4.4686 | 2.1251 | 2.1266 | 5.2273 | 3.8260 | 4.3803 | 3.4696 | 2.7680 | 2.7826 | C4 | 2.3736 | 1.5138 | 3.6678 | | 4.7386 | 1.5217 | 5.0155 | 2.1570 | 2.1632 | 4.0029 | 3.9964 | 1.0902 | 1.0915 | 4.8186 | 5.6790 | 2.1676 | 2.1540 | 2.1614 | 5.9748 | 4.3514 | 5.3024 | C5 | 2.3736 | 3.6678 | 1.5138 | 4.7386 | | 5.0155 | 1.5217 | 4.0029 | 3.9964 | 2.1570 | 2.1632 | 4.8186 | 5.6790 | 1.0902 | 1.0915 | 5.9748 | 4.3514 | 5.3024 | 2.1676 | 2.1540 | 2.1614 | C6 | 2.8958 | 2.5222 | 4.1943 | 1.5217 | 5.0155 | | 5.4371 | 2.7705 | 3.4764 | 4.8476 | 4.3503 | 2.1560 | 2.1600 | 4.7543 | 5.9872 | 1.0880 | 1.0861 | 1.0894 | 6.2473 | 4.7362 | 5.9863 | C7 | 2.8958 | 4.1943 | 2.5222 | 5.0155 | 1.5217 | 5.4371 | | 4.8476 | 4.3503 | 2.7705 | 3.4764 | 4.7543 | 5.9872 | 2.1560 | 2.1600 | 6.2473 | 4.7362 | 5.9863 | 1.0880 | 1.0861 | 1.0894 | H8 | 2.0707 | 1.0983 | 2.6030 | 2.1570 | 4.0029 | 2.7705 | 4.8476 | | 1.7697 | 2.9362 | 2.3928 | 3.0447 | 2.4864 | 4.1749 | 4.6511 | 3.7697 | 3.1127 | 2.5823 | 5.8442 | 4.6305 | 5.0799 | H9 | 2.0705 | 1.0970 | 2.6278 | 2.1632 | 3.9964 | 3.4764 | 4.3503 | 1.7697 | | 2.3928 | 3.0145 | 2.4724 | 2.4461 | 4.5231 | 4.6802 | 4.3090 | 3.7818 | 3.7781 | 5.4336 | 4.0701 | 4.2587 | H10 | 2.0707 | 2.6030 | 1.0983 | 4.0029 | 2.1570 | 4.8476 | 2.7705 | 2.9362 | 2.3928 | | 1.7697 | 4.1749 | 4.6511 | 3.0447 | 2.4864 | 5.8442 | 4.6305 | 5.0799 | 3.7697 | 3.1127 | 2.5823 | H11 | 2.0705 | 2.6278 | 1.0970 | 3.9964 | 2.1632 | 4.3503 | 3.4764 | 2.3928 | 3.0145 | 1.7697 | | 4.5231 | 4.6802 | 2.4724 | 2.4461 | 5.4336 | 4.0701 | 4.2587 | 4.3090 | 3.7818 | 3.7781 | H12 | 2.6060 | 2.1251 | 3.9436 | 1.0902 | 4.8186 | 2.1560 | 4.7543 | 3.0447 | 2.4724 | 4.1749 | 4.5231 | | 1.7546 | 4.9746 | 5.8173 | 2.5014 | 2.5025 | 3.0626 | 5.6771 | 3.9454 | 4.9780 | H13 | 3.3101 | 2.1266 | 4.4686 | 1.0915 | 5.6790 | 2.1600 | 5.9872 | 2.4864 | 2.4461 | 4.6511 | 4.6802 | 1.7546 | | 5.8173 | 6.5566 | 2.5066 | 3.0595 | 2.5098 | 6.9822 | 5.3570 | 6.1664 | H14 | 2.6060 | 3.9436 | 2.1251 | 4.8186 | 1.0902 | 4.7543 | 2.1560 | 4.1749 | 4.5231 | 3.0447 | 2.4724 | 4.9746 | 5.8173 | | 1.7546 | 5.6771 | 3.9454 | 4.9780 | 2.5014 | 2.5025 | 3.0626 | H15 | 3.3101 | 4.4686 | 2.1266 | 5.6790 | 1.0915 | 5.9872 | 2.1600 | 4.6511 | 4.6802 | 2.4864 | 2.4461 | 5.8173 | 6.5566 | 1.7546 | | 6.9822 | 5.3570 | 6.1664 | 2.5066 | 3.0595 | 2.5098 | H16 | 3.8779 | 3.4696 | 5.2273 | 2.1676 | 5.9748 | 1.0880 | 6.2473 | 3.7697 | 4.3090 | 5.8442 | 5.4336 | 2.5014 | 2.5066 | 5.6771 | 6.9822 | | 1.7655 | 1.7609 | 7.0066 | 5.4356 | 6.8000 | H17 | 2.5708 | 2.7680 | 3.8260 | 2.1540 | 4.3514 | 1.0861 | 4.7362 | 3.1127 | 3.7818 | 4.6305 | 4.0701 | 2.5025 | 3.0595 | 3.9454 | 5.3570 | 1.7655 | | 1.7606 | 5.4356 | 4.0269 | 5.4294 | H18 | 3.2963 | 2.7826 | 4.3803 | 2.1614 | 5.3024 | 1.0894 | 5.9863 | 2.5823 | 3.7781 | 5.0799 | 4.2587 | 3.0626 | 2.5098 | 4.9780 | 6.1664 | 1.7609 | 1.7606 | | 6.8000 | 5.4294 | 6.5507 | H19 | 3.8779 | 5.2273 | 3.4696 | 5.9748 | 2.1676 | 6.2473 | 1.0880 | 5.8442 | 5.4336 | 3.7697 | 4.3090 | 5.6771 | 6.9822 | 2.5014 | 2.5066 | 7.0066 | 5.4356 | 6.8000 | | 1.7655 | 1.7609 | H20 | 2.5708 | 3.8260 | 2.7680 | 4.3514 | 2.1540 | 4.7362 | 1.0861 | 4.6305 | 4.0701 | 3.1127 | 3.7818 | 3.9454 | 5.3570 | 2.5025 | 3.0595 | 5.4356 | 4.0269 | 5.4294 | 1.7655 | | 1.7606 | H21 | 3.2963 | 4.3803 | 2.7826 | 5.3024 | 2.1614 | 5.9863 | 1.0894 | 5.0799 | 4.2587 | 2.5823 | 3.7781 | 4.9780 | 6.1664 | 3.0626 | 2.5098 | 6.8000 | 5.4294 | 6.5507 | 1.7609 | 1.7606 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C4 |
108.025 |
|
O1 |
C2 |
H8 |
110.057 |
| O1 |
C2 |
H9 |
110.115 |
|
O1 |
C3 |
C5 |
108.025 |
| O1 |
C3 |
H10 |
110.057 |
|
O1 |
C3 |
H11 |
110.115 |
| C2 |
O1 |
C3 |
112.242 |
|
C2 |
C4 |
C6 |
112.381 |
| C2 |
C4 |
H12 |
108.289 |
|
C2 |
C4 |
H13 |
108.336 |
| C3 |
C5 |
C7 |
112.381 |
|
C3 |
C5 |
H14 |
108.289 |
| C3 |
C5 |
H15 |
108.336 |
|
C4 |
C2 |
H8 |
110.322 |
| C4 |
C2 |
H9 |
110.888 |
|
C4 |
C6 |
H16 |
111.231 |
| C4 |
C6 |
H17 |
110.262 |
|
C4 |
C6 |
H18 |
110.653 |
| C5 |
C3 |
H10 |
110.322 |
|
C5 |
C3 |
H11 |
110.888 |
| C5 |
C7 |
H19 |
111.231 |
|
C5 |
C7 |
H20 |
110.262 |
| C5 |
C7 |
H21 |
110.653 |
|
C6 |
C4 |
H12 |
110.170 |
| C6 |
C4 |
H13 |
110.414 |
|
C7 |
C5 |
H14 |
110.170 |
| C7 |
C5 |
H15 |
110.414 |
|
H8 |
C2 |
H9 |
107.443 |
| H10 |
C3 |
H11 |
107.443 |
|
H12 |
C4 |
H13 |
107.075 |
| H14 |
C5 |
H15 |
107.075 |
|
H16 |
C6 |
H17 |
108.599 |
| H16 |
C6 |
H18 |
107.942 |
|
H17 |
C6 |
H18 |
108.054 |
| H19 |
C7 |
H20 |
108.599 |
|
H19 |
C7 |
H21 |
107.942 |
| H20 |
C7 |
H21 |
108.054 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
