Jump to
S1C2
Energy calculated at QCISD/6-31G**
| | hartrees |
|---|
| Energy at 0K | -311.374673 |
| Energy at 298.15K | -311.390316 |
| HF Energy | -310.234736 |
| Nuclear repulsion energy | 314.808232 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD/6-31G**
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1 |
3189 |
3002 |
48.58 |
|
|
|
| 2 |
A1 |
3118 |
2935 |
43.23 |
|
|
|
| 3 |
A1 |
3101 |
2919 |
19.12 |
|
|
|
| 4 |
A1 |
3035 |
2858 |
81.99 |
|
|
|
| 5 |
A1 |
1598 |
1504 |
0.01 |
|
|
|
| 6 |
A1 |
1568 |
1476 |
4.44 |
|
|
|
| 7 |
A1 |
1553 |
1462 |
0.04 |
|
|
|
| 8 |
A1 |
1509 |
1420 |
0.92 |
|
|
|
| 9 |
A1 |
1472 |
1386 |
0.99 |
|
|
|
| 10 |
A1 |
1382 |
1301 |
1.66 |
|
|
|
| 11 |
A1 |
1210 |
1139 |
2.82 |
|
|
|
| 12 |
A1 |
1103 |
1038 |
5.97 |
|
|
|
| 13 |
A1 |
1037 |
976 |
16.82 |
|
|
|
| 14 |
A1 |
950 |
895 |
5.63 |
|
|
|
| 15 |
A1 |
446 |
420 |
0.94 |
|
|
|
| 16 |
A1 |
325 |
306 |
0.27 |
|
|
|
| 17 |
A1 |
107 |
100 |
0.14 |
|
|
|
| 18 |
A2 |
3182 |
2995 |
0.00 |
|
|
|
| 19 |
A2 |
3159 |
2974 |
0.00 |
|
|
|
| 20 |
A2 |
3064 |
2885 |
0.00 |
|
|
|
| 21 |
A2 |
1559 |
1468 |
0.00 |
|
|
|
| 22 |
A2 |
1352 |
1273 |
0.00 |
|
|
|
| 23 |
A2 |
1304 |
1228 |
0.00 |
|
|
|
| 24 |
A2 |
1216 |
1145 |
0.00 |
|
|
|
| 25 |
A2 |
922 |
868 |
0.00 |
|
|
|
| 26 |
A2 |
781 |
736 |
0.00 |
|
|
|
| 27 |
A2 |
243 |
229 |
0.00 |
|
|
|
| 28 |
A2 |
136 |
128 |
0.00 |
|
|
|
| 29 |
A2 |
70 |
66 |
0.00 |
|
|
|
| 30 |
B1 |
3182 |
2996 |
131.72 |
|
|
|
| 31 |
B1 |
3159 |
2974 |
5.24 |
|
|
|
| 32 |
B1 |
3064 |
2885 |
107.52 |
|
|
|
| 33 |
B1 |
1559 |
1468 |
9.91 |
|
|
|
| 34 |
B1 |
1355 |
1275 |
0.25 |
|
|
|
| 35 |
B1 |
1312 |
1235 |
2.20 |
|
|
|
| 36 |
B1 |
1243 |
1170 |
6.44 |
|
|
|
| 37 |
B1 |
935 |
880 |
2.94 |
|
|
|
| 38 |
B1 |
784 |
738 |
1.16 |
|
|
|
| 39 |
B1 |
246 |
232 |
0.40 |
|
|
|
| 40 |
B1 |
163 |
153 |
5.78 |
|
|
|
| 41 |
B1 |
56 |
52 |
0.25 |
|
|
|
| 42 |
B2 |
3189 |
3002 |
22.50 |
|
|
|
| 43 |
B2 |
3117 |
2935 |
1.45 |
|
|
|
| 44 |
B2 |
3101 |
2919 |
38.83 |
|
|
|
| 45 |
B2 |
3024 |
2847 |
10.94 |
|
|
|
| 46 |
B2 |
1580 |
1488 |
9.18 |
|
|
|
| 47 |
B2 |
1566 |
1474 |
0.73 |
|
|
|
| 48 |
B2 |
1552 |
1461 |
1.12 |
|
|
|
| 49 |
B2 |
1473 |
1386 |
1.12 |
|
|
|
| 50 |
B2 |
1462 |
1376 |
49.00 |
|
|
|
| 51 |
B2 |
1363 |
1284 |
30.95 |
|
|
|
| 52 |
B2 |
1201 |
1131 |
202.28 |
|
|
|
| 53 |
B2 |
1161 |
1093 |
1.96 |
|
|
|
| 54 |
B2 |
1088 |
1024 |
0.69 |
|
|
|
| 55 |
B2 |
925 |
871 |
0.62 |
|
|
|
| 56 |
B2 |
523 |
493 |
5.01 |
|
|
|
| 57 |
B2 |
258 |
243 |
0.81 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 43664.0 cm
-1
Scaled (by 0.9414) Zero Point Vibrational Energy (zpe) 41105.3 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at QCISD/6-31G**
Point Group is C2v
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
0.392 |
| C2 |
0.000 |
1.178 |
-0.398 |
| C3 |
0.000 |
-1.178 |
-0.398 |
| C4 |
0.000 |
2.378 |
0.533 |
| C5 |
0.000 |
-2.378 |
0.533 |
| C6 |
0.000 |
3.702 |
-0.228 |
| C7 |
0.000 |
-3.702 |
-0.228 |
| H8 |
0.885 |
1.201 |
-1.051 |
| H9 |
-0.885 |
1.201 |
-1.051 |
| H10 |
-0.885 |
-1.201 |
-1.051 |
| H11 |
0.885 |
-1.201 |
-1.051 |
| H12 |
0.877 |
2.310 |
1.181 |
| H13 |
-0.877 |
2.310 |
1.181 |
| H14 |
-0.877 |
-2.310 |
1.181 |
| H15 |
0.877 |
-2.310 |
1.181 |
| H16 |
0.000 |
4.549 |
0.459 |
| H17 |
-0.882 |
3.790 |
-0.865 |
| H18 |
0.882 |
3.790 |
-0.865 |
| H19 |
0.000 |
-4.549 |
0.459 |
| H20 |
0.882 |
-3.790 |
-0.865 |
| H21 |
-0.882 |
-3.790 |
-0.865 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
C7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
H21 |
| O1 | | 1.4182 | 1.4182 | 2.3819 | 2.3819 | 3.7539 | 3.7539 | 2.0749 | 2.0749 | 2.0749 | 2.0749 | 2.5941 | 2.5941 | 2.5941 | 2.5941 | 4.5494 | 4.0891 | 4.0891 | 4.5494 | 4.0891 | 4.0891 |
C2 | 1.4182 | | 2.3562 | 1.5187 | 3.6757 | 2.5300 | 4.8834 | 1.0999 | 1.0999 | 2.6206 | 2.6206 | 2.1315 | 2.1315 | 3.9281 | 3.9281 | 3.4780 | 2.7961 | 2.7961 | 5.7907 | 5.0672 | 5.0672 | C3 | 1.4182 | 2.3562 | | 3.6757 | 1.5187 | 4.8834 | 2.5300 | 2.6206 | 2.6206 | 1.0999 | 1.0999 | 3.9281 | 3.9281 | 2.1315 | 2.1315 | 5.7907 | 5.0672 | 5.0672 | 3.4780 | 2.7961 | 2.7961 | C4 | 2.3819 | 1.5187 | 3.6757 | | 4.7553 | 1.5279 | 6.1275 | 2.1629 | 2.1629 | 4.0121 | 4.0121 | 1.0922 | 1.0922 | 4.8130 | 4.8130 | 2.1725 | 2.1747 | 2.1747 | 6.9269 | 6.3853 | 6.3853 | C5 | 2.3819 | 3.6757 | 1.5187 | 4.7553 | | 6.1275 | 1.5279 | 4.0121 | 4.0121 | 2.1629 | 2.1629 | 4.8130 | 4.8130 | 1.0922 | 1.0922 | 6.9269 | 6.3853 | 6.3853 | 2.1725 | 2.1747 | 2.1747 | C6 | 3.7539 | 2.5300 | 4.8834 | 1.5279 | 6.1275 | | 7.4047 | 2.7783 | 2.7783 | 5.0497 | 5.0497 | 2.1660 | 2.1660 | 6.2374 | 6.2374 | 1.0902 | 1.0920 | 1.0920 | 8.2798 | 7.5708 | 7.5708 | C7 | 3.7539 | 4.8834 | 2.5300 | 6.1275 | 1.5279 | 7.4047 | | 5.0497 | 5.0497 | 2.7783 | 2.7783 | 6.2374 | 6.2374 | 2.1660 | 2.1660 | 8.2798 | 7.5708 | 7.5708 | 1.0902 | 1.0920 | 1.0920 | H8 | 2.0749 | 1.0999 | 2.6206 | 2.1629 | 4.0121 | 2.7783 | 5.0497 | | 1.7697 | 2.9829 | 2.4012 | 2.4921 | 3.0522 | 4.5178 | 4.1600 | 3.7780 | 3.1402 | 2.5958 | 6.0099 | 4.9939 | 5.2973 | H9 | 2.0749 | 1.0999 | 2.6206 | 2.1629 | 4.0121 | 2.7783 | 5.0497 | 1.7697 | | 2.4012 | 2.9829 | 3.0522 | 2.4921 | 4.1600 | 4.5178 | 3.7780 | 2.5958 | 3.1402 | 6.0099 | 5.2973 | 4.9939 | H10 | 2.0749 | 2.6206 | 1.0999 | 4.0121 | 2.1629 | 5.0497 | 2.7783 | 2.9829 | 2.4012 | | 1.7697 | 4.5178 | 4.1600 | 2.4921 | 3.0522 | 6.0099 | 4.9939 | 5.2973 | 3.7780 | 3.1402 | 2.5958 | H11 | 2.0749 | 2.6206 | 1.0999 | 4.0121 | 2.1629 | 5.0497 | 2.7783 | 2.4012 | 2.9829 | 1.7697 | | 4.1600 | 4.5178 | 3.0522 | 2.4921 | 6.0099 | 5.2973 | 4.9939 | 3.7780 | 2.5958 | 3.1402 | H12 | 2.5941 | 2.1315 | 3.9281 | 1.0922 | 4.8130 | 2.1660 | 6.2374 | 2.4921 | 3.0522 | 4.5178 | 4.1600 | | 1.7546 | 4.9425 | 4.6206 | 2.5103 | 3.0775 | 2.5248 | 6.9526 | 6.4340 | 6.6703 | H13 | 2.5941 | 2.1315 | 3.9281 | 1.0922 | 4.8130 | 2.1660 | 6.2374 | 3.0522 | 2.4921 | 4.1600 | 4.5178 | 1.7546 | | 4.6206 | 4.9425 | 2.5103 | 2.5248 | 3.0775 | 6.9526 | 6.6703 | 6.4340 | H14 | 2.5941 | 3.9281 | 2.1315 | 4.8130 | 1.0922 | 6.2374 | 2.1660 | 4.5178 | 4.1600 | 2.4921 | 3.0522 | 4.9425 | 4.6206 | | 1.7546 | 6.9526 | 6.4340 | 6.6703 | 2.5103 | 3.0775 | 2.5248 | H15 | 2.5941 | 3.9281 | 2.1315 | 4.8130 | 1.0922 | 6.2374 | 2.1660 | 4.1600 | 4.5178 | 3.0522 | 2.4921 | 4.6206 | 4.9425 | 1.7546 | | 6.9526 | 6.6703 | 6.4340 | 2.5103 | 2.5248 | 3.0775 | H16 | 4.5494 | 3.4780 | 5.7907 | 2.1725 | 6.9269 | 1.0902 | 8.2798 | 3.7780 | 3.7780 | 6.0099 | 6.0099 | 2.5103 | 2.5103 | 6.9526 | 6.9526 | | 1.7632 | 1.7632 | 9.0977 | 8.4892 | 8.4892 | H17 | 4.0891 | 2.7961 | 5.0672 | 2.1747 | 6.3853 | 1.0920 | 7.5708 | 3.1402 | 2.5958 | 4.9939 | 5.2973 | 3.0775 | 2.5248 | 6.4340 | 6.6703 | 1.7632 | | 1.7646 | 8.4892 | 7.7823 | 7.5796 | H18 | 4.0891 | 2.7961 | 5.0672 | 2.1747 | 6.3853 | 1.0920 | 7.5708 | 2.5958 | 3.1402 | 5.2973 | 4.9939 | 2.5248 | 3.0775 | 6.6703 | 6.4340 | 1.7632 | 1.7646 | | 8.4892 | 7.5796 | 7.7823 | H19 | 4.5494 | 5.7907 | 3.4780 | 6.9269 | 2.1725 | 8.2798 | 1.0902 | 6.0099 | 6.0099 | 3.7780 | 3.7780 | 6.9526 | 6.9526 | 2.5103 | 2.5103 | 9.0977 | 8.4892 | 8.4892 | | 1.7632 | 1.7632 | H20 | 4.0891 | 5.0672 | 2.7961 | 6.3853 | 2.1747 | 7.5708 | 1.0920 | 4.9939 | 5.2973 | 3.1402 | 2.5958 | 6.4340 | 6.6703 | 3.0775 | 2.5248 | 8.4892 | 7.7823 | 7.5796 | 1.7632 | | 1.7646 | H21 | 4.0891 | 5.0672 | 2.7961 | 6.3853 | 2.1747 | 7.5708 | 1.0920 | 5.2973 | 4.9939 | 2.5958 | 3.1402 | 6.6703 | 6.4340 | 2.5248 | 3.0775 | 8.4892 | 7.5796 | 7.7823 | 1.7632 | 1.7646 | |
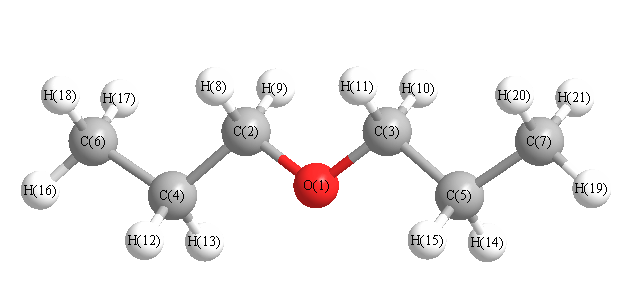 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C4 |
108.340 |
|
O1 |
C2 |
H8 |
110.336 |
| O1 |
C2 |
H9 |
110.336 |
|
O1 |
C3 |
C5 |
108.340 |
| O1 |
C3 |
H10 |
110.336 |
|
O1 |
C3 |
H11 |
110.336 |
| C2 |
O1 |
C3 |
112.335 |
|
C2 |
C4 |
C6 |
112.284 |
| C2 |
C4 |
H12 |
108.339 |
|
C2 |
C4 |
H13 |
108.339 |
| C3 |
C5 |
C7 |
112.284 |
|
C3 |
C5 |
H14 |
108.339 |
| C3 |
C5 |
H15 |
108.339 |
|
C4 |
C2 |
H8 |
110.357 |
| C4 |
C2 |
H9 |
110.357 |
|
C4 |
C6 |
H16 |
111.047 |
| C4 |
C6 |
H17 |
111.118 |
|
C4 |
C6 |
H18 |
111.118 |
| C5 |
C3 |
H10 |
110.357 |
|
C5 |
C3 |
H11 |
110.357 |
| C5 |
C7 |
H19 |
111.047 |
|
C5 |
C7 |
H20 |
111.118 |
| C5 |
C7 |
H21 |
111.118 |
|
C6 |
C4 |
H12 |
110.409 |
| C6 |
C4 |
H13 |
110.409 |
|
C7 |
C5 |
H14 |
110.409 |
| C7 |
C5 |
H15 |
110.409 |
|
H8 |
C2 |
H9 |
107.122 |
| H10 |
C3 |
H11 |
107.122 |
|
H12 |
C4 |
H13 |
106.878 |
| H14 |
C5 |
H15 |
106.878 |
|
H16 |
C6 |
H17 |
107.800 |
| H16 |
C6 |
H18 |
107.800 |
|
H17 |
C6 |
H18 |
107.800 |
| H19 |
C7 |
H20 |
107.800 |
|
H19 |
C7 |
H21 |
107.800 |
| H20 |
C7 |
H21 |
107.800 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at QCISD/6-31G**
| | hartrees |
|---|
| Energy at 0K | -311.376221 |
| Energy at 298.15K | -311.392096 |
| HF Energy | -310.235086 |
| Nuclear repulsion energy | 325.840660 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD/6-31G**
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3209 |
3021 |
7.69 |
|
|
|
| 2 |
A |
3180 |
2994 |
59.79 |
|
|
|
| 3 |
A |
3151 |
2967 |
12.45 |
|
|
|
| 4 |
A |
3107 |
2925 |
0.21 |
|
|
|
| 5 |
A |
3104 |
2922 |
12.40 |
|
|
|
| 6 |
A |
3071 |
2891 |
3.06 |
|
|
|
| 7 |
A |
3039 |
2861 |
89.55 |
|
|
|
| 8 |
A |
1593 |
1500 |
0.15 |
|
|
|
| 9 |
A |
1569 |
1477 |
3.47 |
|
|
|
| 10 |
A |
1554 |
1463 |
5.35 |
|
|
|
| 11 |
A |
1540 |
1450 |
0.59 |
|
|
|
| 12 |
A |
1498 |
1411 |
2.59 |
|
|
|
| 13 |
A |
1470 |
1384 |
0.82 |
|
|
|
| 14 |
A |
1426 |
1343 |
0.98 |
|
|
|
| 15 |
A |
1351 |
1272 |
1.77 |
|
|
|
| 16 |
A |
1299 |
1223 |
0.00 |
|
|
|
| 17 |
A |
1221 |
1149 |
6.69 |
|
|
|
| 18 |
A |
1180 |
1111 |
8.65 |
|
|
|
| 19 |
A |
1120 |
1055 |
5.64 |
|
|
|
| 20 |
A |
982 |
925 |
7.79 |
|
|
|
| 21 |
A |
947 |
892 |
5.81 |
|
|
|
| 22 |
A |
931 |
876 |
0.67 |
|
|
|
| 23 |
A |
774 |
729 |
0.75 |
|
|
|
| 24 |
A |
492 |
463 |
0.02 |
|
|
|
| 25 |
A |
343 |
323 |
0.40 |
|
|
|
| 26 |
A |
280 |
263 |
0.50 |
|
|
|
| 27 |
A |
166 |
156 |
0.05 |
|
|
|
| 28 |
A |
117 |
110 |
0.01 |
|
|
|
| 29 |
A |
45 |
42 |
0.00 |
|
|
|
| 30 |
B |
3209 |
3021 |
51.10 |
|
|
|
| 31 |
B |
3180 |
2994 |
35.06 |
|
|
|
| 32 |
B |
3151 |
2967 |
33.22 |
|
|
|
| 33 |
B |
3107 |
2925 |
37.92 |
|
|
|
| 34 |
B |
3104 |
2922 |
88.80 |
|
|
|
| 35 |
B |
3071 |
2891 |
96.51 |
|
|
|
| 36 |
B |
3028 |
2851 |
9.20 |
|
|
|
| 37 |
B |
1575 |
1483 |
4.71 |
|
|
|
| 38 |
B |
1568 |
1476 |
7.80 |
|
|
|
| 39 |
B |
1554 |
1463 |
4.34 |
|
|
|
| 40 |
B |
1540 |
1449 |
2.12 |
|
|
|
| 41 |
B |
1471 |
1385 |
8.74 |
|
|
|
| 42 |
B |
1446 |
1361 |
41.04 |
|
|
|
| 43 |
B |
1417 |
1334 |
39.57 |
|
|
|
| 44 |
B |
1342 |
1264 |
0.70 |
|
|
|
| 45 |
B |
1310 |
1233 |
5.68 |
|
|
|
| 46 |
B |
1225 |
1153 |
13.05 |
|
|
|
| 47 |
B |
1204 |
1133 |
139.25 |
|
|
|
| 48 |
B |
1146 |
1079 |
17.79 |
|
|
|
| 49 |
B |
1057 |
995 |
29.61 |
|
|
|
| 50 |
B |
962 |
906 |
1.06 |
|
|
|
| 51 |
B |
908 |
855 |
0.04 |
|
|
|
| 52 |
B |
807 |
760 |
0.99 |
|
|
|
| 53 |
B |
511 |
481 |
1.39 |
|
|
|
| 54 |
B |
329 |
309 |
0.49 |
|
|
|
| 55 |
B |
237 |
223 |
2.79 |
|
|
|
| 56 |
B |
170 |
160 |
4.65 |
|
|
|
| 57 |
B |
77 |
72 |
1.44 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 43731.7 cm
-1
Scaled (by 0.9414) Zero Point Vibrational Energy (zpe) 41169.1 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at QCISD/6-31G**
Point Group is C2
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
0.113 |
| C2 |
0.026 |
1.180 |
0.901 |
| C3 |
-0.026 |
-1.180 |
0.901 |
| C4 |
0.000 |
2.378 |
-0.035 |
| C5 |
0.000 |
-2.378 |
-0.035 |
| C6 |
-1.265 |
2.429 |
-0.890 |
| C7 |
1.265 |
-2.429 |
-0.890 |
| H8 |
-0.843 |
1.204 |
1.575 |
| H9 |
0.928 |
1.197 |
1.528 |
| H10 |
0.843 |
-1.204 |
1.575 |
| H11 |
-0.928 |
-1.197 |
1.528 |
| H12 |
0.884 |
2.333 |
-0.675 |
| H13 |
0.087 |
3.286 |
0.569 |
| H14 |
-0.884 |
-2.333 |
-0.675 |
| H15 |
-0.087 |
-3.286 |
0.569 |
| H16 |
-1.257 |
3.298 |
-1.549 |
| H17 |
-1.347 |
1.531 |
-1.500 |
| H18 |
-2.155 |
2.493 |
-0.260 |
| H19 |
1.257 |
-3.298 |
-1.549 |
| H20 |
1.347 |
-1.531 |
-1.500 |
| H21 |
2.155 |
-2.493 |
-0.260 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
C7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
H21 |
| O1 | | 1.4193 | 1.4193 | 2.3823 | 2.3823 | 2.9162 | 2.9162 | 2.0726 | 2.0724 | 2.0726 | 2.0724 | 2.6165 | 3.3188 | 2.6165 | 3.3188 | 3.9012 | 2.6001 | 3.3158 | 3.9012 | 2.6001 | 3.3158 |
C2 | 1.4193 | | 2.3615 | 1.5195 | 3.6792 | 2.5357 | 4.2151 | 1.1000 | 1.0987 | 2.6089 | 2.6374 | 2.1327 | 2.1327 | 3.9568 | 4.4805 | 3.4832 | 2.7877 | 2.7970 | 5.2509 | 3.8550 | 4.4011 | C3 | 1.4193 | 2.3615 | | 3.6792 | 1.5195 | 4.2151 | 2.5357 | 2.6089 | 2.6374 | 1.1000 | 1.0987 | 3.9568 | 4.4805 | 2.1327 | 2.1327 | 5.2509 | 3.8550 | 4.4011 | 3.4832 | 2.7877 | 2.7970 | C4 | 2.3823 | 1.5195 | 3.6792 | | 4.7555 | 1.5274 | 5.0432 | 2.1631 | 2.1669 | 4.0159 | 4.0101 | 1.0928 | 1.0940 | 4.8357 | 5.6967 | 2.1730 | 2.1631 | 2.1694 | 6.0070 | 4.3863 | 5.3304 | C5 | 2.3823 | 3.6792 | 1.5195 | 4.7555 | | 5.0432 | 1.5274 | 4.0159 | 4.0101 | 2.1631 | 2.1669 | 4.8357 | 5.6967 | 1.0928 | 1.0940 | 6.0070 | 4.3863 | 5.3304 | 2.1730 | 2.1631 | 2.1694 | C6 | 2.9162 | 2.5357 | 4.2151 | 1.5274 | 5.0432 | | 5.4767 | 2.7843 | 3.4884 | 4.8694 | 4.3707 | 2.1617 | 2.1651 | 4.7819 | 6.0147 | 1.0908 | 1.0888 | 1.0924 | 6.2918 | 4.7826 | 6.0257 | C7 | 2.9162 | 4.2151 | 2.5357 | 5.0432 | 1.5274 | 5.4767 | | 4.8694 | 4.3707 | 2.7843 | 3.4884 | 4.7819 | 6.0147 | 2.1617 | 2.1651 | 6.2918 | 4.7826 | 6.0257 | 1.0908 | 1.0888 | 1.0924 | H8 | 2.0726 | 1.1000 | 2.6089 | 2.1631 | 4.0159 | 2.7843 | 4.8694 | | 1.7720 | 2.9392 | 2.4027 | 3.0529 | 2.4927 | 4.1918 | 4.6631 | 3.7837 | 3.1329 | 2.5974 | 5.8680 | 4.6614 | 5.1004 | H9 | 2.0724 | 1.0987 | 2.6374 | 2.1669 | 4.0101 | 3.4884 | 4.3707 | 1.7720 | | 2.4027 | 3.0296 | 2.4786 | 2.4479 | 4.5385 | 4.6957 | 4.3193 | 3.8018 | 3.7916 | 5.4568 | 4.0967 | 4.2792 | H10 | 2.0726 | 2.6089 | 1.1000 | 4.0159 | 2.1631 | 4.8694 | 2.7843 | 2.9392 | 2.4027 | | 1.7720 | 4.1918 | 4.6631 | 3.0529 | 2.4927 | 5.8680 | 4.6614 | 5.1004 | 3.7837 | 3.1329 | 2.5974 | H11 | 2.0724 | 2.6374 | 1.0987 | 4.0101 | 2.1669 | 4.3707 | 3.4884 | 2.4027 | 3.0296 | 1.7720 | | 4.5385 | 4.6957 | 2.4786 | 2.4479 | 5.4568 | 4.0967 | 4.2792 | 4.3193 | 3.8018 | 3.7916 | H12 | 2.6165 | 2.1327 | 3.9568 | 1.0928 | 4.8357 | 2.1617 | 4.7819 | 3.0529 | 2.4786 | 4.1918 | 4.5385 | | 1.7582 | 4.9900 | 5.8366 | 2.5063 | 2.5105 | 3.0713 | 5.7103 | 3.9781 | 5.0073 | H13 | 3.3188 | 2.1327 | 4.4805 | 1.0940 | 5.6967 | 2.1651 | 6.0147 | 2.4927 | 2.4479 | 4.6631 | 4.6957 | 1.7582 | | 5.8366 | 6.5748 | 2.5085 | 3.0685 | 2.5178 | 7.0145 | 5.3920 | 6.1934 | H14 | 2.6165 | 3.9568 | 2.1327 | 4.8357 | 1.0928 | 4.7819 | 2.1617 | 4.1918 | 4.5385 | 3.0529 | 2.4786 | 4.9900 | 5.8366 | | 1.7582 | 5.7103 | 3.9781 | 5.0073 | 2.5063 | 2.5105 | 3.0713 | H15 | 3.3188 | 4.4805 | 2.1327 | 5.6967 | 1.0940 | 6.0147 | 2.1651 | 4.6631 | 4.6957 | 2.4927 | 2.4479 | 5.8366 | 6.5748 | 1.7582 | | 7.0145 | 5.3920 | 6.1934 | 2.5085 | 3.0685 | 2.5178 | H16 | 3.9012 | 3.4832 | 5.2509 | 2.1730 | 6.0070 | 1.0908 | 6.2918 | 3.7837 | 4.3193 | 5.8680 | 5.4568 | 2.5063 | 2.5085 | 5.7103 | 7.0145 | | 1.7695 | 1.7654 | 7.0583 | 5.4863 | 6.8433 | H17 | 2.6001 | 2.7877 | 3.8550 | 2.1631 | 4.3863 | 1.0888 | 4.7826 | 3.1329 | 3.8018 | 4.6614 | 4.0967 | 2.5105 | 3.0685 | 3.9781 | 5.3920 | 1.7695 | | 1.7651 | 5.4863 | 4.0783 | 5.4762 | H18 | 3.3158 | 2.7970 | 4.4011 | 2.1694 | 5.3304 | 1.0924 | 6.0257 | 2.5974 | 3.7916 | 5.1004 | 4.2792 | 3.0713 | 2.5178 | 5.0073 | 6.1934 | 1.7654 | 1.7651 | | 6.8433 | 5.4762 | 6.5895 | H19 | 3.9012 | 5.2509 | 3.4832 | 6.0070 | 2.1730 | 6.2918 | 1.0908 | 5.8680 | 5.4568 | 3.7837 | 4.3193 | 5.7103 | 7.0145 | 2.5063 | 2.5085 | 7.0583 | 5.4863 | 6.8433 | | 1.7695 | 1.7654 | H20 | 2.6001 | 3.8550 | 2.7877 | 4.3863 | 2.1631 | 4.7826 | 1.0888 | 4.6614 | 4.0967 | 3.1329 | 3.8018 | 3.9781 | 5.3920 | 2.5105 | 3.0685 | 5.4863 | 4.0783 | 5.4762 | 1.7695 | | 1.7651 | H21 | 3.3158 | 4.4011 | 2.7970 | 5.3304 | 2.1694 | 6.0257 | 1.0924 | 5.1004 | 4.2792 | 2.5974 | 3.7916 | 5.0073 | 6.1934 | 3.0713 | 2.5178 | 6.8433 | 5.4762 | 6.5895 | 1.7654 | 1.7651 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C4 |
108.268 |
|
O1 |
C2 |
H8 |
110.068 |
| O1 |
C2 |
H9 |
110.125 |
|
O1 |
C3 |
C5 |
108.268 |
| O1 |
C3 |
H10 |
110.068 |
|
O1 |
C3 |
H11 |
110.125 |
| C2 |
O1 |
C3 |
112.593 |
|
C2 |
C4 |
C6 |
112.652 |
| C2 |
C4 |
H12 |
108.343 |
|
C2 |
C4 |
H13 |
108.277 |
| C3 |
C5 |
C7 |
112.652 |
|
C3 |
C5 |
H14 |
108.343 |
| C3 |
C5 |
H15 |
108.277 |
|
C4 |
C2 |
H8 |
110.304 |
| C4 |
C2 |
H9 |
110.684 |
|
C4 |
C6 |
H16 |
111.086 |
| C4 |
C6 |
H17 |
110.417 |
|
C4 |
C6 |
H18 |
110.706 |
| C5 |
C3 |
H10 |
110.304 |
|
C5 |
C3 |
H11 |
110.684 |
| C5 |
C7 |
H19 |
111.086 |
|
C5 |
C7 |
H20 |
110.417 |
| C5 |
C7 |
H21 |
110.706 |
|
C6 |
C4 |
H12 |
110.073 |
| C6 |
C4 |
H13 |
110.274 |
|
C7 |
C5 |
H14 |
110.073 |
| C7 |
C5 |
H15 |
110.274 |
|
H8 |
C2 |
H9 |
107.398 |
| H10 |
C3 |
H11 |
107.398 |
|
H12 |
C4 |
H13 |
107.036 |
| H14 |
C5 |
H15 |
107.036 |
|
H16 |
C6 |
H17 |
108.557 |
| H16 |
C6 |
H18 |
107.927 |
|
H17 |
C6 |
H18 |
108.047 |
| H19 |
C7 |
H20 |
108.557 |
|
H19 |
C7 |
H21 |
107.927 |
| H20 |
C7 |
H21 |
108.047 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
