Jump to
S1C2
Energy calculated at PBE1PBE/6-31G**
| | hartrees |
|---|
| Energy at 0K | -311.908882 |
| Energy at 298.15K | -311.924464 |
| HF Energy | -311.908882 |
| Nuclear repulsion energy | 315.413786 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at PBE1PBE/6-31G**
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1 |
3155 |
3007 |
39.67 |
|
|
|
| 2 |
A1 |
3081 |
2936 |
48.86 |
|
|
|
| 3 |
A1 |
3068 |
2924 |
14.51 |
|
|
|
| 4 |
A1 |
2988 |
2848 |
88.39 |
|
|
|
| 5 |
A1 |
1565 |
1492 |
0.90 |
|
|
|
| 6 |
A1 |
1536 |
1464 |
7.67 |
|
|
|
| 7 |
A1 |
1521 |
1450 |
0.13 |
|
|
|
| 8 |
A1 |
1480 |
1410 |
0.50 |
|
|
|
| 9 |
A1 |
1439 |
1372 |
2.16 |
|
|
|
| 10 |
A1 |
1355 |
1291 |
2.83 |
|
|
|
| 11 |
A1 |
1196 |
1140 |
3.09 |
|
|
|
| 12 |
A1 |
1094 |
1042 |
8.21 |
|
|
|
| 13 |
A1 |
1042 |
993 |
16.59 |
|
|
|
| 14 |
A1 |
938 |
894 |
8.29 |
|
|
|
| 15 |
A1 |
438 |
418 |
0.47 |
|
|
|
| 16 |
A1 |
323 |
308 |
0.21 |
|
|
|
| 17 |
A1 |
104 |
100 |
0.18 |
|
|
|
| 18 |
A2 |
3145 |
2998 |
0.00 |
|
|
|
| 19 |
A2 |
3120 |
2973 |
0.00 |
|
|
|
| 20 |
A2 |
3013 |
2871 |
0.00 |
|
|
|
| 21 |
A2 |
1528 |
1456 |
0.00 |
|
|
|
| 22 |
A2 |
1331 |
1269 |
0.00 |
|
|
|
| 23 |
A2 |
1283 |
1223 |
0.00 |
|
|
|
| 24 |
A2 |
1193 |
1137 |
0.00 |
|
|
|
| 25 |
A2 |
906 |
863 |
0.00 |
|
|
|
| 26 |
A2 |
773 |
737 |
0.00 |
|
|
|
| 27 |
A2 |
236 |
225 |
0.00 |
|
|
|
| 28 |
A2 |
142 |
135 |
0.00 |
|
|
|
| 29 |
A2 |
79 |
75 |
0.00 |
|
|
|
| 30 |
B1 |
3146 |
2998 |
110.98 |
|
|
|
| 31 |
B1 |
3120 |
2973 |
6.36 |
|
|
|
| 32 |
B1 |
3010 |
2869 |
117.30 |
|
|
|
| 33 |
B1 |
1528 |
1456 |
16.37 |
|
|
|
| 34 |
B1 |
1334 |
1271 |
0.52 |
|
|
|
| 35 |
B1 |
1291 |
1231 |
3.60 |
|
|
|
| 36 |
B1 |
1217 |
1160 |
4.01 |
|
|
|
| 37 |
B1 |
919 |
876 |
3.75 |
|
|
|
| 38 |
B1 |
775 |
739 |
4.52 |
|
|
|
| 39 |
B1 |
238 |
227 |
0.35 |
|
|
|
| 40 |
B1 |
163 |
155 |
5.17 |
|
|
|
| 41 |
B1 |
58 |
55 |
0.25 |
|
|
|
| 42 |
B2 |
3155 |
3007 |
19.57 |
|
|
|
| 43 |
B2 |
3080 |
2936 |
3.44 |
|
|
|
| 44 |
B2 |
3068 |
2924 |
36.72 |
|
|
|
| 45 |
B2 |
2976 |
2836 |
13.14 |
|
|
|
| 46 |
B2 |
1545 |
1472 |
12.14 |
|
|
|
| 47 |
B2 |
1533 |
1461 |
0.47 |
|
|
|
| 48 |
B2 |
1520 |
1449 |
1.77 |
|
|
|
| 49 |
B2 |
1439 |
1372 |
0.02 |
|
|
|
| 50 |
B2 |
1431 |
1364 |
51.80 |
|
|
|
| 51 |
B2 |
1340 |
1277 |
14.84 |
|
|
|
| 52 |
B2 |
1211 |
1155 |
237.65 |
|
|
|
| 53 |
B2 |
1144 |
1090 |
1.89 |
|
|
|
| 54 |
B2 |
1079 |
1028 |
0.00 |
|
|
|
| 55 |
B2 |
915 |
872 |
2.64 |
|
|
|
| 56 |
B2 |
520 |
496 |
5.23 |
|
|
|
| 57 |
B2 |
252 |
240 |
0.69 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 43036.5 cm
-1
Scaled (by 0.9531) Zero Point Vibrational Energy (zpe) 41018.1 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at PBE1PBE/6-31G**
Point Group is C2v
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
0.388 |
| C2 |
0.000 |
1.171 |
-0.390 |
| C3 |
0.000 |
-1.171 |
-0.390 |
| C4 |
0.000 |
2.374 |
0.533 |
| C5 |
0.000 |
-2.374 |
0.533 |
| C6 |
0.000 |
3.691 |
-0.232 |
| C7 |
0.000 |
-3.691 |
-0.232 |
| H8 |
0.887 |
1.195 |
-1.049 |
| H9 |
-0.887 |
1.195 |
-1.049 |
| H10 |
-0.887 |
-1.195 |
-1.049 |
| H11 |
0.887 |
-1.195 |
-1.049 |
| H12 |
0.879 |
2.311 |
1.186 |
| H13 |
-0.879 |
2.311 |
1.186 |
| H14 |
-0.879 |
-2.311 |
1.186 |
| H15 |
0.879 |
-2.311 |
1.186 |
| H16 |
0.000 |
4.545 |
0.452 |
| H17 |
-0.885 |
3.780 |
-0.874 |
| H18 |
0.885 |
3.780 |
-0.874 |
| H19 |
0.000 |
-4.545 |
0.452 |
| H20 |
0.885 |
-3.780 |
-0.874 |
| H21 |
-0.885 |
-3.780 |
-0.874 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
C7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
H21 |
| O1 | | 1.4052 | 1.4052 | 2.3783 | 2.3783 | 3.7424 | 3.7424 | 2.0680 | 2.0680 | 2.0680 | 2.0680 | 2.5980 | 2.5980 | 2.5980 | 2.5980 | 4.5458 | 4.0823 | 4.0823 | 4.5458 | 4.0823 | 4.0823 |
C2 | 1.4052 | | 2.3414 | 1.5163 | 3.6627 | 2.5250 | 4.8641 | 1.1052 | 1.1052 | 2.6109 | 2.6109 | 2.1342 | 2.1342 | 3.9212 | 3.9212 | 3.4780 | 2.7978 | 2.7978 | 5.7777 | 5.0528 | 5.0528 | C3 | 1.4052 | 2.3414 | | 3.6627 | 1.5163 | 4.8641 | 2.5250 | 2.6109 | 2.6109 | 1.1052 | 1.1052 | 3.9212 | 3.9212 | 2.1342 | 2.1342 | 5.7777 | 5.0528 | 5.0528 | 3.4780 | 2.7978 | 2.7978 | C4 | 2.3783 | 1.5163 | 3.6627 | | 4.7476 | 1.5231 | 6.1127 | 2.1630 | 2.1630 | 4.0030 | 4.0030 | 1.0968 | 1.0968 | 4.8108 | 4.8108 | 2.1730 | 2.1773 | 2.1773 | 6.9196 | 6.3747 | 6.3747 | C5 | 2.3783 | 3.6627 | 1.5163 | 4.7476 | | 6.1127 | 1.5231 | 4.0030 | 4.0030 | 2.1630 | 2.1630 | 4.8108 | 4.8108 | 1.0968 | 1.0968 | 6.9196 | 6.3747 | 6.3747 | 2.1730 | 2.1773 | 2.1773 | C6 | 3.7424 | 2.5250 | 4.8641 | 1.5231 | 6.1127 | | 7.3816 | 2.7719 | 2.7719 | 5.0322 | 5.0322 | 2.1652 | 2.1652 | 6.2291 | 6.2291 | 1.0947 | 1.0965 | 1.0965 | 8.2645 | 7.5508 | 7.5508 | C7 | 3.7424 | 4.8641 | 2.5250 | 6.1127 | 1.5231 | 7.3816 | | 5.0322 | 5.0322 | 2.7719 | 2.7719 | 6.2291 | 6.2291 | 2.1652 | 2.1652 | 8.2645 | 7.5508 | 7.5508 | 1.0947 | 1.0965 | 1.0965 | H8 | 2.0680 | 1.1052 | 2.6109 | 2.1630 | 4.0030 | 2.7719 | 5.0322 | | 1.7739 | 2.9761 | 2.3897 | 2.4976 | 3.0590 | 4.5168 | 4.1571 | 3.7769 | 3.1393 | 2.5916 | 5.9990 | 4.9784 | 5.2842 | H9 | 2.0680 | 1.1052 | 2.6109 | 2.1630 | 4.0030 | 2.7719 | 5.0322 | 1.7739 | | 2.3897 | 2.9761 | 3.0590 | 2.4976 | 4.1571 | 4.5168 | 3.7769 | 2.5916 | 3.1393 | 5.9990 | 5.2842 | 4.9784 | H10 | 2.0680 | 2.6109 | 1.1052 | 4.0030 | 2.1630 | 5.0322 | 2.7719 | 2.9761 | 2.3897 | | 1.7739 | 4.5168 | 4.1571 | 2.4976 | 3.0590 | 5.9990 | 4.9784 | 5.2842 | 3.7769 | 3.1393 | 2.5916 | H11 | 2.0680 | 2.6109 | 1.1052 | 4.0030 | 2.1630 | 5.0322 | 2.7719 | 2.3897 | 2.9761 | 1.7739 | | 4.1571 | 4.5168 | 3.0590 | 2.4976 | 5.9990 | 5.2842 | 4.9784 | 3.7769 | 2.5916 | 3.1393 | H12 | 2.5980 | 2.1342 | 3.9212 | 1.0968 | 4.8108 | 2.1652 | 6.2291 | 2.4976 | 3.0590 | 4.5168 | 4.1571 | | 1.7584 | 4.9447 | 4.6214 | 2.5109 | 3.0843 | 2.5301 | 6.9510 | 6.4299 | 6.6675 | H13 | 2.5980 | 2.1342 | 3.9212 | 1.0968 | 4.8108 | 2.1652 | 6.2291 | 3.0590 | 2.4976 | 4.1571 | 4.5168 | 1.7584 | | 4.6214 | 4.9447 | 2.5109 | 2.5301 | 3.0843 | 6.9510 | 6.6675 | 6.4299 | H14 | 2.5980 | 3.9212 | 2.1342 | 4.8108 | 1.0968 | 6.2291 | 2.1652 | 4.5168 | 4.1571 | 2.4976 | 3.0590 | 4.9447 | 4.6214 | | 1.7584 | 6.9510 | 6.4299 | 6.6675 | 2.5109 | 3.0843 | 2.5301 | H15 | 2.5980 | 3.9212 | 2.1342 | 4.8108 | 1.0968 | 6.2291 | 2.1652 | 4.1571 | 4.5168 | 3.0590 | 2.4976 | 4.6214 | 4.9447 | 1.7584 | | 6.9510 | 6.6675 | 6.4299 | 2.5109 | 2.5301 | 3.0843 | H16 | 4.5458 | 3.4780 | 5.7777 | 2.1730 | 6.9196 | 1.0947 | 8.2645 | 3.7769 | 3.7769 | 5.9990 | 5.9990 | 2.5109 | 2.5109 | 6.9510 | 6.9510 | | 1.7679 | 1.7679 | 9.0906 | 8.4770 | 8.4770 | H17 | 4.0823 | 2.7978 | 5.0528 | 2.1773 | 6.3747 | 1.0965 | 7.5508 | 3.1393 | 2.5916 | 4.9784 | 5.2842 | 3.0843 | 2.5301 | 6.4299 | 6.6675 | 1.7679 | | 1.7694 | 8.4770 | 7.7652 | 7.5610 | H18 | 4.0823 | 2.7978 | 5.0528 | 2.1773 | 6.3747 | 1.0965 | 7.5508 | 2.5916 | 3.1393 | 5.2842 | 4.9784 | 2.5301 | 3.0843 | 6.6675 | 6.4299 | 1.7679 | 1.7694 | | 8.4770 | 7.5610 | 7.7652 | H19 | 4.5458 | 5.7777 | 3.4780 | 6.9196 | 2.1730 | 8.2645 | 1.0947 | 5.9990 | 5.9990 | 3.7769 | 3.7769 | 6.9510 | 6.9510 | 2.5109 | 2.5109 | 9.0906 | 8.4770 | 8.4770 | | 1.7679 | 1.7679 | H20 | 4.0823 | 5.0528 | 2.7978 | 6.3747 | 2.1773 | 7.5508 | 1.0965 | 4.9784 | 5.2842 | 3.1393 | 2.5916 | 6.4299 | 6.6675 | 3.0843 | 2.5301 | 8.4770 | 7.7652 | 7.5610 | 1.7679 | | 1.7694 | H21 | 4.0823 | 5.0528 | 2.7978 | 6.3747 | 2.1773 | 7.5508 | 1.0965 | 5.2842 | 4.9784 | 2.5916 | 3.1393 | 6.6675 | 6.4299 | 2.5301 | 3.0843 | 8.4770 | 7.5610 | 7.7652 | 1.7679 | 1.7694 | |
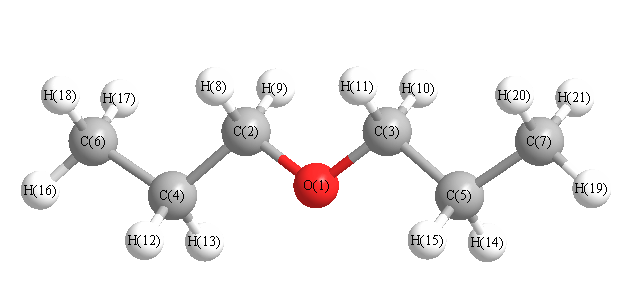 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C4 |
108.933 |
|
O1 |
C2 |
H8 |
110.362 |
| O1 |
C2 |
H9 |
110.362 |
|
O1 |
C3 |
C5 |
108.933 |
| O1 |
C3 |
H10 |
110.362 |
|
O1 |
C3 |
H11 |
110.362 |
| C2 |
O1 |
C3 |
112.844 |
|
C2 |
C4 |
C6 |
112.354 |
| C2 |
C4 |
H12 |
108.453 |
|
C2 |
C4 |
H13 |
108.453 |
| C3 |
C5 |
C7 |
112.354 |
|
C3 |
C5 |
H14 |
108.453 |
| C3 |
C5 |
H15 |
108.453 |
|
C4 |
C2 |
H8 |
110.215 |
| C4 |
C2 |
H9 |
110.215 |
|
C4 |
C6 |
H16 |
111.159 |
| C4 |
C6 |
H17 |
111.387 |
|
C4 |
C6 |
H18 |
111.387 |
| C5 |
C3 |
H10 |
110.215 |
|
C5 |
C3 |
H11 |
110.215 |
| C5 |
C7 |
H19 |
111.159 |
|
C5 |
C7 |
H20 |
111.387 |
| C5 |
C7 |
H21 |
111.387 |
|
C6 |
C4 |
H12 |
110.407 |
| C6 |
C4 |
H13 |
110.407 |
|
C7 |
C5 |
H14 |
110.407 |
| C7 |
C5 |
H15 |
110.407 |
|
H8 |
C2 |
H9 |
106.742 |
| H10 |
C3 |
H11 |
106.742 |
|
H12 |
C4 |
H13 |
106.568 |
| H14 |
C5 |
H15 |
106.568 |
|
H16 |
C6 |
H17 |
107.570 |
| H16 |
C6 |
H18 |
107.570 |
|
H17 |
C6 |
H18 |
107.571 |
| H19 |
C7 |
H20 |
107.570 |
|
H19 |
C7 |
H21 |
107.570 |
| H20 |
C7 |
H21 |
107.571 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at PBE1PBE/6-31G**
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
O |
-0.482 |
|
|
|
| 2 |
C |
-0.045 |
|
|
|
| 3 |
C |
-0.045 |
|
|
|
| 4 |
C |
-0.338 |
|
|
|
| 5 |
C |
-0.338 |
|
|
|
| 6 |
C |
-0.532 |
|
|
|
| 7 |
C |
-0.532 |
|
|
|
| 8 |
H |
0.139 |
|
|
|
| 9 |
H |
0.139 |
|
|
|
| 10 |
H |
0.139 |
|
|
|
| 11 |
H |
0.139 |
|
|
|
| 12 |
H |
0.179 |
|
|
|
| 13 |
H |
0.179 |
|
|
|
| 14 |
H |
0.179 |
|
|
|
| 15 |
H |
0.179 |
|
|
|
| 16 |
H |
0.179 |
|
|
|
| 17 |
H |
0.171 |
|
|
|
| 18 |
H |
0.171 |
|
|
|
| 19 |
H |
0.179 |
|
|
|
| 20 |
H |
0.171 |
|
|
|
| 21 |
H |
0.171 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
-0.906 |
0.906 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-45.534 |
0.000 |
0.000 |
| y |
0.000 |
-43.104 |
0.000 |
| z |
0.000 |
0.000 |
-46.590 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
-0.687 |
0.000 |
0.000 |
| y |
0.000 |
2.958 |
0.000 |
| z |
0.000 |
0.000 |
-2.271 |
|
| Polar |
|---|
| 3z2-r2 | -4.541 |
|---|
| x2-y2 | -2.430 |
|---|
| xy | 0.000 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
9.040 |
0.000 |
0.000 |
| y |
0.000 |
12.641 |
0.000 |
| z |
0.000 |
0.000 |
9.257 |
<r2> (average value of r
2) Å
2
| <r2> |
431.176 |
| (<r2>)1/2 |
20.765 |
Jump to
S1C1
Energy calculated at PBE1PBE/6-31G**
| | hartrees |
|---|
| Energy at 0K | -311.909600 |
| Energy at 298.15K | -311.925391 |
| HF Energy | -311.909600 |
| Nuclear repulsion energy | 326.054730 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at PBE1PBE/6-31G**
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3170 |
3022 |
5.07 |
|
|
|
| 2 |
A |
3147 |
3000 |
53.34 |
|
|
|
| 3 |
A |
3115 |
2969 |
11.60 |
|
|
|
| 4 |
A |
3074 |
2930 |
1.68 |
|
|
|
| 5 |
A |
3073 |
2928 |
8.62 |
|
|
|
| 6 |
A |
3021 |
2879 |
6.96 |
|
|
|
| 7 |
A |
2991 |
2850 |
94.17 |
|
|
|
| 8 |
A |
1560 |
1487 |
2.11 |
|
|
|
| 9 |
A |
1538 |
1466 |
5.05 |
|
|
|
| 10 |
A |
1523 |
1451 |
7.27 |
|
|
|
| 11 |
A |
1506 |
1435 |
1.08 |
|
|
|
| 12 |
A |
1471 |
1402 |
2.91 |
|
|
|
| 13 |
A |
1437 |
1369 |
2.36 |
|
|
|
| 14 |
A |
1395 |
1329 |
0.22 |
|
|
|
| 15 |
A |
1332 |
1269 |
3.38 |
|
|
|
| 16 |
A |
1284 |
1224 |
0.21 |
|
|
|
| 17 |
A |
1199 |
1142 |
8.31 |
|
|
|
| 18 |
A |
1163 |
1108 |
10.73 |
|
|
|
| 19 |
A |
1111 |
1059 |
6.30 |
|
|
|
| 20 |
A |
977 |
931 |
6.31 |
|
|
|
| 21 |
A |
933 |
889 |
7.63 |
|
|
|
| 22 |
A |
923 |
879 |
0.05 |
|
|
|
| 23 |
A |
762 |
726 |
0.10 |
|
|
|
| 24 |
A |
488 |
465 |
0.10 |
|
|
|
| 25 |
A |
338 |
322 |
0.34 |
|
|
|
| 26 |
A |
273 |
260 |
0.64 |
|
|
|
| 27 |
A |
169 |
161 |
0.05 |
|
|
|
| 28 |
A |
114 |
108 |
0.02 |
|
|
|
| 29 |
A |
47 |
45 |
0.00 |
|
|
|
| 30 |
B |
3170 |
3021 |
46.06 |
|
|
|
| 31 |
B |
3147 |
3000 |
26.68 |
|
|
|
| 32 |
B |
3115 |
2969 |
26.38 |
|
|
|
| 33 |
B |
3074 |
2930 |
66.76 |
|
|
|
| 34 |
B |
3073 |
2928 |
45.97 |
|
|
|
| 35 |
B |
3017 |
2876 |
108.79 |
|
|
|
| 36 |
B |
2979 |
2840 |
13.93 |
|
|
|
| 37 |
B |
1538 |
1466 |
0.05 |
|
|
|
| 38 |
B |
1536 |
1464 |
15.48 |
|
|
|
| 39 |
B |
1522 |
1450 |
9.48 |
|
|
|
| 40 |
B |
1505 |
1435 |
4.74 |
|
|
|
| 41 |
B |
1438 |
1370 |
15.37 |
|
|
|
| 42 |
B |
1418 |
1351 |
41.86 |
|
|
|
| 43 |
B |
1389 |
1323 |
23.47 |
|
|
|
| 44 |
B |
1322 |
1260 |
3.62 |
|
|
|
| 45 |
B |
1294 |
1233 |
6.81 |
|
|
|
| 46 |
B |
1213 |
1156 |
152.46 |
|
|
|
| 47 |
B |
1196 |
1140 |
31.95 |
|
|
|
| 48 |
B |
1127 |
1075 |
15.43 |
|
|
|
| 49 |
B |
1046 |
997 |
29.77 |
|
|
|
| 50 |
B |
946 |
902 |
1.42 |
|
|
|
| 51 |
B |
902 |
859 |
0.44 |
|
|
|
| 52 |
B |
795 |
757 |
3.88 |
|
|
|
| 53 |
B |
504 |
480 |
1.10 |
|
|
|
| 54 |
B |
326 |
311 |
0.64 |
|
|
|
| 55 |
B |
224 |
214 |
2.39 |
|
|
|
| 56 |
B |
172 |
164 |
4.24 |
|
|
|
| 57 |
B |
77 |
74 |
1.36 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 43097.5 cm
-1
Scaled (by 0.9531) Zero Point Vibrational Energy (zpe) 41076.2 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at PBE1PBE/6-31G**
Point Group is C2
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
0.116 |
| C2 |
0.020 |
1.173 |
0.892 |
| C3 |
-0.020 |
-1.173 |
0.892 |
| C4 |
0.000 |
2.375 |
-0.034 |
| C5 |
0.000 |
-2.375 |
-0.034 |
| C6 |
-1.261 |
2.447 |
-0.884 |
| C7 |
1.261 |
-2.447 |
-0.884 |
| H8 |
-0.854 |
1.197 |
1.567 |
| H9 |
0.922 |
1.191 |
1.529 |
| H10 |
0.854 |
-1.197 |
1.567 |
| H11 |
-0.922 |
-1.191 |
1.529 |
| H12 |
0.887 |
2.329 |
-0.679 |
| H13 |
0.100 |
3.280 |
0.579 |
| H14 |
-0.887 |
-2.329 |
-0.679 |
| H15 |
-0.100 |
-3.280 |
0.579 |
| H16 |
-1.238 |
3.310 |
-1.558 |
| H17 |
-1.368 |
1.542 |
-1.490 |
| H18 |
-2.156 |
2.536 |
-0.256 |
| H19 |
1.238 |
-3.310 |
-1.558 |
| H20 |
1.368 |
-1.542 |
-1.490 |
| H21 |
2.156 |
-2.536 |
-0.256 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
C7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
H21 |
| O1 | | 1.4061 | 1.4061 | 2.3794 | 2.3794 | 2.9291 | 2.9291 | 2.0659 | 2.0655 | 2.0659 | 2.0655 | 2.6157 | 3.3142 | 2.6157 | 3.3142 | 3.9107 | 2.6132 | 3.3494 | 3.9107 | 2.6132 | 3.3494 |
C2 | 1.4061 | | 2.3454 | 1.5171 | 3.6659 | 2.5342 | 4.2185 | 1.1054 | 1.1041 | 2.6009 | 2.6232 | 2.1339 | 2.1322 | 3.9434 | 4.4653 | 3.4864 | 2.7815 | 2.8129 | 5.2517 | 3.8547 | 4.4307 | C3 | 1.4061 | 2.3454 | | 3.6659 | 1.5171 | 4.2185 | 2.5342 | 2.6009 | 2.6232 | 1.1054 | 1.1041 | 3.9434 | 4.4653 | 2.1339 | 2.1322 | 5.2517 | 3.8547 | 4.4307 | 3.4864 | 2.7815 | 2.8129 | C4 | 2.3794 | 1.5171 | 3.6659 | | 4.7493 | 1.5233 | 5.0561 | 2.1631 | 2.1662 | 4.0058 | 4.0009 | 1.0973 | 1.0978 | 4.8299 | 5.6888 | 2.1754 | 2.1644 | 2.1731 | 6.0148 | 4.3972 | 5.3680 | C5 | 2.3794 | 3.6659 | 1.5171 | 4.7493 | | 5.0561 | 1.5233 | 4.0058 | 4.0009 | 2.1631 | 2.1662 | 4.8299 | 5.6888 | 1.0973 | 1.0978 | 6.0148 | 4.3972 | 5.3680 | 2.1754 | 2.1644 | 2.1731 | C6 | 2.9291 | 2.5342 | 4.2185 | 1.5233 | 5.0561 | | 5.5060 | 2.7817 | 3.4884 | 4.8747 | 4.3792 | 2.1610 | 2.1656 | 4.7953 | 6.0241 | 1.0951 | 1.0938 | 1.0968 | 6.3128 | 4.8161 | 6.0751 | C7 | 2.9291 | 4.2185 | 2.5342 | 5.0561 | 1.5233 | 5.5060 | | 4.8747 | 4.3792 | 2.7817 | 3.4884 | 4.7953 | 6.0241 | 2.1610 | 2.1656 | 6.3128 | 4.8161 | 6.0751 | 1.0951 | 1.0938 | 1.0968 | H8 | 2.0659 | 1.1054 | 2.6009 | 2.1631 | 4.0058 | 2.7817 | 4.8747 | | 1.7766 | 2.9409 | 2.3892 | 3.0587 | 2.4957 | 4.1803 | 4.6462 | 3.7919 | 3.1190 | 2.6095 | 5.8701 | 4.6675 | 5.1302 | H9 | 2.0655 | 1.1041 | 2.6232 | 2.1662 | 4.0009 | 3.4884 | 4.3792 | 1.7766 | | 2.3892 | 3.0123 | 2.4841 | 2.4375 | 4.5318 | 4.6841 | 4.3228 | 3.8054 | 3.8034 | 5.4675 | 4.0972 | 4.3131 | H10 | 2.0659 | 2.6009 | 1.1054 | 4.0058 | 2.1631 | 4.8747 | 2.7817 | 2.9409 | 2.3892 | | 1.7766 | 4.1803 | 4.6462 | 3.0587 | 2.4957 | 5.8701 | 4.6675 | 5.1302 | 3.7919 | 3.1190 | 2.6095 | H11 | 2.0655 | 2.6232 | 1.1041 | 4.0009 | 2.1662 | 4.3792 | 3.4884 | 2.3892 | 3.0123 | 1.7766 | | 4.5318 | 4.6841 | 2.4841 | 2.4375 | 5.4675 | 4.0972 | 4.3131 | 4.3228 | 3.8054 | 3.8034 | H12 | 2.6157 | 2.1339 | 3.9434 | 1.0973 | 4.8299 | 2.1610 | 4.7953 | 3.0587 | 2.4841 | 4.1803 | 4.5318 | | 1.7617 | 4.9844 | 5.8326 | 2.5003 | 2.5217 | 3.0784 | 5.7186 | 3.9849 | 5.0462 | H13 | 3.3142 | 2.1322 | 4.4653 | 1.0978 | 5.6888 | 2.1656 | 6.0241 | 2.4957 | 2.4375 | 4.6462 | 4.6841 | 1.7617 | | 5.8326 | 6.5634 | 2.5216 | 3.0750 | 2.5178 | 7.0211 | 5.3985 | 6.2252 | H14 | 2.6157 | 3.9434 | 2.1339 | 4.8299 | 1.0973 | 4.7953 | 2.1610 | 4.1803 | 4.5318 | 3.0587 | 2.4841 | 4.9844 | 5.8326 | | 1.7617 | 5.7186 | 3.9849 | 5.0462 | 2.5003 | 2.5217 | 3.0784 | H15 | 3.3142 | 4.4653 | 2.1322 | 5.6888 | 1.0978 | 6.0241 | 2.1656 | 4.6462 | 4.6841 | 2.4957 | 2.4375 | 5.8326 | 6.5634 | 1.7617 | | 7.0211 | 5.3985 | 6.2252 | 2.5216 | 3.0750 | 2.5178 | H16 | 3.9107 | 3.4864 | 5.2517 | 2.1754 | 6.0148 | 1.0951 | 6.3128 | 3.7919 | 4.3228 | 5.8701 | 5.4675 | 2.5003 | 2.5216 | 5.7186 | 7.0211 | | 1.7740 | 1.7708 | 7.0691 | 5.5088 | 6.8849 | H17 | 2.6132 | 2.7815 | 3.8547 | 2.1644 | 4.3972 | 1.0938 | 4.8161 | 3.1190 | 3.8054 | 4.6675 | 4.0972 | 2.5217 | 3.0750 | 3.9849 | 5.3985 | 1.7740 | | 1.7700 | 5.5088 | 4.1230 | 5.5295 | H18 | 3.3494 | 2.8129 | 4.4307 | 2.1731 | 5.3680 | 1.0968 | 6.0751 | 2.6095 | 3.8034 | 5.1302 | 4.3131 | 3.0784 | 2.5178 | 5.0462 | 6.2252 | 1.7708 | 1.7700 | | 6.8849 | 5.5295 | 6.6574 | H19 | 3.9107 | 5.2517 | 3.4864 | 6.0148 | 2.1754 | 6.3128 | 1.0951 | 5.8701 | 5.4675 | 3.7919 | 4.3228 | 5.7186 | 7.0211 | 2.5003 | 2.5216 | 7.0691 | 5.5088 | 6.8849 | | 1.7740 | 1.7708 | H20 | 2.6132 | 3.8547 | 2.7815 | 4.3972 | 2.1644 | 4.8161 | 1.0938 | 4.6675 | 4.0972 | 3.1190 | 3.8054 | 3.9849 | 5.3985 | 2.5217 | 3.0750 | 5.5088 | 4.1230 | 5.5295 | 1.7740 | | 1.7700 | H21 | 3.3494 | 4.4307 | 2.8129 | 5.3680 | 2.1731 | 6.0751 | 1.0968 | 5.1302 | 4.3131 | 2.6095 | 3.8034 | 5.0462 | 6.2252 | 3.0784 | 2.5178 | 6.8849 | 5.5295 | 6.6574 | 1.7708 | 1.7700 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C4 |
108.906 |
|
O1 |
C2 |
H8 |
110.108 |
| O1 |
C2 |
H9 |
110.157 |
|
O1 |
C3 |
C5 |
108.906 |
| O1 |
C3 |
H10 |
110.108 |
|
O1 |
C3 |
H11 |
110.157 |
| C2 |
O1 |
C3 |
113.021 |
|
C2 |
C4 |
C6 |
112.922 |
| C2 |
C4 |
H12 |
108.345 |
|
C2 |
C4 |
H13 |
108.184 |
| C3 |
C5 |
C7 |
112.922 |
|
C3 |
C5 |
H14 |
108.345 |
| C3 |
C5 |
H15 |
108.184 |
|
C4 |
C2 |
H8 |
110.150 |
| C4 |
C2 |
H9 |
110.473 |
|
C4 |
C6 |
H16 |
111.314 |
| C4 |
C6 |
H17 |
110.516 |
|
C4 |
C6 |
H18 |
111.026 |
| C5 |
C3 |
H10 |
110.150 |
|
C5 |
C3 |
H11 |
110.473 |
| C5 |
C7 |
H19 |
111.314 |
|
C5 |
C7 |
H20 |
110.516 |
| C5 |
C7 |
H21 |
111.026 |
|
C6 |
C4 |
H12 |
110.040 |
| C6 |
C4 |
H13 |
110.377 |
|
C7 |
C5 |
H14 |
110.040 |
| C7 |
C5 |
H15 |
110.377 |
|
H8 |
C2 |
H9 |
107.038 |
| H10 |
C3 |
H11 |
107.038 |
|
H12 |
C4 |
H13 |
106.756 |
| H14 |
C5 |
H15 |
106.756 |
|
H16 |
C6 |
H17 |
108.279 |
| H16 |
C6 |
H18 |
107.775 |
|
H17 |
C6 |
H18 |
107.797 |
| H19 |
C7 |
H20 |
108.279 |
|
H19 |
C7 |
H21 |
107.775 |
| H20 |
C7 |
H21 |
107.797 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at PBE1PBE/6-31G**
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
O |
-0.473 |
|
|
|
| 2 |
C |
-0.055 |
|
|
|
| 3 |
C |
-0.055 |
|
|
|
| 4 |
C |
-0.341 |
|
|
|
| 5 |
C |
-0.341 |
|
|
|
| 6 |
C |
-0.520 |
|
|
|
| 7 |
C |
-0.520 |
|
|
|
| 8 |
H |
0.139 |
|
|
|
| 9 |
H |
0.145 |
|
|
|
| 10 |
H |
0.139 |
|
|
|
| 11 |
H |
0.145 |
|
|
|
| 12 |
H |
0.177 |
|
|
|
| 13 |
H |
0.164 |
|
|
|
| 14 |
H |
0.177 |
|
|
|
| 15 |
H |
0.164 |
|
|
|
| 16 |
H |
0.169 |
|
|
|
| 17 |
H |
0.193 |
|
|
|
| 18 |
H |
0.164 |
|
|
|
| 19 |
H |
0.169 |
|
|
|
| 20 |
H |
0.193 |
|
|
|
| 21 |
H |
0.164 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
0.953 |
0.953 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-46.350 |
0.342 |
0.000 |
| y |
0.342 |
-43.501 |
0.000 |
| z |
0.000 |
0.000 |
-45.249 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
-1.975 |
0.342 |
0.000 |
| y |
0.342 |
2.299 |
0.000 |
| z |
0.000 |
0.000 |
-0.324 |
|
| Polar |
|---|
| 3z2-r2 | -0.648 |
|---|
| x2-y2 | -2.849 |
|---|
| xy | 0.342 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
9.487 |
-0.494 |
0.000 |
| y |
-0.494 |
11.565 |
0.000 |
| z |
0.000 |
0.000 |
9.600 |
<r2> (average value of r
2) Å
2
| <r2> |
341.366 |
| (<r2>)1/2 |
18.476 |
