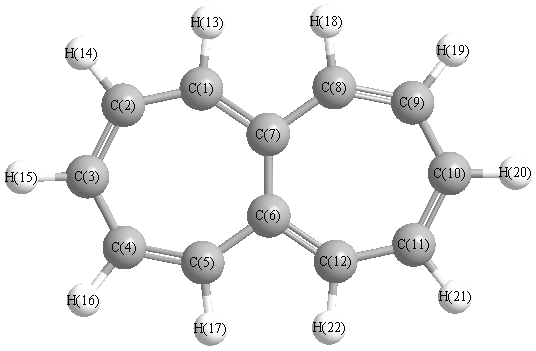
Vibrational Frequencies calculated at PBE1PBE/6-31G**
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3215 |
3064 |
2.99 |
|
|
|
| 2 |
A |
3196 |
3046 |
20.29 |
|
|
|
| 3 |
A |
3190 |
3041 |
0.31 |
|
|
|
| 4 |
A |
3174 |
3026 |
0.06 |
|
|
|
| 5 |
A |
3172 |
3023 |
0.40 |
|
|
|
| 6 |
A |
1736 |
1654 |
2.59 |
|
|
|
| 7 |
A |
1681 |
1602 |
2.76 |
|
|
|
| 8 |
A |
1633 |
1556 |
1.14 |
|
|
|
| 9 |
A |
1504 |
1433 |
0.04 |
|
|
|
| 10 |
A |
1470 |
1401 |
0.02 |
|
|
|
| 11 |
A |
1430 |
1363 |
0.88 |
|
|
|
| 12 |
A |
1287 |
1226 |
0.08 |
|
|
|
| 13 |
A |
1271 |
1211 |
0.09 |
|
|
|
| 14 |
A |
1237 |
1179 |
0.37 |
|
|
|
| 15 |
A |
1083 |
1032 |
0.80 |
|
|
|
| 16 |
A |
1007 |
960 |
1.44 |
|
|
|
| 17 |
A |
999 |
952 |
0.05 |
|
|
|
| 18 |
A |
982 |
936 |
0.01 |
|
|
|
| 19 |
A |
909 |
866 |
17.50 |
|
|
|
| 20 |
A |
899 |
857 |
0.06 |
|
|
|
| 21 |
A |
831 |
792 |
3.51 |
|
|
|
| 22 |
A |
789 |
752 |
0.68 |
|
|
|
| 23 |
A |
733 |
699 |
70.53 |
|
|
|
| 24 |
A |
665 |
634 |
2.67 |
|
|
|
| 25 |
A |
583 |
556 |
0.06 |
|
|
|
| 26 |
A |
428 |
408 |
4.41 |
|
|
|
| 27 |
A |
389 |
370 |
5.48 |
|
|
|
| 28 |
A |
361 |
344 |
1.34 |
|
|
|
| 29 |
A |
295 |
281 |
1.76 |
|
|
|
| 30 |
A |
127 |
121 |
1.08 |
|
|
|
| 31 |
A |
68 |
65 |
0.01 |
|
|
|
| 32 |
B |
3214 |
3063 |
70.92 |
|
|
|
| 33 |
B |
3196 |
3046 |
54.90 |
|
|
|
| 34 |
B |
3189 |
3040 |
4.95 |
|
|
|
| 35 |
B |
3175 |
3027 |
1.24 |
|
|
|
| 36 |
B |
3171 |
3023 |
21.88 |
|
|
|
| 37 |
B |
1706 |
1626 |
22.18 |
|
|
|
| 38 |
B |
1682 |
1603 |
84.92 |
|
|
|
| 39 |
B |
1609 |
1533 |
23.01 |
|
|
|
| 40 |
B |
1502 |
1431 |
3.56 |
|
|
|
| 41 |
B |
1429 |
1362 |
4.82 |
|
|
|
| 42 |
B |
1357 |
1293 |
1.56 |
|
|
|
| 43 |
B |
1287 |
1227 |
8.12 |
|
|
|
| 44 |
B |
1261 |
1202 |
0.98 |
|
|
|
| 45 |
B |
1153 |
1099 |
1.65 |
|
|
|
| 46 |
B |
1062 |
1013 |
2.33 |
|
|
|
| 47 |
B |
1002 |
955 |
0.86 |
|
|
|
| 48 |
B |
996 |
949 |
2.14 |
|
|
|
| 49 |
B |
957 |
912 |
3.60 |
|
|
|
| 50 |
B |
930 |
886 |
0.33 |
|
|
|
| 51 |
B |
883 |
841 |
14.06 |
|
|
|
| 52 |
B |
823 |
784 |
52.58 |
|
|
|
| 53 |
B |
755 |
719 |
11.23 |
|
|
|
| 54 |
B |
665 |
634 |
8.32 |
|
|
|
| 55 |
B |
595 |
567 |
14.99 |
|
|
|
| 56 |
B |
592 |
564 |
7.37 |
|
|
|
| 57 |
B |
424 |
404 |
1.29 |
|
|
|
| 58 |
B |
358 |
341 |
0.80 |
|
|
|
| 59 |
B |
284 |
271 |
0.34 |
|
|
|
| 60 |
B |
160 |
152 |
2.92 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 39878.1 cm
-1
Scaled (by 0.9531) Zero Point Vibrational Energy (zpe) 38007.9 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at PBE1PBE/6-31G**
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
C |
-0.239 |
|
|
|
| 2 |
C |
-0.152 |
|
|
|
| 3 |
C |
-0.182 |
|
|
|
| 4 |
C |
-0.145 |
|
|
|
| 5 |
C |
-0.221 |
|
|
|
| 6 |
C |
0.090 |
|
|
|
| 7 |
C |
0.090 |
|
|
|
| 8 |
C |
-0.221 |
|
|
|
| 9 |
C |
-0.145 |
|
|
|
| 10 |
C |
-0.182 |
|
|
|
| 11 |
C |
-0.152 |
|
|
|
| 12 |
C |
-0.239 |
|
|
|
| 13 |
H |
0.165 |
|
|
|
| 14 |
H |
0.169 |
|
|
|
| 15 |
H |
0.168 |
|
|
|
| 16 |
H |
0.171 |
|
|
|
| 17 |
H |
0.179 |
|
|
|
| 18 |
H |
0.179 |
|
|
|
| 19 |
H |
0.171 |
|
|
|
| 20 |
H |
0.168 |
|
|
|
| 21 |
H |
0.169 |
|
|
|
| 22 |
H |
0.165 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
0.293 |
0.293 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-62.592 |
-0.867 |
0.000 |
| y |
-0.867 |
-60.827 |
0.000 |
| z |
0.000 |
0.000 |
-72.271 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
3.957 |
-0.867 |
0.000 |
| y |
-0.867 |
6.605 |
0.000 |
| z |
0.000 |
0.000 |
-10.562 |
|
| Polar |
|---|
| 3z2-r2 | -21.124 |
|---|
| x2-y2 | -1.765 |
|---|
| xy | -0.867 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
18.816 |
0.130 |
0.000 |
| y |
0.130 |
30.313 |
0.000 |
| z |
0.000 |
0.000 |
8.909 |
<r2> (average value of r
2) Å
2
| <r2> |
548.536 |
| (<r2>)1/2 |
23.421 |