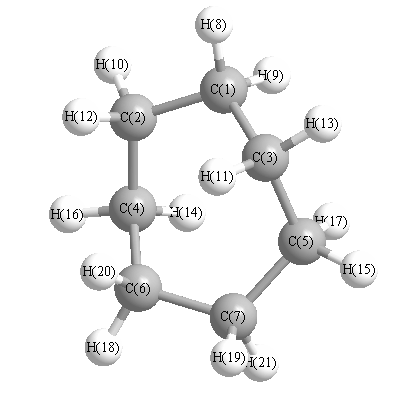
Vibrational Frequencies calculated at HSEh1PBE/6-31G**
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3099 |
2957 |
6.64 |
|
|
|
| 2 |
A |
3092 |
2951 |
26.01 |
|
|
|
| 3 |
A |
3085 |
2944 |
69.32 |
|
|
|
| 4 |
A |
3056 |
2916 |
25.72 |
|
|
|
| 5 |
A |
3047 |
2907 |
3.33 |
|
|
|
| 6 |
A |
3044 |
2905 |
5.70 |
|
|
|
| 7 |
A |
3036 |
2897 |
19.35 |
|
|
|
| 8 |
A |
1519 |
1449 |
0.34 |
|
|
|
| 9 |
A |
1502 |
1433 |
5.78 |
|
|
|
| 10 |
A |
1492 |
1424 |
0.01 |
|
|
|
| 11 |
A |
1490 |
1421 |
0.35 |
|
|
|
| 12 |
A |
1411 |
1347 |
0.20 |
|
|
|
| 13 |
A |
1405 |
1341 |
0.96 |
|
|
|
| 14 |
A |
1382 |
1319 |
2.10 |
|
|
|
| 15 |
A |
1324 |
1263 |
0.00 |
|
|
|
| 16 |
A |
1313 |
1253 |
1.50 |
|
|
|
| 17 |
A |
1240 |
1184 |
0.50 |
|
|
|
| 18 |
A |
1226 |
1170 |
0.13 |
|
|
|
| 19 |
A |
1142 |
1089 |
0.09 |
|
|
|
| 20 |
A |
1058 |
1010 |
0.45 |
|
|
|
| 21 |
A |
1039 |
992 |
0.00 |
|
|
|
| 22 |
A |
968 |
924 |
1.77 |
|
|
|
| 23 |
A |
859 |
820 |
0.01 |
|
|
|
| 24 |
A |
849 |
810 |
2.12 |
|
|
|
| 25 |
A |
752 |
718 |
0.03 |
|
|
|
| 26 |
A |
519 |
496 |
0.29 |
|
|
|
| 27 |
A |
399 |
380 |
0.00 |
|
|
|
| 28 |
A |
308 |
294 |
0.01 |
|
|
|
| 29 |
A |
173 |
165 |
0.01 |
|
|
|
| 30 |
B |
3108 |
2966 |
104.00 |
|
|
|
| 31 |
B |
3097 |
2955 |
92.30 |
|
|
|
| 32 |
B |
3091 |
2949 |
53.23 |
|
|
|
| 33 |
B |
3082 |
2941 |
9.39 |
|
|
|
| 34 |
B |
3049 |
2909 |
44.73 |
|
|
|
| 35 |
B |
3043 |
2904 |
24.77 |
|
|
|
| 36 |
B |
3036 |
2898 |
24.96 |
|
|
|
| 37 |
B |
1511 |
1442 |
19.10 |
|
|
|
| 38 |
B |
1495 |
1426 |
7.86 |
|
|
|
| 39 |
B |
1488 |
1420 |
0.74 |
|
|
|
| 40 |
B |
1405 |
1341 |
1.34 |
|
|
|
| 41 |
B |
1396 |
1332 |
0.27 |
|
|
|
| 42 |
B |
1390 |
1326 |
1.87 |
|
|
|
| 43 |
B |
1355 |
1293 |
0.13 |
|
|
|
| 44 |
B |
1316 |
1256 |
1.43 |
|
|
|
| 45 |
B |
1238 |
1181 |
0.53 |
|
|
|
| 46 |
B |
1212 |
1157 |
1.21 |
|
|
|
| 47 |
B |
1157 |
1105 |
0.39 |
|
|
|
| 48 |
B |
1040 |
992 |
0.35 |
|
|
|
| 49 |
B |
1030 |
983 |
0.65 |
|
|
|
| 50 |
B |
972 |
928 |
2.28 |
|
|
|
| 51 |
B |
876 |
836 |
0.33 |
|
|
|
| 52 |
B |
825 |
787 |
3.04 |
|
|
|
| 53 |
B |
738 |
704 |
1.55 |
|
|
|
| 54 |
B |
490 |
467 |
0.30 |
|
|
|
| 55 |
B |
335 |
319 |
0.06 |
|
|
|
| 56 |
B |
276 |
264 |
0.11 |
|
|
|
| 57 |
B |
116 |
111 |
0.01 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 43995.4 cm
-1
Scaled (by 0.9543) Zero Point Vibrational Energy (zpe) 41984.8 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at HSEh1PBE/6-31G**
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
C |
-0.237 |
|
|
|
| 2 |
C |
-0.239 |
|
|
|
| 3 |
C |
-0.239 |
|
|
|
| 4 |
C |
-0.236 |
|
|
|
| 5 |
C |
-0.236 |
|
|
|
| 6 |
C |
-0.233 |
|
|
|
| 7 |
C |
-0.233 |
|
|
|
| 8 |
H |
0.120 |
|
|
|
| 9 |
H |
0.120 |
|
|
|
| 10 |
H |
0.117 |
|
|
|
| 11 |
H |
0.117 |
|
|
|
| 12 |
H |
0.120 |
|
|
|
| 13 |
H |
0.120 |
|
|
|
| 14 |
H |
0.120 |
|
|
|
| 15 |
H |
0.120 |
|
|
|
| 16 |
H |
0.117 |
|
|
|
| 17 |
H |
0.117 |
|
|
|
| 18 |
H |
0.116 |
|
|
|
| 19 |
H |
0.116 |
|
|
|
| 20 |
H |
0.117 |
|
|
|
| 21 |
H |
0.117 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
0.001 |
0.001 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-45.964 |
-0.089 |
0.000 |
| y |
-0.089 |
-45.958 |
0.000 |
| z |
0.000 |
0.000 |
-46.302 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
0.166 |
-0.089 |
0.000 |
| y |
-0.089 |
0.175 |
0.000 |
| z |
0.000 |
0.000 |
-0.341 |
|
| Polar |
|---|
| 3z2-r2 | -0.682 |
|---|
| x2-y2 | -0.006 |
|---|
| xy | -0.089 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
9.699 |
0.363 |
0.000 |
| y |
0.363 |
11.011 |
0.000 |
| z |
0.000 |
0.000 |
11.328 |
<r2> (average value of r
2) Å
2
| <r2> |
227.435 |
| (<r2>)1/2 |
15.081 |