All results from a given calculation for C4H7NO (2-Pyrrolidinone)
using model chemistry: QCISD/6-31G**
19 10 17 12 22
States and conformations
| State |
Conformation |
minimum conformation |
conformer description |
state description |
| 1 |
1 |
yes |
C1 |
1A |
Energy calculated at QCISD/6-31G**
| | hartrees |
|---|
| Energy at 0K | -285.828939 |
| Energy at 298.15K | |
| HF Energy | -284.890883 |
| Nuclear repulsion energy | 239.561095 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD/6-31G**
Geometric Data calculated at QCISD/6-31G**
Point Group is C1
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| N1 |
0.080 |
-1.096 |
-0.095 |
| C2 |
0.902 |
0.002 |
-0.009 |
| C3 |
-0.010 |
1.218 |
0.148 |
| C4 |
-1.406 |
0.689 |
-0.206 |
| C5 |
-1.326 |
-0.807 |
0.150 |
| O6 |
2.123 |
-0.012 |
-0.038 |
| H7 |
0.479 |
-2.016 |
-0.013 |
| H8 |
0.048 |
1.542 |
1.191 |
| H9 |
0.335 |
2.039 |
-0.476 |
| H10 |
-2.212 |
1.196 |
0.323 |
| H11 |
-1.582 |
0.794 |
-1.277 |
| H12 |
-1.601 |
-0.982 |
1.197 |
| H13 |
-1.971 |
-1.422 |
-0.478 |
Atom - Atom Distances (Å)
| |
N1 |
C2 |
C3 |
C4 |
C5 |
O6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
| N1 | | 1.3741 | 2.3281 | 2.3247 | 1.4557 | 2.3140 | 1.0063 | 2.9344 | 3.1686 | 3.2676 | 2.7806 | 2.1226 | 2.1118 |
C2 | 1.3741 | | 1.5283 | 2.4157 | 2.3755 | 1.2219 | 2.0614 | 2.1306 | 2.1658 | 3.3516 | 2.8994 | 2.9472 | 3.2408 | C3 | 2.3281 | 1.5283 | | 1.5337 | 2.4151 | 2.4698 | 3.2744 | 1.0932 | 1.0882 | 2.2091 | 2.1639 | 2.9103 | 3.3477 | C4 | 2.3247 | 2.4157 | 1.5337 | | 1.5402 | 3.6018 | 3.3023 | 2.1890 | 2.2197 | 1.0892 | 1.0912 | 2.1905 | 2.2025 | C5 | 1.4557 | 2.3755 | 2.4151 | 1.5402 | | 3.5449 | 2.1783 | 2.9138 | 3.3549 | 2.1970 | 2.1606 | 1.0961 | 1.0904 | O6 | 2.3140 | 1.2219 | 2.4698 | 3.6018 | 3.5449 | | 2.5923 | 2.8690 | 2.7562 | 4.5152 | 3.9893 | 4.0420 | 4.3530 | H7 | 1.0063 | 2.0614 | 3.2744 | 3.3023 | 2.1783 | 2.5923 | | 3.7803 | 4.0841 | 4.2034 | 3.7072 | 2.6187 | 2.5639 | H8 | 2.9344 | 2.1306 | 1.0932 | 2.1890 | 2.9138 | 2.8690 | 3.7803 | | 1.7630 | 2.4464 | 3.0511 | 3.0152 | 3.9558 | H9 | 3.1686 | 2.1658 | 1.0882 | 2.2197 | 3.3549 | 2.7562 | 4.0841 | 1.7630 | | 2.8001 | 2.4226 | 3.9595 | 4.1596 | H10 | 3.2676 | 3.3516 | 2.2091 | 1.0892 | 2.1970 | 4.5152 | 4.2034 | 2.4464 | 2.8001 | | 1.7658 | 2.4250 | 2.7478 | H11 | 2.7806 | 2.8994 | 2.1639 | 1.0912 | 2.1606 | 3.9893 | 3.7072 | 3.0511 | 2.4226 | 1.7658 | | 3.0458 | 2.3879 | H12 | 2.1226 | 2.9472 | 2.9103 | 2.1905 | 1.0961 | 4.0420 | 2.6187 | 3.0152 | 3.9595 | 2.4250 | 3.0458 | | 1.7707 | H13 | 2.1118 | 3.2408 | 3.3477 | 2.2025 | 1.0904 | 4.3530 | 2.5639 | 3.9558 | 4.1596 | 2.7478 | 2.3879 | 1.7707 | |
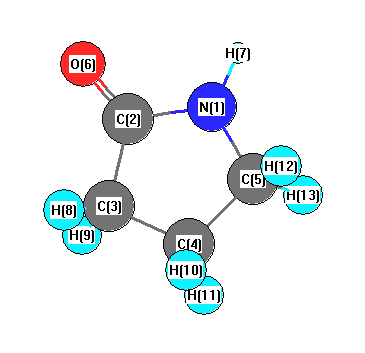 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| N1 |
C2 |
C3 |
106.553 |
|
N1 |
C2 |
O6 |
125.992 |
| N1 |
C5 |
C4 |
101.746 |
|
N1 |
C5 |
H12 |
111.800 |
| N1 |
C5 |
H13 |
111.273 |
|
C2 |
N1 |
C5 |
114.142 |
| C2 |
N1 |
H7 |
119.188 |
|
C2 |
C3 |
C4 |
104.175 |
| C2 |
C3 |
H8 |
107.572 |
|
C2 |
C3 |
H9 |
110.618 |
| C3 |
C2 |
O6 |
127.450 |
|
C3 |
C4 |
C5 |
103.567 |
| C3 |
C4 |
H10 |
113.678 |
|
C3 |
C4 |
H11 |
109.913 |
| C4 |
C3 |
H8 |
111.785 |
|
C4 |
C3 |
H9 |
114.632 |
| C4 |
C5 |
H12 |
111.266 |
|
C4 |
C5 |
H13 |
112.578 |
| C5 |
N1 |
H7 |
123.416 |
|
C5 |
C4 |
H10 |
112.207 |
| C5 |
C4 |
H11 |
109.205 |
|
H8 |
C3 |
H9 |
107.843 |
| H10 |
C4 |
H11 |
108.169 |
|
H12 |
C5 |
H13 |
108.156 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
