return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C6H14 (Butane, 2,3-dimethyl-)

using model chemistry: MP2=FULL/6-31G**

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2H 1Ag
Energy calculated at MP2=FULL/6-31G**
 hartrees
Energy at 0K-236.305084
Energy at 298.15K-236.320396
HF Energy-235.384304
Nuclear repulsion energy263.801565
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/6-31G**
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 Ag 3240 3028 0.00      
2 Ag 3212 3001 0.00      
3 Ag 3124 2919 0.00      
4 Ag 3085 2882 0.00      
5 Ag 1588 1484 0.00      
6 Ag 1565 1462 0.00      
7 Ag 1474 1377 0.00      
8 Ag 1427 1333 0.00      
9 Ag 1256 1174 0.00      
10 Ag 1237 1156 0.00      
11 Ag 996 931 0.00      
12 Ag 787 736 0.00      
13 Ag 512 479 0.00      
14 Ag 409 382 0.00      
15 Ag 250 233 0.00      
16 Au 3240 3027 47.35      
17 Au 3207 2997 0.16      
18 Au 3120 2916 37.12      
19 Au 1569 1466 4.20      
20 Au 1544 1443 0.84      
21 Au 1454 1359 6.94      
22 Au 1385 1294 3.09      
23 Au 1134 1059 0.86      
24 Au 1008 942 0.56      
25 Au 957 894 1.84      
26 Au 329 307 0.01      
27 Au 203 190 0.02      
28 Au 65 61 0.00      
29 Bg 3227 3015 0.00      
30 Bg 3207 2997 0.00      
31 Bg 3119 2914 0.00      
32 Bg 1552 1450 0.00      
33 Bg 1548 1447 0.00      
34 Bg 1451 1356 0.00      
35 Bg 1402 1310 0.00      
36 Bg 1222 1142 0.00      
37 Bg 997 932 0.00      
38 Bg 952 890 0.00      
39 Bg 442 413 0.00      
40 Bg 213 199 0.00      
41 Bu 3229 3018 63.31      
42 Bu 3213 3002 114.36      
43 Bu 3121 2917 51.23      
44 Bu 3098 2895 36.64      
45 Bu 1570 1467 17.22      
46 Bu 1564 1461 11.27      
47 Bu 1467 1371 10.70      
48 Bu 1346 1257 5.58      
49 Bu 1218 1138 5.66      
50 Bu 1029 962 4.56      
51 Bu 912 852 2.01      
52 Bu 422 395 0.04      
53 Bu 358 334 0.06      
54 Bu 233 218 0.03      

Unscaled Zero Point Vibrational Energy (zpe) 42744.7 cm-1
Scaled (by 0.9344) Zero Point Vibrational Energy (zpe) 39940.6 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at MP2=FULL/6-31G**
ABC
0.14183 0.09744 0.06327

See section I.F.4 to change rotational constant units
Geometric Data calculated at MP2=FULL/6-31G**

Point Group is C2h

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.000 0.769 0.000
C2 0.000 -0.769 0.000
H3 -1.048 1.091 0.000
H4 1.048 -1.091 0.000
C5 0.671 1.343 1.246
C6 0.671 1.343 -1.246
C7 -0.671 -1.343 1.246
C8 -0.671 -1.343 -1.246
H9 1.695 0.973 1.329
H10 1.695 0.973 -1.329
H11 -1.695 -0.973 1.329
H12 -1.695 -0.973 -1.329
H13 0.714 2.429 1.190
H14 0.143 1.082 2.159
H15 0.714 2.429 -1.190
H16 0.143 1.082 -2.159
H17 -0.714 -2.429 1.190
H18 -0.143 -1.082 2.159
H19 -0.714 -2.429 -1.190
H20 -0.143 -1.082 -2.159

Atom - Atom Distances (Å)
  C1 C2 H3 H4 C5 C6 C7 C8 H9 H10 H11 H12 H13 H14 H15 H16 H17 H18 H19 H20
C11.53741.09652.13441.52731.52732.54182.54182.16342.16342.77012.77012.16442.18642.16442.18643.48632.84723.48632.8472
C21.53742.13441.09652.54182.54181.52731.52732.77012.77012.16342.16343.48632.84723.48632.84722.16442.18642.16442.1864
H31.09652.13443.02542.13842.13842.75962.75963.05013.05012.53882.53882.51282.46592.51282.46593.73083.19393.73083.1939
H42.13441.09653.02542.75962.75962.13842.13842.53882.53883.05013.05013.73083.19393.73083.19392.51282.46592.51282.4659
C51.52732.54182.13842.75962.49203.00223.90171.09092.79553.31204.19451.08911.08682.66793.45584.01882.71564.69924.2586
C61.52732.54182.13842.75962.49203.90173.00222.79551.09094.19453.31202.66793.45581.08911.08684.69924.25864.01882.7156
C72.54181.52732.75962.13843.00223.90172.49203.31204.19451.09092.79554.01882.71564.69924.25861.08911.08682.66793.4558
C82.54181.52732.75962.13843.90173.00222.49204.19453.31202.79551.09094.69924.25864.01882.71562.66793.45581.08911.0868
H92.16342.77013.05012.53881.09092.79553.31204.19452.65833.90864.72701.76081.76303.07053.81944.17152.87914.87124.4462
H102.16342.77013.05012.53882.79551.09094.19453.31202.65834.72703.90863.07053.81941.76081.76304.87124.44624.17152.8791
H112.77012.16342.53883.05013.31204.19451.09092.79553.90864.72702.65834.17152.87914.87124.44621.76081.76303.07053.8194
H122.77012.16342.53883.05014.19453.31202.79551.09094.72703.90862.65834.87124.44624.17152.87913.07053.81941.76081.7630
H132.16443.48632.51283.73081.08912.66794.01884.69921.76083.07054.17154.87121.75542.38033.65525.06443.74195.59594.9276
H142.18642.84722.46593.19391.08683.45582.71564.25861.76303.81942.87914.44621.75543.65524.31833.74192.18234.92764.8384
H152.16443.48632.51283.73082.66791.08914.69924.01883.07051.76084.87124.17152.38033.65521.75545.59594.92765.06443.7419
H162.18642.84722.46593.19393.45581.08684.25862.71563.81941.76304.44622.87913.65524.31831.75544.92764.83843.74192.1823
H173.48632.16443.73082.51284.01884.69921.08912.66794.17154.87121.76083.07055.06443.74195.59594.92761.75542.38033.6552
H182.84722.18643.19392.46592.71564.25861.08683.45582.87914.44621.76303.81943.74192.18234.92764.83841.75543.65524.3183
H193.48632.16443.73082.51284.69924.01882.66791.08914.87124.17153.07051.76085.59594.92765.06443.74192.38033.65521.7554
H202.84722.18643.19392.46594.25862.71563.45581.08684.44622.87913.81941.76304.92764.83843.74192.18233.65524.31831.7554

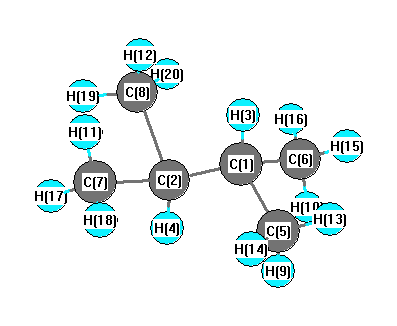
picture of Butane, 2,3-dimethyl- state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 H4 107.079 C1 C2 C7 112.072
C1 C2 C8 112.072 C1 C5 H9 110.326
C1 C5 H13 110.513 C1 C5 H14 112.429
C1 C6 H10 110.326 C1 C6 H15 110.513
C1 C6 H16 112.429 C2 C1 H3 107.079
C2 C1 C5 112.072 C2 C1 C6 112.072
C2 C7 H11 110.326 C2 C7 H17 110.513
C2 C7 H18 112.429 C2 C8 H12 110.326
C2 C8 H19 110.513 C2 C8 H20 112.429
H3 C1 C5 108.050 H3 C1 C6 108.050
H4 C2 C7 108.050 H4 C2 C8 108.050
C5 C1 C6 109.336 C7 C2 C8 109.336
H9 C5 H13 107.739 H9 C5 H14 108.106
H10 C6 H15 107.739 H10 C6 H16 108.106
H11 C7 H17 107.739 H11 C7 H18 108.106
H12 C8 H19 107.739 H12 C8 H20 108.106
H13 C5 H14 107.561 H15 C6 H16 107.561
H17 C7 H18 107.561 H19 C8 H20 107.561
Electronic energy levels

Electronic state

Charges, Dipole, Quadrupole and Polarizability