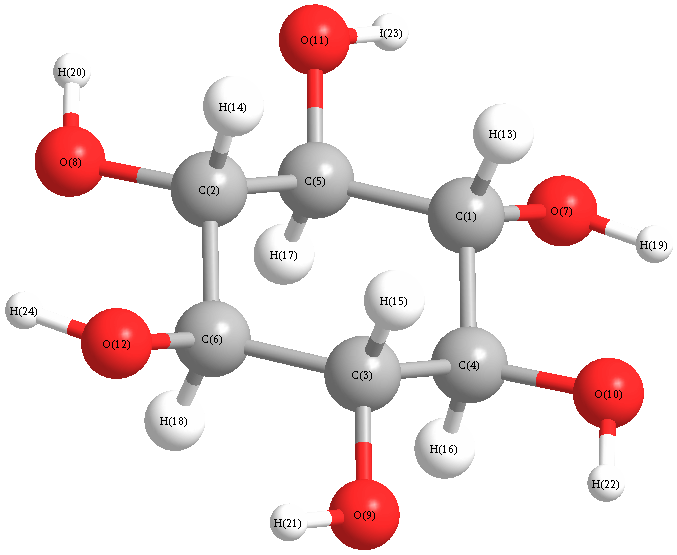
Vibrational Frequencies calculated at PBE1PBE/6-31G**
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1g |
3797 |
3619 |
0.00 |
|
|
|
| 2 |
A1g |
3019 |
2878 |
0.00 |
|
|
|
| 3 |
A1g |
1468 |
1399 |
0.00 |
|
|
|
| 4 |
A1g |
1364 |
1300 |
0.00 |
|
|
|
| 5 |
A1g |
1231 |
1173 |
0.00 |
|
|
|
| 6 |
A1g |
1022 |
974 |
0.00 |
|
|
|
| 7 |
A1g |
453 |
432 |
0.00 |
|
|
|
| 8 |
A1g |
124 |
118 |
0.00 |
|
|
|
| 9 |
A1u |
1350 |
1287 |
0.00 |
|
|
|
| 10 |
A1u |
1044 |
995 |
0.00 |
|
|
|
| 11 |
A1u |
322 |
307 |
0.00 |
|
|
|
| 12 |
A1u |
93i |
89i |
0.00 |
|
|
|
| 13 |
A2g |
1176 |
1121 |
0.00 |
|
|
|
| 14 |
A2g |
649 |
618 |
0.00 |
|
|
|
| 15 |
A2g |
65i |
62i |
0.00 |
|
|
|
| 16 |
A2u |
3795 |
3617 |
84.91 |
|
|
|
| 17 |
A2u |
3050 |
2907 |
189.19 |
|
|
|
| 18 |
A2u |
1466 |
1398 |
27.15 |
|
|
|
| 19 |
A2u |
1309 |
1247 |
0.26 |
|
|
|
| 20 |
A2u |
1163 |
1109 |
26.20 |
|
|
|
| 21 |
A2u |
584 |
557 |
0.41 |
|
|
|
| 22 |
A2u |
232 |
221 |
23.95 |
|
|
|
| 23 |
Eg |
3795 |
3617 |
0.00 |
|
|
|
| 23 |
Eg |
3795 |
3617 |
0.00 |
|
|
|
| 24 |
Eg |
3025 |
2884 |
0.00 |
|
|
|
| 24 |
Eg |
3025 |
2884 |
0.00 |
|
|
|
| 25 |
Eg |
1446 |
1378 |
0.00 |
|
|
|
| 25 |
Eg |
1446 |
1378 |
0.00 |
|
|
|
| 26 |
Eg |
1407 |
1341 |
0.00 |
|
|
|
| 26 |
Eg |
1407 |
1341 |
0.00 |
|
|
|
| 27 |
Eg |
1226 |
1168 |
0.00 |
|
|
|
| 27 |
Eg |
1226 |
1168 |
0.00 |
|
|
|
| 28 |
Eg |
1173 |
1118 |
0.00 |
|
|
|
| 28 |
Eg |
1173 |
1118 |
0.00 |
|
|
|
| 29 |
Eg |
1042 |
993 |
0.00 |
|
|
|
| 29 |
Eg |
1042 |
993 |
0.00 |
|
|
|
| 30 |
Eg |
415 |
395 |
0.00 |
|
|
|
| 30 |
Eg |
415 |
395 |
0.00 |
|
|
|
| 31 |
Eg |
376 |
359 |
0.00 |
|
|
|
| 31 |
Eg |
376 |
359 |
0.00 |
|
|
|
| 32 |
Eg |
293 |
279 |
0.00 |
|
|
|
| 32 |
Eg |
293 |
279 |
0.00 |
|
|
|
| 33 |
Eg |
28i |
27i |
0.00 |
|
|
|
| 33 |
Eg |
28i |
27i |
0.00 |
|
|
|
| 34 |
Eu |
3796 |
3618 |
20.23 |
|
|
|
| 34 |
Eu |
3796 |
3618 |
20.22 |
|
|
|
| 35 |
Eu |
3013 |
2871 |
0.62 |
|
|
|
| 35 |
Eu |
3013 |
2871 |
0.62 |
|
|
|
| 36 |
Eu |
1446 |
1378 |
142.69 |
|
|
|
| 36 |
Eu |
1446 |
1378 |
142.70 |
|
|
|
| 37 |
Eu |
1384 |
1319 |
49.85 |
|
|
|
| 37 |
Eu |
1384 |
1319 |
49.87 |
|
|
|
| 38 |
Eu |
1212 |
1155 |
203.82 |
|
|
|
| 38 |
Eu |
1212 |
1155 |
203.78 |
|
|
|
| 39 |
Eu |
1180 |
1124 |
29.32 |
|
|
|
| 39 |
Eu |
1180 |
1124 |
29.36 |
|
|
|
| 40 |
Eu |
1012 |
965 |
240.17 |
|
|
|
| 40 |
Eu |
1012 |
965 |
240.19 |
|
|
|
| 41 |
Eu |
637 |
607 |
5.00 |
|
|
|
| 41 |
Eu |
637 |
607 |
4.99 |
|
|
|
| 42 |
Eu |
315 |
300 |
86.71 |
|
|
|
| 42 |
Eu |
315 |
300 |
86.71 |
|
|
|
| 43 |
Eu |
146 |
139 |
287.62 |
|
|
|
| 43 |
Eu |
146 |
139 |
287.59 |
|
|
|
| 44 |
Eu |
71 |
67 |
18.86 |
|
|
|
| 44 |
Eu |
71 |
67 |
18.86 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 42609.7 cm
-1
Scaled (by 0.9531) Zero Point Vibrational Energy (zpe) 40611.3 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at PBE1PBE/6-31G**
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
C |
0.057 |
|
|
|
| 2 |
C |
0.057 |
|
|
|
| 3 |
C |
0.057 |
|
|
|
| 4 |
C |
0.057 |
|
|
|
| 5 |
C |
0.057 |
|
|
|
| 6 |
C |
0.057 |
|
|
|
| 7 |
O |
-0.609 |
|
|
|
| 8 |
O |
-0.609 |
|
|
|
| 9 |
O |
-0.609 |
|
|
|
| 10 |
O |
-0.609 |
|
|
|
| 11 |
O |
-0.609 |
|
|
|
| 12 |
O |
-0.609 |
|
|
|
| 13 |
H |
0.145 |
|
|
|
| 14 |
H |
0.145 |
|
|
|
| 15 |
H |
0.145 |
|
|
|
| 16 |
H |
0.145 |
|
|
|
| 17 |
H |
0.145 |
|
|
|
| 18 |
H |
0.145 |
|
|
|
| 19 |
H |
0.408 |
|
|
|
| 20 |
H |
0.408 |
|
|
|
| 21 |
H |
0.408 |
|
|
|
| 22 |
H |
0.408 |
|
|
|
| 23 |
H |
0.408 |
|
|
|
| 24 |
H |
0.408 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
0.000 |
0.000 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-83.222 |
0.000 |
0.000 |
| y |
0.000 |
-83.222 |
0.000 |
| z |
0.000 |
0.000 |
-55.477 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
-13.873 |
0.000 |
0.000 |
| y |
0.000 |
-13.873 |
0.000 |
| z |
0.000 |
0.000 |
27.745 |
|
| Polar |
|---|
| 3z2-r2 | 55.491 |
|---|
| x2-y2 | 0.000 |
|---|
| xy | 0.000 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
12.081 |
0.000 |
0.000 |
| y |
0.000 |
12.081 |
0.000 |
| z |
0.000 |
0.000 |
11.254 |
<r2> (average value of r
2) Å
2
| <r2> |
587.680 |
| (<r2>)1/2 |
24.242 |