Jump to
S1C2
Energy calculated at HF/Def2TZVPP
| | hartrees |
|---|
| Energy at 0K | -234.292654 |
| Energy at 298.15K | -234.307571 |
| HF Energy | -234.292654 |
| Nuclear repulsion energy | 256.718165 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at HF/Def2TZVPP
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1g |
3187 |
2889 |
0.00 |
|
|
|
| 2 |
A1g |
3135 |
2842 |
0.00 |
|
|
|
| 3 |
A1g |
1636 |
1483 |
0.00 |
|
|
|
| 4 |
A1g |
1288 |
1168 |
0.00 |
|
|
|
| 5 |
A1g |
847 |
768 |
0.00 |
|
|
|
| 6 |
A1g |
403 |
365 |
0.00 |
|
|
|
| 7 |
A1u |
1500 |
1360 |
0.00 |
|
|
|
| 8 |
A1u |
1225 |
1110 |
0.00 |
|
|
|
| 9 |
A1u |
1169 |
1060 |
0.00 |
|
|
|
| 10 |
A2g |
1466 |
1328 |
0.00 |
|
|
|
| 11 |
A2g |
1149 |
1042 |
0.00 |
|
|
|
| 12 |
A2u |
3192 |
2894 |
216.35 |
|
|
|
| 13 |
A2u |
3140 |
2846 |
74.52 |
|
|
|
| 14 |
A2u |
1616 |
1465 |
11.05 |
|
|
|
| 15 |
A2u |
1129 |
1024 |
2.41 |
|
|
|
| 16 |
A2u |
561 |
508 |
0.54 |
|
|
|
| 17 |
Eg |
3180 |
2883 |
0.00 |
|
|
|
| 17 |
Eg |
3180 |
2883 |
0.00 |
|
|
|
| 18 |
Eg |
3138 |
2844 |
0.00 |
|
|
|
| 18 |
Eg |
3138 |
2844 |
0.00 |
|
|
|
| 19 |
Eg |
1606 |
1455 |
0.00 |
|
|
|
| 19 |
Eg |
1606 |
1455 |
0.00 |
|
|
|
| 20 |
Eg |
1509 |
1368 |
0.00 |
|
|
|
| 20 |
Eg |
1509 |
1368 |
0.00 |
|
|
|
| 21 |
Eg |
1395 |
1265 |
0.00 |
|
|
|
| 21 |
Eg |
1395 |
1265 |
0.00 |
|
|
|
| 22 |
Eg |
1100 |
997 |
0.00 |
|
|
|
| 22 |
Eg |
1100 |
997 |
0.00 |
|
|
|
| 23 |
Eg |
857 |
777 |
0.00 |
|
|
|
| 23 |
Eg |
857 |
777 |
0.00 |
|
|
|
| 24 |
Eg |
460 |
417 |
0.00 |
|
|
|
| 24 |
Eg |
460 |
417 |
0.00 |
|
|
|
| 25 |
Eu |
3180 |
2882 |
173.18 |
|
|
|
| 25 |
Eu |
3180 |
2882 |
173.18 |
|
|
|
| 26 |
Eu |
3132 |
2839 |
22.51 |
|
|
|
| 26 |
Eu |
3132 |
2839 |
22.51 |
|
|
|
| 27 |
Eu |
1615 |
1464 |
3.31 |
|
|
|
| 27 |
Eu |
1615 |
1464 |
3.31 |
|
|
|
| 28 |
Eu |
1507 |
1366 |
0.44 |
|
|
|
| 28 |
Eu |
1507 |
1366 |
0.44 |
|
|
|
| 29 |
Eu |
1387 |
1257 |
2.14 |
|
|
|
| 29 |
Eu |
1387 |
1257 |
2.14 |
|
|
|
| 30 |
Eu |
990 |
897 |
1.37 |
|
|
|
| 30 |
Eu |
990 |
897 |
1.37 |
|
|
|
| 31 |
Eu |
917 |
831 |
1.17 |
|
|
|
| 31 |
Eu |
917 |
831 |
1.17 |
|
|
|
| 32 |
Eu |
247 |
224 |
0.00 |
|
|
|
| 32 |
Eu |
247 |
224 |
0.00 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 39540.2 cm
-1
Scaled (by 0.9064) Zero Point Vibrational Energy (zpe) 35839.3 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at HF/Def2TZVPP
Point Group is D3d
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
0.000 |
-1.459 |
0.225 |
| C2 |
-1.264 |
0.730 |
0.225 |
| C3 |
1.264 |
0.730 |
0.225 |
| C4 |
0.000 |
1.459 |
-0.225 |
| C5 |
-1.264 |
-0.730 |
-0.225 |
| C6 |
1.264 |
-0.730 |
-0.225 |
| H7 |
0.000 |
-1.531 |
1.310 |
| H8 |
-1.326 |
0.766 |
1.310 |
| H9 |
1.326 |
0.766 |
1.310 |
| H10 |
0.000 |
1.531 |
-1.310 |
| H11 |
-1.326 |
-0.766 |
-1.310 |
| H12 |
1.326 |
-0.766 |
-1.310 |
| H13 |
0.000 |
-2.480 |
-0.145 |
| H14 |
-2.148 |
1.240 |
-0.145 |
| H15 |
2.148 |
1.240 |
-0.145 |
| H16 |
0.000 |
2.480 |
0.145 |
| H17 |
-2.148 |
-1.240 |
0.145 |
| H18 |
2.148 |
-1.240 |
0.145 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
C4 |
C5 |
C6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
| C1 | | 2.5279 | 2.5279 | 2.9535 | 1.5275 | 1.5275 | 1.0871 | 2.8084 | 2.8084 | 3.3620 | 2.1442 | 2.1442 | 1.0854 | 3.4692 | 3.4692 | 3.9401 | 2.1602 | 2.1602 |
C2 | 2.5279 | | 2.5279 | 1.5275 | 1.5275 | 2.9535 | 2.8084 | 1.0871 | 2.8084 | 2.1442 | 2.1442 | 3.3620 | 3.4692 | 1.0854 | 3.4692 | 2.1602 | 2.1602 | 3.9401 | C3 | 2.5279 | 2.5279 | | 1.5275 | 2.9535 | 1.5275 | 2.8084 | 2.8084 | 1.0871 | 2.1442 | 3.3620 | 2.1442 | 3.4692 | 3.4692 | 1.0854 | 2.1602 | 3.9401 | 2.1602 | C4 | 2.9535 | 1.5275 | 1.5275 | | 2.5279 | 2.5279 | 3.3620 | 2.1442 | 2.1442 | 1.0871 | 2.8084 | 2.8084 | 3.9401 | 2.1602 | 2.1602 | 1.0854 | 3.4692 | 3.4692 | C5 | 1.5275 | 1.5275 | 2.9535 | 2.5279 | | 2.5279 | 2.1442 | 2.1442 | 3.3620 | 2.8084 | 1.0871 | 2.8084 | 2.1602 | 2.1602 | 3.9401 | 3.4692 | 1.0854 | 3.4692 | C6 | 1.5275 | 2.9535 | 1.5275 | 2.5279 | 2.5279 | | 2.1442 | 3.3620 | 2.1442 | 2.8084 | 2.8084 | 1.0871 | 2.1602 | 3.9401 | 2.1602 | 3.4692 | 3.4692 | 1.0854 | H7 | 1.0871 | 2.8084 | 2.8084 | 3.3620 | 2.1442 | 2.1442 | | 2.6525 | 2.6525 | 4.0306 | 3.0348 | 3.0348 | 1.7366 | 3.7959 | 3.7959 | 4.1770 | 2.4606 | 2.4606 | H8 | 2.8084 | 1.0871 | 2.8084 | 2.1442 | 2.1442 | 3.3620 | 2.6525 | | 2.6525 | 3.0348 | 3.0348 | 4.0306 | 3.7959 | 1.7366 | 3.7959 | 2.4606 | 2.4606 | 4.1770 | H9 | 2.8084 | 2.8084 | 1.0871 | 2.1442 | 3.3620 | 2.1442 | 2.6525 | 2.6525 | | 3.0348 | 4.0306 | 3.0348 | 3.7959 | 3.7959 | 1.7366 | 2.4606 | 4.1770 | 2.4606 | H10 | 3.3620 | 2.1442 | 2.1442 | 1.0871 | 2.8084 | 2.8084 | 4.0306 | 3.0348 | 3.0348 | | 2.6525 | 2.6525 | 4.1770 | 2.4606 | 2.4606 | 1.7366 | 3.7959 | 3.7959 | H11 | 2.1442 | 2.1442 | 3.3620 | 2.8084 | 1.0871 | 2.8084 | 3.0348 | 3.0348 | 4.0306 | 2.6525 | | 2.6525 | 2.4606 | 2.4606 | 4.1770 | 3.7959 | 1.7366 | 3.7959 | H12 | 2.1442 | 3.3620 | 2.1442 | 2.8084 | 2.8084 | 1.0871 | 3.0348 | 4.0306 | 3.0348 | 2.6525 | 2.6525 | | 2.4606 | 4.1770 | 2.4606 | 3.7959 | 3.7959 | 1.7366 | H13 | 1.0854 | 3.4692 | 3.4692 | 3.9401 | 2.1602 | 2.1602 | 1.7366 | 3.7959 | 3.7959 | 4.1770 | 2.4606 | 2.4606 | | 4.2951 | 4.2951 | 4.9680 | 2.4966 | 2.4966 | H14 | 3.4692 | 1.0854 | 3.4692 | 2.1602 | 2.1602 | 3.9401 | 3.7959 | 1.7366 | 3.7959 | 2.4606 | 2.4606 | 4.1770 | 4.2951 | | 4.2951 | 2.4966 | 2.4966 | 4.9680 | H15 | 3.4692 | 3.4692 | 1.0854 | 2.1602 | 3.9401 | 2.1602 | 3.7959 | 3.7959 | 1.7366 | 2.4606 | 4.1770 | 2.4606 | 4.2951 | 4.2951 | | 2.4966 | 4.9680 | 2.4966 | H16 | 3.9401 | 2.1602 | 2.1602 | 1.0854 | 3.4692 | 3.4692 | 4.1770 | 2.4606 | 2.4606 | 1.7366 | 3.7959 | 3.7959 | 4.9680 | 2.4966 | 2.4966 | | 4.2951 | 4.2951 | H17 | 2.1602 | 2.1602 | 3.9401 | 3.4692 | 1.0854 | 3.4692 | 2.4606 | 2.4606 | 4.1770 | 3.7959 | 1.7366 | 3.7959 | 2.4966 | 2.4966 | 4.9680 | 4.2951 | | 4.2951 | H18 | 2.1602 | 3.9401 | 2.1602 | 3.4692 | 3.4692 | 1.0854 | 2.4606 | 4.1770 | 2.4606 | 3.7959 | 3.7959 | 1.7366 | 2.4966 | 4.9680 | 2.4966 | 4.2951 | 4.2951 | |
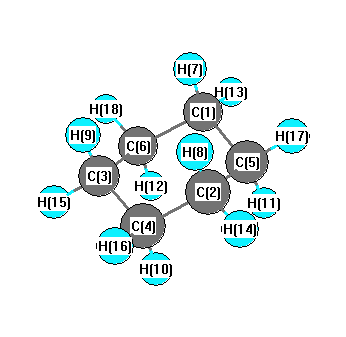 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C5 |
C2 |
111.677 |
|
C1 |
C5 |
H11 |
109.030 |
| C1 |
C5 |
H17 |
110.393 |
|
C1 |
C6 |
C3 |
111.677 |
| C1 |
C6 |
H12 |
109.030 |
|
C1 |
C6 |
H18 |
110.393 |
| C2 |
C4 |
C3 |
111.677 |
|
C2 |
C4 |
H10 |
109.030 |
| C2 |
C4 |
H16 |
110.393 |
|
C2 |
C5 |
H11 |
109.030 |
| C2 |
C5 |
H17 |
110.393 |
|
C3 |
C4 |
H10 |
109.030 |
| C3 |
C4 |
H16 |
110.393 |
|
C3 |
C6 |
H12 |
109.030 |
| C3 |
C6 |
H18 |
110.393 |
|
C4 |
C2 |
C5 |
111.677 |
| C4 |
C2 |
H8 |
109.030 |
|
C4 |
C2 |
H14 |
110.393 |
| C4 |
C3 |
C6 |
111.677 |
|
C4 |
C3 |
H9 |
109.030 |
| C4 |
C3 |
H15 |
110.393 |
|
C5 |
C1 |
C6 |
111.677 |
| C5 |
C1 |
H7 |
109.030 |
|
C5 |
C1 |
H13 |
110.393 |
| C5 |
C2 |
H8 |
109.030 |
|
C5 |
C2 |
H14 |
110.393 |
| C6 |
C1 |
H7 |
109.030 |
|
C6 |
C1 |
H13 |
110.393 |
| C6 |
C3 |
H9 |
109.030 |
|
C6 |
C3 |
H15 |
110.393 |
| H7 |
C1 |
H13 |
106.145 |
|
H8 |
C2 |
H14 |
106.145 |
| H9 |
C3 |
H15 |
106.145 |
|
H10 |
C4 |
H16 |
106.145 |
| H11 |
C5 |
H17 |
106.145 |
|
H12 |
C6 |
H18 |
106.145 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at HF/Def2TZVPP
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
C |
-0.080 |
|
|
|
| 2 |
C |
-0.080 |
|
|
|
| 3 |
C |
-0.080 |
|
|
|
| 4 |
C |
-0.080 |
|
|
|
| 5 |
C |
-0.080 |
|
|
|
| 6 |
C |
-0.080 |
|
|
|
| 7 |
H |
0.030 |
|
|
|
| 8 |
H |
0.030 |
|
|
|
| 9 |
H |
0.030 |
|
|
|
| 10 |
H |
0.030 |
|
|
|
| 11 |
H |
0.030 |
|
|
|
| 12 |
H |
0.030 |
|
|
|
| 13 |
H |
0.049 |
|
|
|
| 14 |
H |
0.049 |
|
|
|
| 15 |
H |
0.049 |
|
|
|
| 16 |
H |
0.049 |
|
|
|
| 17 |
H |
0.049 |
|
|
|
| 18 |
H |
0.049 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
0.000 |
0.000 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-40.717 |
0.000 |
0.000 |
| y |
0.000 |
-40.717 |
0.000 |
| z |
0.000 |
0.000 |
-39.905 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
-0.406 |
0.000 |
0.000 |
| y |
0.000 |
-0.406 |
0.000 |
| z |
0.000 |
0.000 |
0.812 |
|
| Polar |
|---|
| 3z2-r2 | 1.623 |
|---|
| x2-y2 | 0.000 |
|---|
| xy | 0.000 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
10.131 |
0.000 |
0.000 |
| y |
0.000 |
10.131 |
0.000 |
| z |
0.000 |
0.000 |
8.867 |
<r2> (average value of r
2) Å
2
| <r2> |
165.091 |
| (<r2>)1/2 |
12.849 |
Jump to
S1C1
Energy calculated at HF/Def2TZVPP
| | hartrees |
|---|
| Energy at 0K | -234.280044 |
| Energy at 298.15K | |
| HF Energy | -234.280044 |
| Nuclear repulsion energy | 256.222266 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at HF/Def2TZVPP
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3214 |
2913 |
194.33 |
|
|
|
| 2 |
A |
3194 |
2895 |
6.50 |
|
|
|
| 3 |
A |
3174 |
2877 |
0.05 |
|
|
|
| 4 |
A |
3168 |
2871 |
2.11 |
|
|
|
| 5 |
A |
3160 |
2864 |
52.33 |
|
|
|
| 6 |
A |
3147 |
2852 |
0.05 |
|
|
|
| 7 |
A |
1646 |
1492 |
0.09 |
|
|
|
| 8 |
A |
1629 |
1476 |
7.37 |
|
|
|
| 9 |
A |
1605 |
1454 |
0.00 |
|
|
|
| 10 |
A |
1508 |
1367 |
0.00 |
|
|
|
| 11 |
A |
1487 |
1347 |
0.38 |
|
|
|
| 12 |
A |
1461 |
1325 |
0.00 |
|
|
|
| 13 |
A |
1403 |
1272 |
0.18 |
|
|
|
| 14 |
A |
1375 |
1247 |
0.00 |
|
|
|
| 15 |
A |
1360 |
1232 |
0.00 |
|
|
|
| 16 |
A |
1130 |
1024 |
0.09 |
|
|
|
| 17 |
A |
1097 |
994 |
0.00 |
|
|
|
| 18 |
A |
1034 |
937 |
0.05 |
|
|
|
| 19 |
A |
957 |
867 |
0.00 |
|
|
|
| 20 |
A |
843 |
764 |
0.10 |
|
|
|
| 21 |
A |
832 |
754 |
1.98 |
|
|
|
| 22 |
A |
494 |
448 |
0.00 |
|
|
|
| 23 |
A |
471 |
427 |
0.25 |
|
|
|
| 24 |
A |
313 |
284 |
0.01 |
|
|
|
| 25 |
A |
109i |
99i |
0.00 |
|
|
|
| 26 |
B |
3202 |
2902 |
92.45 |
|
|
|
| 27 |
B |
3188 |
2890 |
79.74 |
|
|
|
| 28 |
B |
3178 |
2881 |
104.64 |
|
|
|
| 29 |
B |
3168 |
2871 |
86.81 |
|
|
|
| 30 |
B |
3148 |
2853 |
1.01 |
|
|
|
| 31 |
B |
3143 |
2849 |
27.23 |
|
|
|
| 32 |
B |
1628 |
1476 |
3.10 |
|
|
|
| 33 |
B |
1619 |
1468 |
2.72 |
|
|
|
| 34 |
B |
1608 |
1458 |
0.03 |
|
|
|
| 35 |
B |
1510 |
1369 |
1.34 |
|
|
|
| 36 |
B |
1500 |
1359 |
1.75 |
|
|
|
| 37 |
B |
1491 |
1351 |
1.01 |
|
|
|
| 38 |
B |
1414 |
1281 |
1.28 |
|
|
|
| 39 |
B |
1268 |
1150 |
1.72 |
|
|
|
| 40 |
B |
1268 |
1150 |
0.25 |
|
|
|
| 41 |
B |
1200 |
1088 |
0.00 |
|
|
|
| 42 |
B |
1180 |
1070 |
0.01 |
|
|
|
| 43 |
B |
1093 |
991 |
1.00 |
|
|
|
| 44 |
B |
919 |
833 |
1.30 |
|
|
|
| 45 |
B |
914 |
828 |
1.17 |
|
|
|
| 46 |
B |
830 |
752 |
0.52 |
|
|
|
| 47 |
B |
601 |
544 |
0.32 |
|
|
|
| 48 |
B |
225 |
204 |
0.00 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 39442.0 cm
-1
Scaled (by 0.9064) Zero Point Vibrational Energy (zpe) 35750.2 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at HF/Def2TZVPP
Point Group is C2
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
1.363 |
0.004 |
0.420 |
| C2 |
-0.774 |
-1.266 |
-0.205 |
| C3 |
-0.774 |
1.262 |
-0.210 |
| C4 |
-1.363 |
-0.004 |
0.420 |
| C5 |
0.774 |
1.266 |
-0.205 |
| C6 |
0.774 |
-1.262 |
-0.210 |
| H7 |
1.177 |
0.005 |
1.489 |
| H8 |
-1.146 |
-2.139 |
0.319 |
| H9 |
-1.153 |
2.132 |
0.313 |
| H10 |
-1.177 |
-0.005 |
1.489 |
| H11 |
1.146 |
2.139 |
0.319 |
| H12 |
1.153 |
-2.132 |
0.313 |
| H13 |
2.441 |
0.006 |
0.302 |
| H14 |
-1.141 |
-1.346 |
-1.222 |
| H15 |
-1.133 |
1.344 |
-1.231 |
| H16 |
-2.441 |
-0.006 |
0.302 |
| H17 |
1.141 |
1.346 |
-1.222 |
| H18 |
1.133 |
-1.344 |
-1.231 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
C4 |
C5 |
C6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
| C1 | | 2.5634 | 2.5581 | 2.7252 | 1.5259 | 1.5313 | 1.0853 | 3.3016 | 3.2963 | 2.7551 | 2.1482 | 2.1492 | 1.0846 | 3.2845 | 3.2784 | 3.8051 | 2.1317 | 2.1442 |
C2 | 2.5634 | | 2.5279 | 1.5259 | 2.9687 | 1.5488 | 2.8793 | 1.0838 | 3.4582 | 2.1497 | 3.9448 | 2.1752 | 3.4944 | 1.0847 | 2.8280 | 2.1499 | 3.3951 | 2.1673 | C3 | 2.5581 | 2.5279 | | 1.5313 | 1.5488 | 2.9605 | 2.8761 | 3.4617 | 1.0836 | 2.1569 | 2.1771 | 3.9374 | 3.4894 | 2.8206 | 1.0854 | 2.1551 | 2.1683 | 3.3868 | C4 | 2.7252 | 1.5259 | 1.5313 | | 2.5634 | 2.5581 | 2.7551 | 2.1482 | 2.1492 | 1.0853 | 3.3016 | 3.2963 | 3.8051 | 2.1317 | 2.1442 | 1.0846 | 3.2845 | 3.2784 | C5 | 1.5259 | 2.9687 | 1.5488 | 2.5634 | | 2.5279 | 2.1497 | 3.9448 | 2.1752 | 2.8793 | 1.0838 | 3.4582 | 2.1499 | 3.3951 | 2.1673 | 3.4944 | 1.0847 | 2.8280 | C6 | 1.5313 | 1.5488 | 2.9605 | 2.5581 | 2.5279 | | 2.1569 | 2.1771 | 3.9374 | 2.8761 | 3.4617 | 1.0836 | 2.1551 | 2.1683 | 3.3868 | 3.4894 | 2.8206 | 1.0854 | H7 | 1.0853 | 2.8793 | 2.8761 | 2.7551 | 2.1497 | 2.1569 | | 3.3708 | 3.3666 | 2.3531 | 2.4342 | 2.4392 | 1.7343 | 3.8140 | 3.8114 | 3.8072 | 3.0248 | 3.0367 | H8 | 3.3016 | 1.0838 | 3.4617 | 2.1482 | 3.9448 | 2.1771 | 3.3708 | | 4.2712 | 2.4342 | 4.8542 | 2.2994 | 4.1796 | 1.7337 | 3.8129 | 2.4954 | 4.4444 | 2.8688 | H9 | 3.2963 | 3.4582 | 1.0836 | 2.1492 | 2.1752 | 3.9374 | 3.3666 | 4.2712 | | 2.4392 | 2.2994 | 4.8474 | 4.1755 | 3.8012 | 1.7335 | 2.4956 | 2.8702 | 4.4376 | H10 | 2.7551 | 2.1497 | 2.1569 | 1.0853 | 2.8793 | 2.8761 | 2.3531 | 2.4342 | 2.4392 | | 3.3708 | 3.3666 | 3.8072 | 3.0248 | 3.0367 | 1.7343 | 3.8140 | 3.8114 | H11 | 2.1482 | 3.9448 | 2.1771 | 3.3016 | 1.0838 | 3.4617 | 2.4342 | 4.8542 | 2.2994 | 3.3708 | | 4.2712 | 2.4954 | 4.4444 | 2.8688 | 4.1796 | 1.7337 | 3.8129 | H12 | 2.1492 | 2.1752 | 3.9374 | 3.2963 | 3.4582 | 1.0836 | 2.4392 | 2.2994 | 4.8474 | 3.3666 | 4.2712 | | 2.4956 | 2.8702 | 4.4376 | 4.1755 | 3.8012 | 1.7335 | H13 | 1.0846 | 3.4944 | 3.4894 | 3.8051 | 2.1499 | 2.1551 | 1.7343 | 4.1796 | 4.1755 | 3.8072 | 2.4954 | 2.4956 | | 4.1205 | 4.1123 | 4.8814 | 2.4096 | 2.4255 | H14 | 3.2845 | 1.0847 | 2.8206 | 2.1317 | 3.3951 | 2.1683 | 3.8140 | 1.7337 | 3.8012 | 3.0248 | 4.4444 | 2.8702 | 4.1205 | | 2.6898 | 2.4096 | 3.5287 | 2.2740 | H15 | 3.2784 | 2.8280 | 1.0854 | 2.1442 | 2.1673 | 3.3868 | 3.8114 | 3.8129 | 1.7335 | 3.0367 | 2.8688 | 4.4376 | 4.1123 | 2.6898 | | 2.4255 | 2.2740 | 3.5157 | H16 | 3.8051 | 2.1499 | 2.1551 | 1.0846 | 3.4944 | 3.4894 | 3.8072 | 2.4954 | 2.4956 | 1.7343 | 4.1796 | 4.1755 | 4.8814 | 2.4096 | 2.4255 | | 4.1205 | 4.1123 | H17 | 2.1317 | 3.3951 | 2.1683 | 3.2845 | 1.0847 | 2.8206 | 3.0248 | 4.4444 | 2.8702 | 3.8140 | 1.7337 | 3.8012 | 2.4096 | 3.5287 | 2.2740 | 4.1205 | | 2.6898 | H18 | 2.1442 | 2.1673 | 3.3868 | 3.2784 | 2.8280 | 1.0854 | 3.0367 | 2.8688 | 4.4376 | 3.8114 | 3.8129 | 1.7335 | 2.4255 | 2.2740 | 3.5157 | 4.1123 | 2.6898 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C5 |
C2 |
59.705 |
|
C1 |
C5 |
H11 |
109.638 |
| C1 |
C5 |
H17 |
108.297 |
|
C1 |
C6 |
C3 |
59.765 |
| C1 |
C6 |
H12 |
109.351 |
|
C1 |
C6 |
H18 |
108.853 |
| C2 |
C4 |
C3 |
111.549 |
|
C2 |
C4 |
H10 |
109.674 |
| C2 |
C4 |
H16 |
109.728 |
|
C2 |
C5 |
H11 |
150.025 |
| C2 |
C5 |
H17 |
103.813 |
|
C3 |
C4 |
H10 |
109.861 |
| C3 |
C4 |
H16 |
109.760 |
|
C3 |
C6 |
H12 |
150.144 |
| C3 |
C6 |
H18 |
103.747 |
|
C4 |
C2 |
C5 |
59.705 |
| C4 |
C2 |
H8 |
109.638 |
|
C4 |
C2 |
H14 |
108.297 |
| C4 |
C3 |
C6 |
59.765 |
|
C4 |
C3 |
H9 |
109.351 |
| C4 |
C3 |
H15 |
108.853 |
|
C5 |
C1 |
C6 |
111.549 |
| C5 |
C1 |
H7 |
109.674 |
|
C5 |
C1 |
H13 |
109.728 |
| C5 |
C2 |
H8 |
150.025 |
|
C5 |
C2 |
H14 |
103.813 |
| C6 |
C1 |
H7 |
109.861 |
|
C6 |
C1 |
H13 |
109.760 |
| C6 |
C3 |
H9 |
150.144 |
|
C6 |
C3 |
H15 |
103.747 |
| H7 |
C1 |
H13 |
106.122 |
|
H8 |
C2 |
H14 |
106.162 |
| H9 |
C3 |
H15 |
106.108 |
|
H10 |
C4 |
H16 |
106.122 |
| H11 |
C5 |
H17 |
106.162 |
|
H12 |
C6 |
H18 |
106.108 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at HF/Def2TZVPP
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
C |
-0.061 |
|
|
|
| 2 |
C |
-0.104 |
|
|
|
| 3 |
C |
-0.103 |
|
|
|
| 4 |
C |
-0.061 |
|
|
|
| 5 |
C |
-0.104 |
|
|
|
| 6 |
C |
-0.103 |
|
|
|
| 7 |
H |
0.034 |
|
|
|
| 8 |
H |
0.052 |
|
|
|
| 9 |
H |
0.052 |
|
|
|
| 10 |
H |
0.034 |
|
|
|
| 11 |
H |
0.052 |
|
|
|
| 12 |
H |
0.052 |
|
|
|
| 13 |
H |
0.048 |
|
|
|
| 14 |
H |
0.041 |
|
|
|
| 15 |
H |
0.041 |
|
|
|
| 16 |
H |
0.048 |
|
|
|
| 17 |
H |
0.041 |
|
|
|
| 18 |
H |
0.041 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
0.037 |
0.037 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-40.695 |
-0.037 |
0.000 |
| y |
-0.037 |
-40.747 |
0.000 |
| z |
0.000 |
0.000 |
-39.763 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
-0.440 |
-0.037 |
0.000 |
| y |
-0.037 |
-0.518 |
0.000 |
| z |
0.000 |
0.000 |
0.958 |
|
| Polar |
|---|
| 3z2-r2 | 1.916 |
|---|
| x2-y2 | 0.052 |
|---|
| xy | -0.037 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
10.090 |
-0.024 |
0.000 |
| y |
-0.024 |
10.051 |
0.000 |
| z |
0.000 |
0.000 |
8.784 |
<r2> (average value of r
2) Å
2
| <r2> |
165.113 |
| (<r2>)1/2 |
12.850 |
