Jump to
S1C2
Energy calculated at HF/Def2TZVPP
| | hartrees |
|---|
| Energy at 0K | -234.254822 |
| Energy at 298.15K | |
| HF Energy | -234.254822 |
| Nuclear repulsion energy | 249.485092 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at HF/Def2TZVPP
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
Ag |
3205 |
2905 |
0.00 |
|
|
|
| 2 |
Ag |
3186 |
2888 |
0.00 |
|
|
|
| 3 |
Ag |
3168 |
2871 |
0.00 |
|
|
|
| 4 |
Ag |
3143 |
2849 |
0.00 |
|
|
|
| 5 |
Ag |
1620 |
1468 |
0.00 |
|
|
|
| 6 |
Ag |
1611 |
1460 |
0.00 |
|
|
|
| 7 |
Ag |
1535 |
1391 |
0.00 |
|
|
|
| 8 |
Ag |
1489 |
1350 |
0.00 |
|
|
|
| 9 |
Ag |
1353 |
1226 |
0.00 |
|
|
|
| 10 |
Ag |
1184 |
1073 |
0.00 |
|
|
|
| 11 |
Ag |
1030 |
934 |
0.00 |
|
|
|
| 12 |
Ag |
942 |
854 |
0.00 |
|
|
|
| 13 |
Ag |
713 |
646 |
0.00 |
|
|
|
| 14 |
Ag |
332 |
301 |
0.00 |
|
|
|
| 15 |
Au |
3201 |
2901 |
107.04 |
|
|
|
| 16 |
Au |
3172 |
2875 |
96.20 |
|
|
|
| 17 |
Au |
1615 |
1463 |
1.41 |
|
|
|
| 18 |
Au |
1597 |
1448 |
6.36 |
|
|
|
| 19 |
Au |
1413 |
1281 |
1.10 |
|
|
|
| 20 |
Au |
1257 |
1139 |
0.36 |
|
|
|
| 21 |
Au |
1083 |
981 |
2.14 |
|
|
|
| 22 |
Au |
959 |
870 |
0.54 |
|
|
|
| 23 |
Au |
281 |
255 |
0.01 |
|
|
|
| 24 |
Au |
257 |
233 |
0.02 |
|
|
|
| 25 |
Bg |
3214 |
2913 |
0.00 |
|
|
|
| 26 |
Bg |
3200 |
2901 |
0.00 |
|
|
|
| 27 |
Bg |
1611 |
1460 |
0.00 |
|
|
|
| 28 |
Bg |
1395 |
1265 |
0.00 |
|
|
|
| 29 |
Bg |
1359 |
1232 |
0.00 |
|
|
|
| 30 |
Bg |
1225 |
1110 |
0.00 |
|
|
|
| 31 |
Bg |
984 |
892 |
0.00 |
|
|
|
| 32 |
Bg |
867 |
786 |
0.00 |
|
|
|
| 33 |
Bg |
410 |
372 |
0.00 |
|
|
|
| 34 |
Bg |
282 |
256 |
0.00 |
|
|
|
| 35 |
Bu |
3226 |
2924 |
177.17 |
|
|
|
| 36 |
Bu |
3199 |
2899 |
90.56 |
|
|
|
| 37 |
Bu |
3168 |
2872 |
12.39 |
|
|
|
| 38 |
Bu |
3143 |
2849 |
72.87 |
|
|
|
| 39 |
Bu |
1612 |
1461 |
10.72 |
|
|
|
| 40 |
Bu |
1535 |
1392 |
5.92 |
|
|
|
| 41 |
Bu |
1484 |
1345 |
8.61 |
|
|
|
| 42 |
Bu |
1404 |
1272 |
1.22 |
|
|
|
| 43 |
Bu |
1294 |
1173 |
0.39 |
|
|
|
| 44 |
Bu |
1115 |
1010 |
0.74 |
|
|
|
| 45 |
Bu |
973 |
882 |
0.97 |
|
|
|
| 46 |
Bu |
832 |
754 |
1.18 |
|
|
|
| 47 |
Bu |
459 |
416 |
0.05 |
|
|
|
| 48 |
Bu |
73i |
66i |
0.00 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 38630.1 cm
-1
Scaled (by 0.9064) Zero Point Vibrational Energy (zpe) 35014.4 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at HF/Def2TZVPP
Point Group is C2h
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
0.000 |
0.000 |
1.091 |
| C2 |
0.000 |
0.000 |
-1.091 |
| C3 |
0.000 |
1.102 |
0.000 |
| C4 |
0.000 |
-1.102 |
0.000 |
| C5 |
1.192 |
2.042 |
0.000 |
| C6 |
-1.192 |
-2.042 |
0.000 |
| H7 |
0.878 |
0.013 |
1.724 |
| H8 |
-0.878 |
-0.013 |
1.724 |
| H9 |
0.878 |
0.013 |
-1.724 |
| H10 |
-0.878 |
-0.013 |
-1.724 |
| H11 |
-0.914 |
1.684 |
0.000 |
| H12 |
0.914 |
-1.684 |
0.000 |
| H13 |
2.124 |
1.488 |
0.000 |
| H14 |
-2.124 |
-1.488 |
0.000 |
| H15 |
1.195 |
2.683 |
-0.875 |
| H16 |
1.195 |
2.683 |
0.875 |
| H17 |
-1.195 |
-2.683 |
-0.875 |
| H18 |
-1.195 |
-2.683 |
0.875 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
C4 |
C5 |
C6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
| C1 | | 2.1812 | 1.5506 | 1.5506 | 2.6035 | 2.6035 | 1.0826 | 1.0826 | 2.9486 | 2.9486 | 2.2046 | 2.2046 | 2.8132 | 2.8132 | 3.5343 | 2.9449 | 3.5343 | 2.9449 |
C2 | 2.1812 | | 1.5506 | 1.5506 | 2.6035 | 2.6035 | 2.9486 | 2.9486 | 1.0826 | 1.0826 | 2.2046 | 2.2046 | 2.8132 | 2.8132 | 2.9449 | 3.5343 | 2.9449 | 3.5343 | C3 | 1.5506 | 1.5506 | | 2.2045 | 1.5175 | 3.3623 | 2.2202 | 2.2334 | 2.2202 | 2.2334 | 1.0835 | 2.9322 | 2.1588 | 3.3495 | 2.1663 | 2.1663 | 4.0648 | 4.0648 | C4 | 1.5506 | 1.5506 | 2.2045 | | 3.3623 | 1.5175 | 2.2334 | 2.2202 | 2.2334 | 2.2202 | 2.9322 | 1.0835 | 3.3495 | 2.1588 | 4.0648 | 4.0648 | 2.1663 | 2.1663 | C5 | 2.6035 | 2.6035 | 1.5175 | 3.3623 | | 4.7282 | 2.6809 | 3.3880 | 2.6809 | 3.3880 | 2.1361 | 3.7359 | 1.0847 | 4.8426 | 1.0852 | 1.0852 | 5.3652 | 5.3652 | C6 | 2.6035 | 2.6035 | 3.3623 | 1.5175 | 4.7282 | | 3.3880 | 2.6809 | 3.3880 | 2.6809 | 3.7359 | 2.1361 | 4.8426 | 1.0847 | 5.3652 | 5.3652 | 1.0852 | 1.0852 | H7 | 1.0826 | 2.9486 | 2.2202 | 2.2334 | 2.6809 | 3.3880 | | 1.7552 | 3.4488 | 3.8698 | 2.9957 | 2.4198 | 2.5886 | 3.7731 | 3.7400 | 2.8195 | 4.2806 | 3.5050 | H8 | 1.0826 | 2.9486 | 2.2334 | 2.2202 | 3.3880 | 2.6809 | 1.7552 | | 3.8698 | 3.4488 | 2.4198 | 2.9957 | 3.7731 | 2.5886 | 4.2806 | 3.5050 | 3.7400 | 2.8195 | H9 | 2.9486 | 1.0826 | 2.2202 | 2.2334 | 2.6809 | 3.3880 | 3.4488 | 3.8698 | | 1.7552 | 2.9957 | 2.4198 | 2.5886 | 3.7731 | 2.8195 | 3.7400 | 3.5050 | 4.2806 | H10 | 2.9486 | 1.0826 | 2.2334 | 2.2202 | 3.3880 | 2.6809 | 3.8698 | 3.4488 | 1.7552 | | 2.4198 | 2.9957 | 3.7731 | 2.5886 | 3.5050 | 4.2806 | 2.8195 | 3.7400 | H11 | 2.2046 | 2.2046 | 1.0835 | 2.9322 | 2.1361 | 3.7359 | 2.9957 | 2.4198 | 2.9957 | 2.4198 | | 3.8320 | 3.0447 | 3.3943 | 2.4924 | 2.4924 | 4.4626 | 4.4626 | H12 | 2.2046 | 2.2046 | 2.9322 | 1.0835 | 3.7359 | 2.1361 | 2.4198 | 2.9957 | 2.4198 | 2.9957 | 3.8320 | | 3.3943 | 3.0447 | 4.4626 | 4.4626 | 2.4924 | 2.4924 | H13 | 2.8132 | 2.8132 | 2.1588 | 3.3495 | 1.0847 | 4.8426 | 2.5886 | 3.7731 | 2.5886 | 3.7731 | 3.0447 | 3.3943 | | 5.1864 | 1.7492 | 1.7492 | 5.4014 | 5.4014 | H14 | 2.8132 | 2.8132 | 3.3495 | 2.1588 | 4.8426 | 1.0847 | 3.7731 | 2.5886 | 3.7731 | 2.5886 | 3.3943 | 3.0447 | 5.1864 | | 5.4014 | 5.4014 | 1.7492 | 1.7492 | H15 | 3.5343 | 2.9449 | 2.1663 | 4.0648 | 1.0852 | 5.3652 | 3.7400 | 4.2806 | 2.8195 | 3.5050 | 2.4924 | 4.4626 | 1.7492 | 5.4014 | | 1.7508 | 5.8741 | 6.1295 | H16 | 2.9449 | 3.5343 | 2.1663 | 4.0648 | 1.0852 | 5.3652 | 2.8195 | 3.5050 | 3.7400 | 4.2806 | 2.4924 | 4.4626 | 1.7492 | 5.4014 | 1.7508 | | 6.1295 | 5.8741 | H17 | 3.5343 | 2.9449 | 4.0648 | 2.1663 | 5.3652 | 1.0852 | 4.2806 | 3.7400 | 3.5050 | 2.8195 | 4.4626 | 2.4924 | 5.4014 | 1.7492 | 5.8741 | 6.1295 | | 1.7508 | H18 | 2.9449 | 3.5343 | 4.0648 | 2.1663 | 5.3652 | 1.0852 | 3.5050 | 2.8195 | 4.2806 | 3.7400 | 4.4626 | 2.4924 | 5.4014 | 1.7492 | 6.1295 | 5.8741 | 1.7508 | |
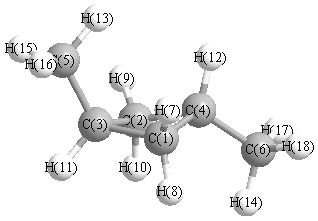 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C3 |
C2 |
89.392 |
|
C1 |
C3 |
C5 |
116.110 |
| C1 |
C3 |
H11 |
112.431 |
|
C1 |
C4 |
C2 |
89.392 |
| C1 |
C4 |
C6 |
116.110 |
|
C1 |
C4 |
H12 |
112.431 |
| C2 |
C3 |
C5 |
116.110 |
|
C2 |
C3 |
H11 |
112.431 |
| C2 |
C4 |
C6 |
116.110 |
|
C2 |
C4 |
H12 |
112.431 |
| C3 |
C1 |
C4 |
90.608 |
|
C3 |
C1 |
H7 |
113.770 |
| C3 |
C1 |
H8 |
114.868 |
|
C3 |
C2 |
C4 |
90.608 |
| C3 |
C2 |
H9 |
113.770 |
|
C3 |
C2 |
H10 |
114.868 |
| C3 |
C5 |
H13 |
111.021 |
|
C3 |
C5 |
H15 |
111.593 |
| C3 |
C5 |
H16 |
111.593 |
|
C4 |
C1 |
H7 |
114.868 |
| C4 |
C1 |
H8 |
113.770 |
|
C4 |
C2 |
H9 |
114.868 |
| C4 |
C2 |
H10 |
113.770 |
|
C4 |
C6 |
H14 |
111.021 |
| C4 |
C6 |
H17 |
111.593 |
|
C4 |
C6 |
H18 |
111.593 |
| C5 |
C3 |
H11 |
109.284 |
|
C6 |
C4 |
H12 |
109.284 |
| H7 |
C1 |
H8 |
108.325 |
|
H9 |
C2 |
H10 |
108.325 |
| H13 |
C5 |
H15 |
107.438 |
|
H13 |
C5 |
H16 |
107.438 |
| H14 |
C6 |
H17 |
107.438 |
|
H14 |
C6 |
H18 |
107.438 |
| H15 |
C5 |
H16 |
107.543 |
|
H17 |
C6 |
H18 |
107.543 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at HF/Def2TZVPP
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
C |
-0.221 |
|
|
|
| 2 |
C |
-0.221 |
|
|
|
| 3 |
C |
0.143 |
|
|
|
| 4 |
C |
0.143 |
|
|
|
| 5 |
C |
-0.229 |
|
|
|
| 6 |
C |
-0.229 |
|
|
|
| 7 |
H |
0.057 |
|
|
|
| 8 |
H |
0.057 |
|
|
|
| 9 |
H |
0.057 |
|
|
|
| 10 |
H |
0.057 |
|
|
|
| 11 |
H |
0.033 |
|
|
|
| 12 |
H |
0.033 |
|
|
|
| 13 |
H |
0.044 |
|
|
|
| 14 |
H |
0.044 |
|
|
|
| 15 |
H |
0.058 |
|
|
|
| 16 |
H |
0.058 |
|
|
|
| 17 |
H |
0.058 |
|
|
|
| 18 |
H |
0.058 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
0.000 |
0.000 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-40.136 |
-0.808 |
0.000 |
| y |
-0.808 |
-40.893 |
0.000 |
| z |
0.000 |
0.000 |
-40.769 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
0.695 |
-0.808 |
0.000 |
| y |
-0.808 |
-0.440 |
0.000 |
| z |
0.000 |
0.000 |
-0.255 |
|
| Polar |
|---|
| 3z2-r2 | -0.510 |
|---|
| x2-y2 | 0.757 |
|---|
| xy | -0.808 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
9.299 |
0.934 |
0.000 |
| y |
0.934 |
10.792 |
0.000 |
| z |
0.000 |
0.000 |
9.627 |
<r2> (average value of r
2) Å
2
| <r2> |
194.627 |
| (<r2>)1/2 |
13.951 |
Jump to
S1C1
Energy calculated at HF/Def2TZVPP
| | hartrees |
|---|
| Energy at 0K | -234.256009 |
| Energy at 298.15K | -234.269787 |
| HF Energy | -234.256009 |
| Nuclear repulsion energy | 250.417470 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at HF/Def2TZVPP
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A' |
3223 |
2922 |
179.83 |
|
|
|
| 2 |
A' |
3208 |
2908 |
40.47 |
|
|
|
| 3 |
A' |
3201 |
2902 |
38.03 |
|
|
|
| 4 |
A' |
3186 |
2888 |
7.89 |
|
|
|
| 5 |
A' |
3168 |
2872 |
7.14 |
|
|
|
| 6 |
A' |
3166 |
2870 |
11.26 |
|
|
|
| 7 |
A' |
3148 |
2853 |
40.78 |
|
|
|
| 8 |
A' |
3145 |
2850 |
32.49 |
|
|
|
| 9 |
A' |
1626 |
1474 |
3.15 |
|
|
|
| 10 |
A' |
1613 |
1462 |
3.51 |
|
|
|
| 11 |
A' |
1610 |
1459 |
5.24 |
|
|
|
| 12 |
A' |
1537 |
1394 |
6.67 |
|
|
|
| 13 |
A' |
1536 |
1392 |
0.84 |
|
|
|
| 14 |
A' |
1500 |
1359 |
2.10 |
|
|
|
| 15 |
A' |
1487 |
1348 |
7.58 |
|
|
|
| 16 |
A' |
1402 |
1271 |
1.33 |
|
|
|
| 17 |
A' |
1352 |
1225 |
0.49 |
|
|
|
| 18 |
A' |
1296 |
1175 |
0.31 |
|
|
|
| 19 |
A' |
1197 |
1085 |
0.44 |
|
|
|
| 20 |
A' |
1115 |
1011 |
0.56 |
|
|
|
| 21 |
A' |
1033 |
936 |
0.58 |
|
|
|
| 22 |
A' |
1016 |
921 |
0.35 |
|
|
|
| 23 |
A' |
923 |
836 |
0.52 |
|
|
|
| 24 |
A' |
846 |
767 |
0.82 |
|
|
|
| 25 |
A' |
692 |
627 |
1.03 |
|
|
|
| 26 |
A' |
462 |
419 |
0.03 |
|
|
|
| 27 |
A' |
347 |
314 |
0.06 |
|
|
|
| 28 |
A' |
103 |
93 |
0.01 |
|
|
|
| 29 |
A" |
3211 |
2911 |
29.34 |
|
|
|
| 30 |
A" |
3203 |
2904 |
40.36 |
|
|
|
| 31 |
A" |
3200 |
2900 |
45.98 |
|
|
|
| 32 |
A" |
3168 |
2871 |
94.04 |
|
|
|
| 33 |
A" |
1614 |
1463 |
2.18 |
|
|
|
| 34 |
A" |
1611 |
1460 |
0.34 |
|
|
|
| 35 |
A" |
1598 |
1448 |
4.70 |
|
|
|
| 36 |
A" |
1415 |
1283 |
0.52 |
|
|
|
| 37 |
A" |
1391 |
1261 |
0.01 |
|
|
|
| 38 |
A" |
1351 |
1224 |
0.09 |
|
|
|
| 39 |
A" |
1239 |
1123 |
0.44 |
|
|
|
| 40 |
A" |
1223 |
1109 |
0.00 |
|
|
|
| 41 |
A" |
1074 |
973 |
2.00 |
|
|
|
| 42 |
A" |
968 |
877 |
0.06 |
|
|
|
| 43 |
A" |
964 |
874 |
0.45 |
|
|
|
| 44 |
A" |
870 |
788 |
0.02 |
|
|
|
| 45 |
A" |
401 |
364 |
0.00 |
|
|
|
| 46 |
A" |
278 |
252 |
0.03 |
|
|
|
| 47 |
A" |
266 |
241 |
0.00 |
|
|
|
| 48 |
A" |
249 |
226 |
0.01 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 38715.1 cm
-1
Scaled (by 0.9064) Zero Point Vibrational Energy (zpe) 35091.4 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at HF/Def2TZVPP
Point Group is Cs
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
0.248 |
0.078 |
1.076 |
| C2 |
0.248 |
0.078 |
-1.076 |
| C3 |
-0.653 |
0.723 |
0.000 |
| C4 |
0.841 |
-0.862 |
0.000 |
| C5 |
-0.839 |
2.229 |
0.000 |
| C6 |
0.248 |
-2.262 |
0.000 |
| H7 |
0.985 |
0.784 |
1.438 |
| H8 |
-0.232 |
-0.382 |
1.932 |
| H9 |
0.985 |
0.784 |
-1.438 |
| H10 |
-0.232 |
-0.382 |
-1.932 |
| H11 |
-1.623 |
0.242 |
0.000 |
| H12 |
1.922 |
-0.937 |
0.000 |
| H13 |
0.118 |
2.738 |
0.000 |
| H14 |
-0.836 |
-2.239 |
0.000 |
| H15 |
-1.388 |
2.558 |
-0.876 |
| H16 |
-1.388 |
2.558 |
0.876 |
| H17 |
0.564 |
-2.817 |
-0.876 |
| H18 |
0.564 |
-2.817 |
0.876 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
C4 |
C5 |
C6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
| C1 | | 2.1523 | 1.5448 | 1.5470 | 2.6391 | 2.5759 | 1.0830 | 1.0834 | 2.7134 | 3.0804 | 2.1648 | 2.2336 | 2.8722 | 2.7750 | 3.5547 | 2.9777 | 3.5065 | 2.9196 |
C2 | 2.1523 | | 1.5448 | 1.5470 | 2.6391 | 2.5759 | 2.7134 | 3.0804 | 1.0830 | 1.0834 | 2.1648 | 2.2336 | 2.8722 | 2.7750 | 2.9777 | 3.5547 | 2.9196 | 3.5065 | C3 | 1.5448 | 1.5448 | | 2.1784 | 1.5166 | 3.1186 | 2.1808 | 2.2650 | 2.1808 | 2.2650 | 1.0828 | 3.0635 | 2.1571 | 2.9678 | 2.1616 | 2.1616 | 3.8452 | 3.8452 | C4 | 1.5470 | 1.5470 | 2.1784 | | 3.5177 | 1.5209 | 2.1902 | 2.2613 | 2.1902 | 2.2613 | 2.7004 | 1.0830 | 3.6716 | 2.1699 | 4.1750 | 4.1750 | 2.1609 | 2.1609 | C5 | 2.6391 | 2.6391 | 1.5166 | 3.5177 | | 4.6205 | 2.7357 | 3.3036 | 2.7357 | 3.3036 | 2.1352 | 4.2003 | 1.0846 | 4.4673 | 1.0848 | 1.0848 | 5.3102 | 5.3102 | C6 | 2.5759 | 2.5759 | 3.1186 | 1.5209 | 4.6205 | | 3.4483 | 2.7383 | 3.4483 | 2.7383 | 3.1263 | 2.1349 | 5.0018 | 1.0841 | 5.1649 | 5.1649 | 1.0842 | 1.0842 | H7 | 1.0830 | 2.7134 | 2.1808 | 2.1902 | 2.7357 | 3.4483 | | 1.7562 | 2.8759 | 3.7677 | 3.0274 | 2.4302 | 2.5763 | 3.8107 | 3.7595 | 3.0162 | 4.3015 | 3.6693 | H8 | 1.0834 | 3.0804 | 2.2650 | 2.2613 | 3.3036 | 2.7383 | 1.7562 | | 3.7677 | 3.8634 | 2.4610 | 2.9457 | 3.6860 | 2.7468 | 4.2261 | 3.3306 | 3.8013 | 2.7713 | H9 | 2.7134 | 1.0830 | 2.1808 | 2.1902 | 2.7357 | 3.4483 | 2.8759 | 3.7677 | | 1.7562 | 3.0274 | 2.4302 | 2.5763 | 3.8107 | 3.0162 | 3.7595 | 3.6693 | 4.3015 | H10 | 3.0804 | 1.0834 | 2.2650 | 2.2613 | 3.3036 | 2.7383 | 3.7677 | 3.8634 | 1.7562 | | 2.4610 | 2.9457 | 3.6860 | 2.7468 | 3.3306 | 4.2261 | 2.7713 | 3.8013 | H11 | 2.1648 | 2.1648 | 1.0828 | 2.7004 | 2.1352 | 3.1263 | 3.0274 | 2.4610 | 3.0274 | 2.4610 | | 3.7357 | 3.0430 | 2.6031 | 2.4865 | 2.4865 | 3.8617 | 3.8617 | H12 | 2.2336 | 2.2336 | 3.0635 | 1.0830 | 4.2003 | 2.1349 | 2.4302 | 2.9457 | 2.4302 | 2.9457 | 3.7357 | | 4.0935 | 3.0493 | 4.8924 | 4.8924 | 2.4795 | 2.4795 | H13 | 2.8722 | 2.8722 | 2.1571 | 3.6716 | 1.0846 | 5.0018 | 2.5763 | 3.6860 | 2.5763 | 3.6860 | 3.0430 | 4.0935 | | 5.0673 | 1.7519 | 1.7519 | 5.6417 | 5.6417 | H14 | 2.7750 | 2.7750 | 2.9678 | 2.1699 | 4.4673 | 1.0841 | 3.8107 | 2.7468 | 3.8107 | 2.7468 | 2.6031 | 3.0493 | 5.0673 | | 4.9070 | 4.9070 | 1.7496 | 1.7496 | H15 | 3.5547 | 2.9777 | 2.1616 | 4.1750 | 1.0848 | 5.1649 | 3.7595 | 4.2261 | 3.0162 | 3.3306 | 2.4865 | 4.8924 | 1.7519 | 4.9070 | | 1.7514 | 5.7187 | 5.9810 | H16 | 2.9777 | 3.5547 | 2.1616 | 4.1750 | 1.0848 | 5.1649 | 3.0162 | 3.3306 | 3.7595 | 4.2261 | 2.4865 | 4.8924 | 1.7519 | 4.9070 | 1.7514 | | 5.9810 | 5.7187 | H17 | 3.5065 | 2.9196 | 3.8452 | 2.1609 | 5.3102 | 1.0842 | 4.3015 | 3.8013 | 3.6693 | 2.7713 | 3.8617 | 2.4795 | 5.6417 | 1.7496 | 5.7187 | 5.9810 | | 1.7522 | H18 | 2.9196 | 3.5065 | 3.8452 | 2.1609 | 5.3102 | 1.0842 | 3.6693 | 2.7713 | 4.3015 | 3.8013 | 3.8617 | 2.4795 | 5.6417 | 1.7496 | 5.9810 | 5.7187 | 1.7522 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C3 |
C2 |
88.316 |
|
C1 |
C3 |
C5 |
119.091 |
| C1 |
C3 |
H11 |
109.695 |
|
C1 |
C4 |
C2 |
88.153 |
| C1 |
C4 |
C6 |
114.196 |
|
C1 |
C4 |
H12 |
115.128 |
| C2 |
C3 |
C5 |
119.091 |
|
C2 |
C3 |
H11 |
109.695 |
| C2 |
C4 |
C6 |
114.196 |
|
C2 |
C4 |
H12 |
115.128 |
| C3 |
C1 |
C4 |
89.589 |
|
C3 |
C1 |
H7 |
110.952 |
| C3 |
C1 |
H8 |
117.976 |
|
C3 |
C2 |
C4 |
89.589 |
| C3 |
C2 |
H9 |
110.952 |
|
C3 |
C2 |
H10 |
117.976 |
| C3 |
C5 |
H13 |
110.957 |
|
C3 |
C5 |
H15 |
111.306 |
| C3 |
C5 |
H16 |
111.306 |
|
C4 |
C1 |
H7 |
111.550 |
| C4 |
C1 |
H8 |
117.473 |
|
C4 |
C2 |
H9 |
111.550 |
| C4 |
C2 |
H10 |
117.473 |
|
C4 |
C6 |
H14 |
111.717 |
| C4 |
C6 |
H17 |
110.975 |
|
C4 |
C6 |
H18 |
110.975 |
| C5 |
C3 |
H11 |
109.317 |
|
C6 |
C4 |
H12 |
108.981 |
| H7 |
C1 |
H8 |
108.324 |
|
H9 |
C2 |
H10 |
108.324 |
| H13 |
C5 |
H15 |
107.721 |
|
H13 |
C5 |
H16 |
107.721 |
| H14 |
C6 |
H17 |
107.591 |
|
H14 |
C6 |
H18 |
107.591 |
| H15 |
C5 |
H16 |
107.656 |
|
H17 |
C6 |
H18 |
107.812 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at HF/Def2TZVPP
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
C |
-0.207 |
|
|
|
| 2 |
C |
-0.207 |
|
|
|
| 3 |
C |
0.150 |
|
|
|
| 4 |
C |
0.162 |
|
|
|
| 5 |
C |
-0.230 |
|
|
|
| 6 |
C |
-0.237 |
|
|
|
| 7 |
H |
0.049 |
|
|
|
| 8 |
H |
0.044 |
|
|
|
| 9 |
H |
0.049 |
|
|
|
| 10 |
H |
0.044 |
|
|
|
| 11 |
H |
0.032 |
|
|
|
| 12 |
H |
0.029 |
|
|
|
| 13 |
H |
0.040 |
|
|
|
| 14 |
H |
0.050 |
|
|
|
| 15 |
H |
0.058 |
|
|
|
| 16 |
H |
0.058 |
|
|
|
| 17 |
H |
0.058 |
|
|
|
| 18 |
H |
0.058 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.002 |
-0.020 |
0.000 |
0.020 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-39.795 |
0.350 |
0.000 |
| y |
0.350 |
-41.256 |
0.000 |
| z |
0.000 |
0.000 |
-40.727 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
1.196 |
0.350 |
0.000 |
| y |
0.350 |
-0.994 |
0.000 |
| z |
0.000 |
0.000 |
-0.202 |
|
| Polar |
|---|
| 3z2-r2 | -0.404 |
|---|
| x2-y2 | 1.460 |
|---|
| xy | 0.350 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
9.150 |
-0.663 |
0.000 |
| y |
-0.663 |
10.981 |
0.000 |
| z |
0.000 |
0.000 |
9.610 |
<r2> (average value of r
2) Å
2
| <r2> |
191.681 |
| (<r2>)1/2 |
13.845 |
