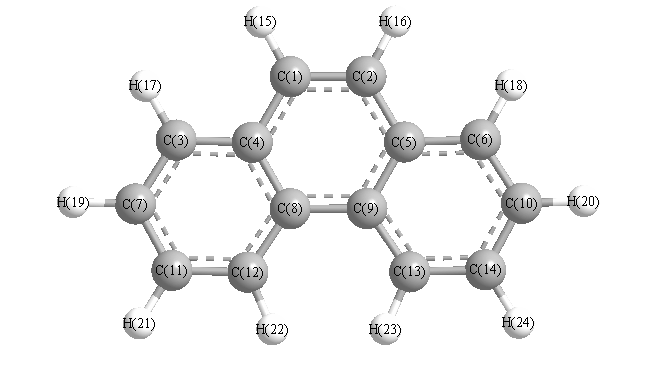
Vibrational Frequencies calculated at HF/Def2TZVPP
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1 |
3384 |
3067 |
19.54 |
|
|
|
| 2 |
A1 |
3346 |
3033 |
1.92 |
|
|
|
| 3 |
A1 |
3339 |
3027 |
34.69 |
|
|
|
| 4 |
A1 |
3328 |
3016 |
21.65 |
|
|
|
| 5 |
A1 |
3316 |
3006 |
0.80 |
|
|
|
| 6 |
A1 |
1818 |
1648 |
0.15 |
|
|
|
| 7 |
A1 |
1786 |
1619 |
2.46 |
|
|
|
| 8 |
A1 |
1689 |
1531 |
2.68 |
|
|
|
| 9 |
A1 |
1591 |
1442 |
4.64 |
|
|
|
| 10 |
A1 |
1571 |
1424 |
2.65 |
|
|
|
| 11 |
A1 |
1450 |
1314 |
0.39 |
|
|
|
| 12 |
A1 |
1394 |
1264 |
4.67 |
|
|
|
| 13 |
A1 |
1356 |
1229 |
6.60 |
|
|
|
| 14 |
A1 |
1295 |
1174 |
1.06 |
|
|
|
| 15 |
A1 |
1275 |
1156 |
0.00 |
|
|
|
| 16 |
A1 |
1199 |
1087 |
0.68 |
|
|
|
| 17 |
A1 |
1172 |
1063 |
0.03 |
|
|
|
| 18 |
A1 |
1090 |
988 |
1.06 |
|
|
|
| 19 |
A1 |
896 |
812 |
0.54 |
|
|
|
| 20 |
A1 |
772 |
700 |
0.15 |
|
|
|
| 21 |
A1 |
589 |
534 |
0.45 |
|
|
|
| 22 |
A1 |
436 |
395 |
0.58 |
|
|
|
| 23 |
A1 |
263 |
238 |
0.48 |
|
|
|
| 24 |
A2 |
1111 |
1007 |
0.00 |
|
|
|
| 25 |
A2 |
1102 |
999 |
0.00 |
|
|
|
| 26 |
A2 |
1077 |
976 |
0.00 |
|
|
|
| 27 |
A2 |
976 |
885 |
0.00 |
|
|
|
| 28 |
A2 |
884 |
801 |
0.00 |
|
|
|
| 29 |
A2 |
848 |
769 |
0.00 |
|
|
|
| 30 |
A2 |
649 |
589 |
0.00 |
|
|
|
| 31 |
A2 |
600 |
544 |
0.00 |
|
|
|
| 32 |
A2 |
440 |
399 |
0.00 |
|
|
|
| 33 |
A2 |
265 |
240 |
0.00 |
|
|
|
| 34 |
A2 |
106 |
96 |
0.00 |
|
|
|
| 35 |
B1 |
1110 |
1006 |
0.03 |
|
|
|
| 36 |
B1 |
1087 |
985 |
2.87 |
|
|
|
| 37 |
B1 |
979 |
888 |
11.62 |
|
|
|
| 38 |
B1 |
916 |
830 |
66.29 |
|
|
|
| 39 |
B1 |
829 |
751 |
97.69 |
|
|
|
| 40 |
B1 |
790 |
716 |
3.68 |
|
|
|
| 41 |
B1 |
552 |
501 |
6.71 |
|
|
|
| 42 |
B1 |
480 |
435 |
9.97 |
|
|
|
| 43 |
B1 |
251 |
228 |
4.96 |
|
|
|
| 44 |
B1 |
109 |
99 |
1.01 |
|
|
|
| 45 |
B2 |
3358 |
3044 |
4.57 |
|
|
|
| 46 |
B2 |
3344 |
3031 |
60.30 |
|
|
|
| 47 |
B2 |
3328 |
3016 |
0.00 |
|
|
|
| 48 |
B2 |
3318 |
3008 |
0.88 |
|
|
|
| 49 |
B2 |
3314 |
3004 |
0.11 |
|
|
|
| 50 |
B2 |
1798 |
1630 |
0.51 |
|
|
|
| 51 |
B2 |
1756 |
1592 |
0.15 |
|
|
|
| 52 |
B2 |
1655 |
1500 |
9.90 |
|
|
|
| 53 |
B2 |
1611 |
1461 |
13.16 |
|
|
|
| 54 |
B2 |
1560 |
1414 |
0.77 |
|
|
|
| 55 |
B2 |
1409 |
1277 |
0.00 |
|
|
|
| 56 |
B2 |
1384 |
1255 |
0.07 |
|
|
|
| 57 |
B2 |
1312 |
1190 |
0.04 |
|
|
|
| 58 |
B2 |
1255 |
1138 |
0.00 |
|
|
|
| 59 |
B2 |
1250 |
1133 |
2.44 |
|
|
|
| 60 |
B2 |
1130 |
1024 |
2.69 |
|
|
|
| 61 |
B2 |
1083 |
981 |
3.15 |
|
|
|
| 62 |
B2 |
951 |
862 |
2.92 |
|
|
|
| 63 |
B2 |
770 |
698 |
3.95 |
|
|
|
| 64 |
B2 |
675 |
611 |
6.06 |
|
|
|
| 65 |
B2 |
537 |
487 |
0.94 |
|
|
|
| 66 |
B2 |
473 |
429 |
2.44 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 45393.1 cm
-1
Scaled (by 0.9064) Zero Point Vibrational Energy (zpe) 41144.3 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at HF/Def2TZVPP
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
C |
-0.126 |
|
|
|
| 2 |
C |
-0.126 |
|
|
|
| 3 |
C |
-0.076 |
|
|
|
| 4 |
C |
0.020 |
|
|
|
| 5 |
C |
0.020 |
|
|
|
| 6 |
C |
-0.076 |
|
|
|
| 7 |
C |
-0.100 |
|
|
|
| 8 |
C |
0.100 |
|
|
|
| 9 |
C |
0.100 |
|
|
|
| 10 |
C |
-0.100 |
|
|
|
| 11 |
C |
-0.074 |
|
|
|
| 12 |
C |
-0.194 |
|
|
|
| 13 |
C |
-0.194 |
|
|
|
| 14 |
C |
-0.074 |
|
|
|
| 15 |
H |
0.090 |
|
|
|
| 16 |
H |
0.090 |
|
|
|
| 17 |
H |
0.089 |
|
|
|
| 18 |
H |
0.089 |
|
|
|
| 19 |
H |
0.095 |
|
|
|
| 20 |
H |
0.095 |
|
|
|
| 21 |
H |
0.094 |
|
|
|
| 22 |
H |
0.082 |
|
|
|
| 23 |
H |
0.082 |
|
|
|
| 24 |
H |
0.094 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
-0.001 |
0.001 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-89.677 |
0.000 |
0.000 |
| y |
0.000 |
-71.176 |
0.000 |
| z |
0.000 |
0.000 |
-71.367 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
-18.406 |
0.000 |
0.000 |
| y |
0.000 |
9.346 |
0.000 |
| z |
0.000 |
0.000 |
9.060 |
|
| Polar |
|---|
| 3z2-r2 | 18.120 |
|---|
| x2-y2 | -18.501 |
|---|
| xy | 0.000 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
11.678 |
0.000 |
0.000 |
| y |
0.000 |
33.784 |
0.000 |
| z |
0.000 |
0.000 |
23.703 |
<r2> (average value of r
2) Å
2
| <r2> |
724.310 |
| (<r2>)1/2 |
26.913 |