return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C12H10N2 (azobenzene)

using model chemistry: MP2=FULL/6-31+G**

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2H 1AG
Energy calculated at MP2=FULL/6-31+G**
 hartrees
Energy at 0K-571.116850
Energy at 298.15K 
HF Energy-569.128671
Nuclear repulsion energy749.411756
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/6-31+G**
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
4/u)
Dep P Dep U
1 Ag 3289 3089 0.00      
2 Ag 3278 3079 0.00      
3 Ag 3269 3070 0.00      
4 Ag 3260 3062 0.00      
5 Ag 3251 3053 0.00      
6 Ag 1661 1560 0.00      
7 Ag 1653 1552 0.00      
8 Ag 1532 1439 0.00      
9 Ag 1512 1420 0.00      
10 Ag 1485 1395 0.00      
11 Ag 1441 1354 0.00      
12 Ag 1355 1272 0.00      
13 Ag 1227 1152 0.00      
14 Ag 1203 1129 0.00      
15 Ag 1188 1116 0.00      
16 Ag 1112 1045 0.00      
17 Ag 1053 989 0.00      
18 Ag 1019 957 0.00      
19 Ag 936 879 0.00      
20 Ag 681 639 0.00      
21 Ag 622 584 0.00      
22 Ag 307 288 0.00      
23 Ag 227 213 0.00      
24 Au 913 857 0.24      
25 Au 902 847 0.74      
26 Au 873 820 0.51      
27 Au 826 776 0.51      
28 Au 728 683 197.99      
29 Au 518 487 12.44      
30 Au 372 350 0.01      
31 Au 316 297 0.91      
32 Au 150 141 0.02      
33 Au 45 43 1.54      
34 Au 35i 33i 0.09      
35 Bg 912 856 0.00      
36 Bg 900 846 0.00      
37 Bg 874 821 0.00      
38 Bg 827 777 0.00      
39 Bg 728 684 0.00      
40 Bg 434 407 0.00      
41 Bg 370 347 0.00      
42 Bg 216 203 0.00      
43 Bg 183 172 0.00      
44 Bg 127i 119i 0.00      
45 Bu 3290 3090 8.51      
46 Bu 3278 3079 33.79      
47 Bu 3269 3070 25.57      
48 Bu 3260 3062 12.53      
49 Bu 3251 3053 1.36      
50 Bu 1663 1562 2.36      
51 Bu 1650 1550 3.71      
52 Bu 1539 1445 7.49      
53 Bu 1504 1412 11.92      
54 Bu 1480 1390 5.51      
55 Bu 1350 1268 1.76      
56 Bu 1278 1200 24.75      
57 Bu 1203 1129 0.35      
58 Bu 1196 1124 25.90      
59 Bu 1116 1048 11.45      
60 Bu 1054 990 16.19      
61 Bu 1019 957 5.54      
62 Bu 841 790 0.55      
63 Bu 629 591 0.54      
64 Bu 545 512 3.99      
65 Bu 530 498 16.79      
66 Bu 87 82 2.01      

Unscaled Zero Point Vibrational Energy (zpe) 41257.5 cm-1
Scaled (by 0.9392) Zero Point Vibrational Energy (zpe) 38749.1 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at MP2=FULL/6-31+G**
ABC
0.09089 0.00976 0.00882

See section I.F.4 to change rotational constant units
Geometric Data calculated at MP2=FULL/6-31+G**

Point Group is C2h

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
N1 -0.010 0.638 0.000
N2 0.010 -0.638 0.000
C3 1.279 1.235 0.000
C4 -1.279 -1.235 0.000
C5 1.280 2.635 0.000
C6 -1.280 -2.635 0.000
C7 2.489 0.522 0.000
C8 -2.489 -0.522 0.000
C9 2.489 3.330 0.000
C10 -2.489 -3.330 0.000
C11 3.690 1.226 0.000
C12 -3.690 -1.226 0.000
C13 3.696 2.627 0.000
C14 -3.696 -2.627 0.000
H15 0.329 3.152 0.000
H16 -0.329 -3.152 0.000
H17 2.470 -0.559 0.000
H18 -2.470 0.559 0.000
H19 2.491 4.412 0.000
H20 -2.491 -4.412 0.000
H21 4.628 0.685 0.000
H22 -4.628 -0.685 0.000
H23 4.636 3.163 0.000
H24 -4.636 -3.163 0.000

Atom - Atom Distances (Å)
  N1 N2 C3 C4 C5 C6 C7 C8 C9 C10 C11 C12 C13 C14 H15 H16 H17 H18 H19 H20 H21 H22 H23 H24
N11.27621.42132.26212.37733.51022.50262.73683.67384.67873.74714.12484.20654.92382.53673.80322.75362.46034.52795.62644.63834.80285.28845.9871
N21.27622.26211.42133.51022.37732.73682.50264.67873.67384.12483.74714.92384.20653.80322.53672.46032.75365.62644.52794.80284.63835.98715.2884
C31.42132.26213.55601.40004.63921.40424.15802.41975.91952.41075.54542.78906.29832.13974.67222.15223.80953.40066.78993.39306.21113.87127.3712
C42.26211.42133.55604.63921.40004.15801.40425.91952.41975.54542.41076.29832.78904.67222.13973.80952.15226.78993.40066.21113.39307.37123.8712
C52.37733.51021.40004.63925.85812.43444.91641.39517.05592.79176.29332.41617.24191.08236.00603.40754.28592.15097.99233.87416.77623.39758.2834
C63.51022.37734.63921.40005.85814.91642.43447.05591.39516.29332.79177.24192.41616.00601.08234.28593.40757.99232.15096.77623.87418.28343.3975
C72.50262.73681.40424.15802.43444.91645.08692.80836.29481.39206.42192.42656.94083.40334.63041.08064.95903.89037.01062.14447.21853.40388.0220
C82.73682.50264.15801.40424.91642.43445.08696.29482.80836.42191.39206.94082.42654.63043.40334.95901.08067.01063.89037.21852.14448.02203.4038
C93.67384.67872.41975.91951.39517.05592.80836.29488.31542.42287.67741.39668.58762.16737.06823.88875.68081.08209.20573.40158.17122.15329.6403
C104.67873.67385.91952.41977.05591.39516.29482.80838.31547.67742.42288.58761.39667.06822.16735.68083.88879.20571.08208.17123.40159.64032.1532
C113.74714.12482.41075.54542.79176.29331.39206.42192.42287.67747.77691.40128.33073.87365.94312.16206.19573.40458.36621.08248.53442.15609.4123
C124.12483.74715.54542.41076.29332.79176.42191.39207.67742.42287.77698.33071.40125.94313.87366.19572.16208.36623.40458.53441.08249.41232.1560
C134.20654.92382.78906.29832.41617.24192.42656.94081.39668.58761.40128.33079.06913.40747.04263.41356.50332.15389.37172.15418.95831.082210.1465
C144.92384.20656.29832.78907.24192.41616.94082.42658.58761.39668.33071.40129.06917.04263.40746.50333.41359.37172.15388.95832.154110.14651.0822
H152.53673.80322.13974.67221.08236.00603.40334.63042.16737.06823.87365.94313.40747.04266.33804.28343.81562.50228.07264.95606.26824.30688.0334
H163.80322.53674.67222.13976.00601.08234.63043.40337.06822.16735.94313.87367.04263.40746.33803.81564.28348.07262.50226.26824.95608.03344.3068
H172.75362.46032.15223.80953.40754.28591.08064.95903.88875.68082.16206.19573.41356.50334.28343.81565.06384.97086.28152.49067.09824.30657.5680
H182.46032.75363.80952.15224.28593.40754.95901.08065.68083.88876.19572.16206.50333.41353.81564.28345.06386.28154.97087.09822.49067.56804.3065
H194.52795.62643.40066.78992.15097.99233.89037.01061.08209.20573.40458.36622.15389.37172.50228.07264.97086.281510.13354.29648.75512.482210.4011
H205.62644.52796.78993.40067.99232.15097.01063.89039.20571.08208.36623.40459.37172.15388.07262.50226.28154.970810.13358.75514.296410.40112.4822
H214.63834.80283.39306.21113.87416.77622.14447.21853.40158.17121.08248.53442.15418.95834.95606.26822.49067.09824.29648.75519.35592.478610.0311
H224.80284.63836.21113.39306.77623.87417.21852.14448.17123.40158.53441.08248.95832.15416.26824.95607.09822.49068.75514.29649.355910.03112.4786
H235.28845.98713.87127.37123.39758.28343.40388.02202.15329.64032.15609.41231.082210.14654.30688.03344.30657.56802.482210.40112.478610.031111.2249
H245.98715.28847.37123.87128.28343.39758.02203.40389.64032.15329.41232.156010.14651.08228.03344.30687.56804.306510.40112.482210.03112.478611.2249

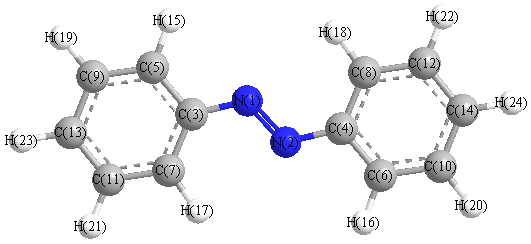
picture of azobenzene state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
N1 N2 C4 113.878 N1 C3 C5 114.843
N1 C3 C7 124.675 N2 N1 C3 113.878
N2 C4 C6 114.843 N2 C4 C8 124.675
C3 C5 C9 119.926 C3 C5 H15 118.527
C3 C7 C11 119.114 C3 C7 H17 119.453
C4 C6 C10 119.926 C4 C6 H16 118.527
C4 C8 C12 119.114 C4 C8 H18 119.453
C5 C3 C7 120.482 C5 C9 C13 119.869
C5 C9 H19 119.992 C6 C4 C8 120.482
C6 C10 C14 119.869 C6 C10 H20 119.992
C7 C11 C13 120.623 C7 C11 H21 119.622
C8 C12 C14 120.623 C8 C12 H22 119.622
C9 C5 H15 121.547 C9 C13 C11 119.986
C9 C13 H23 120.069 C10 C6 H16 121.547
C10 C14 C12 119.986 C10 C14 H24 120.069
C11 C7 H17 121.433 C11 C13 H23 119.945
C12 C8 H18 121.433 C12 C14 H24 119.945
C13 C9 H19 120.140 C13 C11 H21 119.756
C14 C10 H20 120.140 C14 C12 H22 119.756
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability