Jump to
S1C2
Energy calculated at MP2=FULL/6-31+G**
| | hartrees |
|---|
| Energy at 0K | -311.339591 |
| Energy at 298.15K | -311.355170 |
| HF Energy | -310.239622 |
| Nuclear repulsion energy | 315.188879 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/6-31+G**
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1 |
3217 |
3022 |
38.49 |
|
|
|
| 2 |
A1 |
3136 |
2945 |
43.64 |
|
|
|
| 3 |
A1 |
3117 |
2927 |
17.65 |
|
|
|
| 4 |
A1 |
3050 |
2864 |
94.30 |
|
|
|
| 5 |
A1 |
1576 |
1480 |
0.77 |
|
|
|
| 6 |
A1 |
1553 |
1459 |
7.81 |
|
|
|
| 7 |
A1 |
1540 |
1447 |
0.23 |
|
|
|
| 8 |
A1 |
1484 |
1394 |
0.03 |
|
|
|
| 9 |
A1 |
1459 |
1370 |
2.47 |
|
|
|
| 10 |
A1 |
1368 |
1284 |
1.32 |
|
|
|
| 11 |
A1 |
1204 |
1130 |
1.76 |
|
|
|
| 12 |
A1 |
1101 |
1034 |
5.73 |
|
|
|
| 13 |
A1 |
1021 |
959 |
20.47 |
|
|
|
| 14 |
A1 |
949 |
891 |
7.26 |
|
|
|
| 15 |
A1 |
442 |
415 |
0.95 |
|
|
|
| 16 |
A1 |
323 |
304 |
0.49 |
|
|
|
| 17 |
A1 |
106 |
100 |
0.18 |
|
|
|
| 18 |
A2 |
3212 |
3017 |
0.00 |
|
|
|
| 19 |
A2 |
3190 |
2996 |
0.00 |
|
|
|
| 20 |
A2 |
3098 |
2909 |
0.00 |
|
|
|
| 21 |
A2 |
1547 |
1453 |
0.00 |
|
|
|
| 22 |
A2 |
1339 |
1257 |
0.00 |
|
|
|
| 23 |
A2 |
1291 |
1212 |
0.00 |
|
|
|
| 24 |
A2 |
1201 |
1128 |
0.00 |
|
|
|
| 25 |
A2 |
918 |
862 |
0.00 |
|
|
|
| 26 |
A2 |
782 |
734 |
0.00 |
|
|
|
| 27 |
A2 |
240 |
226 |
0.00 |
|
|
|
| 28 |
A2 |
129 |
122 |
0.00 |
|
|
|
| 29 |
A2 |
64 |
60 |
0.00 |
|
|
|
| 30 |
B1 |
3213 |
3017 |
104.49 |
|
|
|
| 31 |
B1 |
3190 |
2996 |
4.78 |
|
|
|
| 32 |
B1 |
3093 |
2905 |
93.66 |
|
|
|
| 33 |
B1 |
1548 |
1453 |
15.91 |
|
|
|
| 34 |
B1 |
1343 |
1261 |
0.56 |
|
|
|
| 35 |
B1 |
1299 |
1220 |
1.78 |
|
|
|
| 36 |
B1 |
1227 |
1152 |
6.92 |
|
|
|
| 37 |
B1 |
931 |
874 |
2.57 |
|
|
|
| 38 |
B1 |
785 |
737 |
1.37 |
|
|
|
| 39 |
B1 |
244 |
229 |
0.42 |
|
|
|
| 40 |
B1 |
151 |
142 |
7.04 |
|
|
|
| 41 |
B1 |
56 |
52 |
0.25 |
|
|
|
| 42 |
B2 |
3217 |
3022 |
19.34 |
|
|
|
| 43 |
B2 |
3136 |
2945 |
1.19 |
|
|
|
| 44 |
B2 |
3117 |
2927 |
42.81 |
|
|
|
| 45 |
B2 |
3043 |
2858 |
12.12 |
|
|
|
| 46 |
B2 |
1562 |
1467 |
9.07 |
|
|
|
| 47 |
B2 |
1552 |
1458 |
1.19 |
|
|
|
| 48 |
B2 |
1539 |
1446 |
1.34 |
|
|
|
| 49 |
B2 |
1459 |
1370 |
2.28 |
|
|
|
| 50 |
B2 |
1442 |
1354 |
39.55 |
|
|
|
| 51 |
B2 |
1352 |
1270 |
15.20 |
|
|
|
| 52 |
B2 |
1177 |
1105 |
190.48 |
|
|
|
| 53 |
B2 |
1157 |
1086 |
23.30 |
|
|
|
| 54 |
B2 |
1089 |
1023 |
1.14 |
|
|
|
| 55 |
B2 |
926 |
870 |
0.99 |
|
|
|
| 56 |
B2 |
523 |
491 |
5.28 |
|
|
|
| 57 |
B2 |
257 |
241 |
0.93 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 43639.2 cm
-1
Scaled (by 0.9392) Zero Point Vibrational Energy (zpe) 40985.9 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at MP2=FULL/6-31+G**
Point Group is C2v
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
0.411 |
| C2 |
0.000 |
1.180 |
-0.385 |
| C3 |
0.000 |
-1.180 |
-0.385 |
| C4 |
0.000 |
2.382 |
0.533 |
| C5 |
0.000 |
-2.382 |
0.533 |
| C6 |
0.000 |
3.692 |
-0.247 |
| C7 |
0.000 |
-3.692 |
-0.247 |
| H8 |
0.886 |
1.192 |
-1.032 |
| H9 |
-0.886 |
1.192 |
-1.032 |
| H10 |
-0.886 |
-1.192 |
-1.032 |
| H11 |
0.886 |
-1.192 |
-1.032 |
| H12 |
0.877 |
2.325 |
1.178 |
| H13 |
-0.877 |
2.325 |
1.178 |
| H14 |
-0.877 |
-2.325 |
1.178 |
| H15 |
0.877 |
-2.325 |
1.178 |
| H16 |
0.000 |
4.547 |
0.425 |
| H17 |
-0.881 |
3.768 |
-0.884 |
| H18 |
0.881 |
3.768 |
-0.884 |
| H19 |
0.000 |
-4.547 |
0.425 |
| H20 |
0.881 |
-3.768 |
-0.884 |
| H21 |
-0.881 |
-3.768 |
-0.884 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
C7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
H21 |
| O1 | | 1.4226 | 1.4226 | 2.3855 | 2.3855 | 3.7498 | 3.7498 | 2.0706 | 2.0706 | 2.0706 | 2.0706 | 2.6007 | 2.6007 | 2.6007 | 2.6007 | 4.5474 | 4.0806 | 4.0806 | 4.5474 | 4.0806 | 4.0806 |
C2 | 1.4226 | | 2.3591 | 1.5132 | 3.6783 | 2.5158 | 4.8731 | 1.0978 | 1.0978 | 2.6129 | 2.6129 | 2.1269 | 2.1269 | 3.9360 | 3.9360 | 3.4638 | 2.7797 | 2.7797 | 5.7839 | 5.0502 | 5.0502 | C3 | 1.4226 | 2.3591 | | 3.6783 | 1.5132 | 4.8731 | 2.5158 | 2.6129 | 2.6129 | 1.0978 | 1.0978 | 3.9360 | 3.9360 | 2.1269 | 2.1269 | 5.7839 | 5.0502 | 5.0502 | 3.4638 | 2.7797 | 2.7797 | C4 | 2.3855 | 1.5132 | 3.6783 | | 4.7647 | 1.5245 | 6.1240 | 2.1574 | 2.1574 | 4.0013 | 4.0013 | 1.0903 | 1.0903 | 4.8314 | 4.8314 | 2.1678 | 2.1694 | 2.1694 | 6.9306 | 6.3729 | 6.3729 | C5 | 2.3855 | 3.6783 | 1.5132 | 4.7647 | | 6.1240 | 1.5245 | 4.0013 | 4.0013 | 2.1574 | 2.1574 | 4.8314 | 4.8314 | 1.0903 | 1.0903 | 6.9306 | 6.3729 | 6.3729 | 2.1678 | 2.1694 | 2.1694 | C6 | 3.7498 | 2.5158 | 4.8731 | 1.5245 | 6.1240 | | 7.3832 | 2.7661 | 2.7661 | 5.0247 | 5.0247 | 2.1611 | 2.1611 | 6.2450 | 6.2450 | 1.0884 | 1.0898 | 1.0898 | 8.2664 | 7.5385 | 7.5385 | C7 | 3.7498 | 4.8731 | 2.5158 | 6.1240 | 1.5245 | 7.3832 | | 5.0247 | 5.0247 | 2.7661 | 2.7661 | 6.2450 | 6.2450 | 2.1611 | 2.1611 | 8.2664 | 7.5385 | 7.5385 | 1.0884 | 1.0898 | 1.0898 | H8 | 2.0706 | 1.0978 | 2.6129 | 2.1574 | 4.0013 | 2.7661 | 5.0247 | | 1.7730 | 2.9704 | 2.3833 | 2.4837 | 3.0464 | 4.5124 | 4.1533 | 3.7643 | 3.1280 | 2.5807 | 5.9871 | 4.9619 | 5.2674 | H9 | 2.0706 | 1.0978 | 2.6129 | 2.1574 | 4.0013 | 2.7661 | 5.0247 | 1.7730 | | 2.3833 | 2.9704 | 3.0464 | 2.4837 | 4.1533 | 4.5124 | 3.7643 | 2.5807 | 3.1280 | 5.9871 | 5.2674 | 4.9619 | H10 | 2.0706 | 2.6129 | 1.0978 | 4.0013 | 2.1574 | 5.0247 | 2.7661 | 2.9704 | 2.3833 | | 1.7730 | 4.5124 | 4.1533 | 2.4837 | 3.0464 | 5.9871 | 4.9619 | 5.2674 | 3.7643 | 3.1280 | 2.5807 | H11 | 2.0706 | 2.6129 | 1.0978 | 4.0013 | 2.1574 | 5.0247 | 2.7661 | 2.3833 | 2.9704 | 1.7730 | | 4.1533 | 4.5124 | 3.0464 | 2.4837 | 5.9871 | 5.2674 | 4.9619 | 3.7643 | 2.5807 | 3.1280 | H12 | 2.6007 | 2.1269 | 3.9360 | 1.0903 | 4.8314 | 2.1611 | 6.2450 | 2.4837 | 3.0464 | 4.5124 | 4.1533 | | 1.7549 | 4.9698 | 4.6496 | 2.5054 | 3.0706 | 2.5171 | 6.9688 | 6.4324 | 6.6685 | H13 | 2.6007 | 2.1269 | 3.9360 | 1.0903 | 4.8314 | 2.1611 | 6.2450 | 3.0464 | 2.4837 | 4.1533 | 4.5124 | 1.7549 | | 4.6496 | 4.9698 | 2.5054 | 2.5171 | 3.0706 | 6.9688 | 6.6685 | 6.4324 | H14 | 2.6007 | 3.9360 | 2.1269 | 4.8314 | 1.0903 | 6.2450 | 2.1611 | 4.5124 | 4.1533 | 2.4837 | 3.0464 | 4.9698 | 4.6496 | | 1.7549 | 6.9688 | 6.4324 | 6.6685 | 2.5054 | 3.0706 | 2.5171 | H15 | 2.6007 | 3.9360 | 2.1269 | 4.8314 | 1.0903 | 6.2450 | 2.1611 | 4.1533 | 4.5124 | 3.0464 | 2.4837 | 4.6496 | 4.9698 | 1.7549 | | 6.9688 | 6.6685 | 6.4324 | 2.5054 | 2.5171 | 3.0706 | H16 | 4.5474 | 3.4638 | 5.7839 | 2.1678 | 6.9306 | 1.0884 | 8.2664 | 3.7643 | 3.7643 | 5.9871 | 5.9871 | 2.5054 | 2.5054 | 6.9688 | 6.9688 | | 1.7600 | 1.7600 | 9.0948 | 8.4639 | 8.4639 | H17 | 4.0806 | 2.7797 | 5.0502 | 2.1694 | 6.3729 | 1.0898 | 7.5385 | 3.1280 | 2.5807 | 4.9619 | 5.2674 | 3.0706 | 2.5171 | 6.4324 | 6.6685 | 1.7600 | | 1.7624 | 8.4639 | 7.7395 | 7.5362 | H18 | 4.0806 | 2.7797 | 5.0502 | 2.1694 | 6.3729 | 1.0898 | 7.5385 | 2.5807 | 3.1280 | 5.2674 | 4.9619 | 2.5171 | 3.0706 | 6.6685 | 6.4324 | 1.7600 | 1.7624 | | 8.4639 | 7.5362 | 7.7395 | H19 | 4.5474 | 5.7839 | 3.4638 | 6.9306 | 2.1678 | 8.2664 | 1.0884 | 5.9871 | 5.9871 | 3.7643 | 3.7643 | 6.9688 | 6.9688 | 2.5054 | 2.5054 | 9.0948 | 8.4639 | 8.4639 | | 1.7600 | 1.7600 | H20 | 4.0806 | 5.0502 | 2.7797 | 6.3729 | 2.1694 | 7.5385 | 1.0898 | 4.9619 | 5.2674 | 3.1280 | 2.5807 | 6.4324 | 6.6685 | 3.0706 | 2.5171 | 8.4639 | 7.7395 | 7.5362 | 1.7600 | | 1.7624 | H21 | 4.0806 | 5.0502 | 2.7797 | 6.3729 | 2.1694 | 7.5385 | 1.0898 | 5.2674 | 4.9619 | 2.5807 | 3.1280 | 6.6685 | 6.4324 | 2.5171 | 3.0706 | 8.4639 | 7.5362 | 7.7395 | 1.7600 | 1.7624 | |
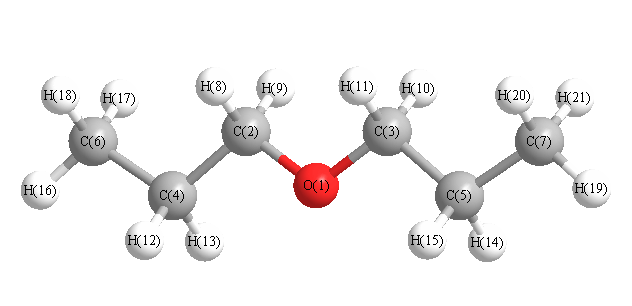 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C4 |
108.659 |
|
O1 |
C2 |
H8 |
109.806 |
| O1 |
C2 |
H9 |
109.806 |
|
O1 |
C3 |
C5 |
108.659 |
| O1 |
C3 |
H10 |
109.806 |
|
O1 |
C3 |
H11 |
109.806 |
| C2 |
O1 |
C3 |
112.023 |
|
C2 |
C4 |
C6 |
111.832 |
| C2 |
C4 |
H12 |
108.466 |
|
C2 |
C4 |
H13 |
108.466 |
| C3 |
C5 |
C7 |
111.832 |
|
C3 |
C5 |
H14 |
108.466 |
| C3 |
C5 |
H15 |
108.466 |
|
C4 |
C2 |
H8 |
110.430 |
| C4 |
C2 |
H9 |
110.430 |
|
C4 |
C6 |
H16 |
111.028 |
| C4 |
C6 |
H17 |
111.073 |
|
C4 |
C6 |
H18 |
111.073 |
| C5 |
C3 |
H10 |
110.430 |
|
C5 |
C3 |
H11 |
110.430 |
| C5 |
C7 |
H19 |
111.028 |
|
C5 |
C7 |
H20 |
111.073 |
| C5 |
C7 |
H21 |
111.073 |
|
C6 |
C4 |
H12 |
110.377 |
| C6 |
C4 |
H13 |
110.377 |
|
C7 |
C5 |
H14 |
110.377 |
| C7 |
C5 |
H15 |
110.377 |
|
H8 |
C2 |
H9 |
107.704 |
| H10 |
C3 |
H11 |
107.704 |
|
H12 |
C4 |
H13 |
107.180 |
| H14 |
C5 |
H15 |
107.180 |
|
H16 |
C6 |
H17 |
107.803 |
| H16 |
C6 |
H18 |
107.803 |
|
H17 |
C6 |
H18 |
107.912 |
| H19 |
C7 |
H20 |
107.803 |
|
H19 |
C7 |
H21 |
107.803 |
| H20 |
C7 |
H21 |
107.912 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at MP2=FULL/6-31+G**
| | hartrees |
|---|
| Energy at 0K | -311.341003 |
| Energy at 298.15K | -311.356826 |
| HF Energy | -310.239363 |
| Nuclear repulsion energy | 326.138026 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/6-31+G**
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3233 |
3036 |
6.71 |
|
|
|
| 2 |
A |
3208 |
3013 |
47.31 |
|
|
|
| 3 |
A |
3177 |
2984 |
10.71 |
|
|
|
| 4 |
A |
3121 |
2931 |
3.36 |
|
|
|
| 5 |
A |
3119 |
2929 |
13.74 |
|
|
|
| 6 |
A |
3100 |
2911 |
1.89 |
|
|
|
| 7 |
A |
3050 |
2865 |
104.17 |
|
|
|
| 8 |
A |
1572 |
1476 |
1.95 |
|
|
|
| 9 |
A |
1555 |
1461 |
6.09 |
|
|
|
| 10 |
A |
1542 |
1448 |
5.19 |
|
|
|
| 11 |
A |
1522 |
1429 |
0.53 |
|
|
|
| 12 |
A |
1477 |
1387 |
2.89 |
|
|
|
| 13 |
A |
1454 |
1366 |
1.23 |
|
|
|
| 14 |
A |
1412 |
1326 |
0.21 |
|
|
|
| 15 |
A |
1338 |
1257 |
1.87 |
|
|
|
| 16 |
A |
1287 |
1209 |
0.05 |
|
|
|
| 17 |
A |
1204 |
1131 |
5.42 |
|
|
|
| 18 |
A |
1169 |
1098 |
7.14 |
|
|
|
| 19 |
A |
1119 |
1051 |
9.01 |
|
|
|
| 20 |
A |
971 |
912 |
8.03 |
|
|
|
| 21 |
A |
940 |
883 |
7.99 |
|
|
|
| 22 |
A |
933 |
876 |
1.26 |
|
|
|
| 23 |
A |
768 |
722 |
0.77 |
|
|
|
| 24 |
A |
488 |
458 |
0.03 |
|
|
|
| 25 |
A |
337 |
316 |
0.33 |
|
|
|
| 26 |
A |
278 |
261 |
0.41 |
|
|
|
| 27 |
A |
167 |
157 |
0.07 |
|
|
|
| 28 |
A |
113 |
106 |
0.08 |
|
|
|
| 29 |
A |
42 |
40 |
0.00 |
|
|
|
| 30 |
B |
3233 |
3036 |
37.94 |
|
|
|
| 31 |
B |
3208 |
3013 |
31.14 |
|
|
|
| 32 |
B |
3177 |
2984 |
26.46 |
|
|
|
| 33 |
B |
3121 |
2931 |
69.14 |
|
|
|
| 34 |
B |
3119 |
2929 |
66.38 |
|
|
|
| 35 |
B |
3096 |
2908 |
75.30 |
|
|
|
| 36 |
B |
3043 |
2858 |
12.22 |
|
|
|
| 37 |
B |
1556 |
1462 |
1.79 |
|
|
|
| 38 |
B |
1554 |
1459 |
9.58 |
|
|
|
| 39 |
B |
1541 |
1447 |
10.73 |
|
|
|
| 40 |
B |
1521 |
1429 |
5.61 |
|
|
|
| 41 |
B |
1456 |
1368 |
11.96 |
|
|
|
| 42 |
B |
1427 |
1341 |
25.23 |
|
|
|
| 43 |
B |
1404 |
1318 |
28.06 |
|
|
|
| 44 |
B |
1330 |
1250 |
1.47 |
|
|
|
| 45 |
B |
1298 |
1219 |
5.97 |
|
|
|
| 46 |
B |
1209 |
1136 |
7.30 |
|
|
|
| 47 |
B |
1183 |
1111 |
149.39 |
|
|
|
| 48 |
B |
1142 |
1072 |
11.95 |
|
|
|
| 49 |
B |
1053 |
989 |
40.78 |
|
|
|
| 50 |
B |
957 |
899 |
1.11 |
|
|
|
| 51 |
B |
911 |
856 |
0.15 |
|
|
|
| 52 |
B |
803 |
754 |
1.24 |
|
|
|
| 53 |
B |
508 |
477 |
1.63 |
|
|
|
| 54 |
B |
328 |
308 |
0.48 |
|
|
|
| 55 |
B |
231 |
217 |
1.88 |
|
|
|
| 56 |
B |
164 |
154 |
5.51 |
|
|
|
| 57 |
B |
79 |
74 |
2.06 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 43671.7 cm
-1
Scaled (by 0.9392) Zero Point Vibrational Energy (zpe) 41016.5 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at MP2=FULL/6-31+G**
Point Group is C2
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
0.111 |
| C2 |
0.001 |
1.181 |
0.904 |
| C3 |
-0.001 |
-1.181 |
0.904 |
| C4 |
0.000 |
2.378 |
-0.023 |
| C5 |
0.000 |
-2.378 |
-0.023 |
| C6 |
-1.242 |
2.436 |
-0.903 |
| C7 |
1.242 |
-2.436 |
-0.903 |
| H8 |
-0.888 |
1.194 |
1.549 |
| H9 |
0.887 |
1.190 |
1.551 |
| H10 |
0.888 |
-1.194 |
1.549 |
| H11 |
-0.887 |
-1.190 |
1.551 |
| H12 |
0.899 |
2.337 |
-0.640 |
| H13 |
0.072 |
3.280 |
0.590 |
| H14 |
-0.899 |
-2.337 |
-0.640 |
| H15 |
-0.072 |
-3.280 |
0.590 |
| H16 |
-1.223 |
3.313 |
-1.548 |
| H17 |
-1.308 |
1.550 |
-1.529 |
| H18 |
-2.144 |
2.488 |
-0.292 |
| H19 |
1.223 |
-3.313 |
-1.548 |
| H20 |
1.308 |
-1.550 |
-1.529 |
| H21 |
2.144 |
-2.488 |
-0.292 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
C5 |
C6 |
C7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
H21 |
| O1 | | 1.4229 | 1.4229 | 2.3818 | 2.3818 | 2.9161 | 2.9161 | 2.0694 | 2.0684 | 2.0694 | 2.0684 | 2.6138 | 3.3153 | 2.6138 | 3.3153 | 3.9017 | 2.6078 | 3.3091 | 3.9017 | 2.6078 | 3.3091 |
C2 | 1.4229 | | 2.3624 | 1.5138 | 3.6780 | 2.5268 | 4.2294 | 1.0984 | 1.0968 | 2.6162 | 2.6138 | 2.1272 | 2.1231 | 3.9460 | 4.4726 | 3.4723 | 2.7874 | 2.7825 | 5.2634 | 3.8838 | 4.4144 | C3 | 1.4229 | 2.3624 | | 3.6780 | 1.5138 | 4.2294 | 2.5268 | 2.6162 | 2.6138 | 1.0984 | 1.0968 | 3.9460 | 4.4726 | 2.1272 | 2.1231 | 5.2634 | 3.8838 | 4.4144 | 3.4723 | 2.7874 | 2.7825 | C4 | 2.3818 | 1.5138 | 3.6780 | | 4.7561 | 1.5230 | 5.0490 | 2.1585 | 2.1621 | 4.0025 | 3.9997 | 1.0911 | 1.0925 | 4.8392 | 5.6913 | 2.1670 | 2.1600 | 2.1637 | 6.0175 | 4.4052 | 5.3244 | C5 | 2.3818 | 3.6780 | 1.5138 | 4.7561 | | 5.0490 | 1.5230 | 4.0025 | 3.9997 | 2.1585 | 2.1621 | 4.8392 | 5.6913 | 1.0911 | 1.0925 | 6.0175 | 4.4052 | 5.3244 | 2.1670 | 2.1600 | 2.1637 | C6 | 2.9161 | 2.5268 | 4.2294 | 1.5230 | 5.0490 | | 5.4687 | 2.7707 | 3.4792 | 4.8708 | 4.3929 | 2.1590 | 2.1598 | 4.7924 | 6.0223 | 1.0890 | 1.0872 | 1.0904 | 6.2884 | 4.7730 | 6.0071 | C7 | 2.9161 | 4.2294 | 2.5268 | 5.0490 | 1.5230 | 5.4687 | | 4.8708 | 4.3929 | 2.7707 | 3.4792 | 4.7924 | 6.0223 | 2.1590 | 2.1598 | 6.2884 | 4.7730 | 6.0071 | 1.0890 | 1.0872 | 1.0904 | H8 | 2.0694 | 1.0984 | 2.6162 | 2.1585 | 4.0025 | 2.7707 | 4.8708 | | 1.7750 | 2.9764 | 2.3847 | 3.0476 | 2.4878 | 4.1544 | 4.6479 | 3.7671 | 3.1263 | 2.5771 | 5.8619 | 4.6715 | 5.1130 | H9 | 2.0684 | 1.0968 | 2.6138 | 2.1621 | 3.9997 | 3.4792 | 4.3929 | 1.7750 | | 2.3847 | 2.9691 | 2.4728 | 2.4402 | 4.5200 | 4.6717 | 4.3084 | 3.7991 | 3.7776 | 5.4770 | 4.1437 | 4.3023 | H10 | 2.0694 | 2.6162 | 1.0984 | 4.0025 | 2.1585 | 4.8708 | 2.7707 | 2.9764 | 2.3847 | | 1.7750 | 4.1544 | 4.6479 | 3.0476 | 2.4878 | 5.8619 | 4.6715 | 5.1130 | 3.7671 | 3.1263 | 2.5771 | H11 | 2.0684 | 2.6138 | 1.0968 | 3.9997 | 2.1621 | 4.3929 | 3.4792 | 2.3847 | 2.9691 | 1.7750 | | 4.5200 | 4.6717 | 2.4728 | 2.4402 | 5.4770 | 4.1437 | 4.3023 | 4.3084 | 3.7991 | 3.7776 | H12 | 2.6138 | 2.1272 | 3.9460 | 1.0911 | 4.8392 | 2.1590 | 4.7924 | 3.0476 | 2.4728 | 4.1544 | 4.5200 | | 1.7567 | 5.0074 | 5.8309 | 2.5059 | 2.5061 | 3.0664 | 5.7315 | 4.0077 | 4.9951 | H13 | 3.3153 | 2.1231 | 4.4726 | 1.0925 | 5.6913 | 2.1598 | 6.0223 | 2.4878 | 2.4402 | 4.6479 | 4.6717 | 1.7567 | | 5.8309 | 6.5611 | 2.4995 | 3.0636 | 2.5128 | 7.0258 | 5.4167 | 6.1921 | H14 | 2.6138 | 3.9460 | 2.1272 | 4.8392 | 1.0911 | 4.7924 | 2.1590 | 4.1544 | 4.5200 | 3.0476 | 2.4728 | 5.0074 | 5.8309 | | 1.7567 | 5.7315 | 4.0077 | 4.9951 | 2.5059 | 2.5061 | 3.0664 | H15 | 3.3153 | 4.4726 | 2.1231 | 5.6913 | 1.0925 | 6.0223 | 2.1598 | 4.6479 | 4.6717 | 2.4878 | 2.4402 | 5.8309 | 6.5611 | 1.7567 | | 7.0258 | 5.4167 | 6.1921 | 2.4995 | 3.0636 | 2.5128 | H16 | 3.9017 | 3.4723 | 5.2634 | 2.1670 | 6.0175 | 1.0890 | 6.2884 | 3.7671 | 4.3084 | 5.8619 | 5.4770 | 2.5059 | 2.4995 | 5.7315 | 7.0258 | | 1.7656 | 1.7623 | 7.0631 | 5.4821 | 6.8240 | H17 | 2.6078 | 2.7874 | 3.8838 | 2.1600 | 4.4052 | 1.0872 | 4.7730 | 3.1263 | 3.7991 | 4.6715 | 4.1437 | 2.5061 | 3.0636 | 4.0077 | 5.4167 | 1.7656 | | 1.7629 | 5.4821 | 4.0561 | 5.4544 | H18 | 3.3091 | 2.7825 | 4.4144 | 2.1637 | 5.3244 | 1.0904 | 6.0071 | 2.5771 | 3.7776 | 5.1130 | 4.3023 | 3.0664 | 2.5128 | 4.9951 | 6.1921 | 1.7623 | 1.7629 | | 6.8240 | 5.4544 | 6.5690 | H19 | 3.9017 | 5.2634 | 3.4723 | 6.0175 | 2.1670 | 6.2884 | 1.0890 | 5.8619 | 5.4770 | 3.7671 | 4.3084 | 5.7315 | 7.0258 | 2.5059 | 2.4995 | 7.0631 | 5.4821 | 6.8240 | | 1.7656 | 1.7623 | H20 | 2.6078 | 3.8838 | 2.7874 | 4.4052 | 2.1600 | 4.7730 | 1.0872 | 4.6715 | 4.1437 | 3.1263 | 3.7991 | 4.0077 | 5.4167 | 2.5061 | 3.0636 | 5.4821 | 4.0561 | 5.4544 | 1.7656 | | 1.7629 | H21 | 3.3091 | 4.4144 | 2.7825 | 5.3244 | 2.1637 | 6.0071 | 1.0904 | 5.1130 | 4.3023 | 2.5771 | 3.7776 | 4.9951 | 6.1921 | 3.0664 | 2.5128 | 6.8240 | 5.4544 | 6.5690 | 1.7623 | 1.7629 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C2 |
C4 |
108.354 |
|
O1 |
C2 |
H8 |
109.654 |
| O1 |
C2 |
H9 |
109.668 |
|
O1 |
C3 |
C5 |
108.354 |
| O1 |
C3 |
H10 |
109.654 |
|
O1 |
C3 |
H11 |
109.668 |
| C2 |
O1 |
C3 |
112.224 |
|
C2 |
C4 |
C6 |
112.620 |
| C2 |
C4 |
H12 |
108.403 |
|
C2 |
C4 |
H13 |
108.004 |
| C3 |
C5 |
C7 |
112.620 |
|
C3 |
C5 |
H14 |
108.403 |
| C3 |
C5 |
H15 |
108.004 |
|
C4 |
C2 |
H8 |
110.437 |
| C4 |
C2 |
H9 |
110.808 |
|
C4 |
C6 |
H16 |
111.029 |
| C4 |
C6 |
H17 |
110.571 |
|
C4 |
C6 |
H18 |
110.677 |
| C5 |
C3 |
H10 |
110.437 |
|
C5 |
C3 |
H11 |
110.808 |
| C5 |
C7 |
H19 |
111.029 |
|
C5 |
C7 |
H20 |
110.571 |
| C5 |
C7 |
H21 |
110.677 |
|
C6 |
C4 |
H12 |
110.267 |
| C6 |
C4 |
H13 |
110.240 |
|
C7 |
C5 |
H14 |
110.267 |
| C7 |
C5 |
H15 |
110.240 |
|
H8 |
C2 |
H9 |
107.913 |
| H10 |
C3 |
H11 |
107.913 |
|
H12 |
C4 |
H13 |
107.121 |
| H14 |
C5 |
H15 |
107.121 |
|
H16 |
C6 |
H17 |
108.445 |
| H16 |
C6 |
H18 |
107.916 |
|
H17 |
C6 |
H18 |
108.098 |
| H19 |
C7 |
H20 |
108.445 |
|
H19 |
C7 |
H21 |
107.916 |
| H20 |
C7 |
H21 |
108.098 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
