return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C7H16 (heptane)

using model chemistry: MP2=FULL/6-31+G**

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2V 1A1
Energy calculated at MP2=FULL/6-31+G**
 hartrees
Energy at 0K-275.499523
Energy at 298.15K-275.516869
HF Energy-274.428424
Nuclear repulsion energy308.458200
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/6-31+G**
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
4/u)
Dep P Dep U
1 A1 3208 3013 42.11      
2 A1 3112 2923 20.93      
3 A1 3107 2918 121.35      
4 A1 3094 2906 33.72      
5 A1 3087 2899 0.22      
6 A1 1556 1461 10.91      
7 A1 1546 1452 0.03      
8 A1 1535 1441 0.07      
9 A1 1529 1436 0.00      
10 A1 1457 1368 4.08      
11 A1 1437 1350 0.11      
12 A1 1343 1262 0.06      
13 A1 1192 1120 0.51      
14 A1 1113 1046 0.88      
15 A1 1038 975 0.02      
16 A1 945 888 0.88      
17 A1 426 400 0.00      
18 A1 310 291 0.00      
19 A1 100 94 0.00      
20 A2 3206 3011 0.00      
21 A2 3162 2970 0.00      
22 A2 3137 2946 0.00      
23 A2 1546 1452 0.00      
24 A2 1356 1274 0.00      
25 A2 1348 1266 0.00      
26 A2 1275 1197 0.00      
27 A2 1044 981 0.00      
28 A2 869 816 0.00      
29 A2 754 708 0.00      
30 A2 255 240 0.00      
31 A2 147 138 0.00      
32 A2 71 67 0.00      
33 B1 3206 3011 96.86      
34 B1 3169 2976 110.63      
35 B1 3150 2958 0.96      
36 B1 3130 2939 0.20      
37 B1 1546 1452 15.74      
38 B1 1362 1279 1.17      
39 B1 1322 1241 0.51      
40 B1 1242 1166 0.00      
41 B1 960 902 0.34      
42 B1 793 745 0.65      
43 B1 742 697 2.74      
44 B1 258 242 0.00      
45 B1 140 132 0.00      
46 B1 66 62 0.00      
47 B2 3208 3013 28.98      
48 B2 3111 2922 50.57      
49 B2 3106 2917 0.03      
50 B2 3088 2900 0.01      
51 B2 1553 1458 1.92      
52 B2 1539 1446 1.25      
53 B2 1528 1436 0.07      
54 B2 1457 1369 2.33      
55 B2 1446 1358 0.79      
56 B2 1400 1315 1.18      
57 B2 1280 1202 1.16      
58 B2 1124 1056 1.80      
59 B2 1110 1042 1.54      
60 B2 1083 1017 0.13      
61 B2 913 857 1.86      
62 B2 492 462 0.10      
63 B2 249 234 0.00      

Unscaled Zero Point Vibrational Energy (zpe) 49036.1 cm-1
Scaled (by 0.9392) Zero Point Vibrational Energy (zpe) 46054.7 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at MP2=FULL/6-31+G**
ABC
0.40469 0.02437 0.02369

See section I.F.4 to change rotational constant units
Geometric Data calculated at MP2=FULL/6-31+G**

Point Group is C2v

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.000 0.000 0.496
C2 0.000 1.274 -0.341
C3 0.000 -1.274 -0.341
C4 0.000 2.549 0.495
C5 0.000 -2.549 0.495
C6 0.000 3.813 -0.356
C7 0.000 -3.813 -0.356
H8 -0.877 0.000 1.151
H9 0.877 0.000 1.151
H10 -0.877 1.274 -0.996
H11 0.877 1.274 -0.996
H12 0.877 -1.274 -0.996
H13 -0.877 -1.274 -0.996
H14 0.876 2.546 1.149
H15 -0.876 2.546 1.149
H16 -0.876 -2.546 1.149
H17 0.876 -2.546 1.149
H18 0.000 4.710 0.262
H19 0.881 3.848 -0.997
H20 -0.881 3.848 -0.997
H21 0.000 -4.710 0.262
H22 -0.881 -3.848 -0.997
H23 0.881 -3.848 -0.997

Atom - Atom Distances (Å)
  C1 C2 C3 C4 C5 C6 C7 H8 H9 H10 H11 H12 H13 H14 H15 H16 H17 H18 H19 H20 H21 H22 H23
C11.52431.52432.54862.54863.90713.90711.09441.09442.14922.14922.14922.14922.77042.77042.77042.77044.71624.22044.22044.71624.22044.2204
C21.52432.54741.52433.91252.53945.08682.14902.14901.09441.09442.77262.77262.14602.14604.19254.19253.48922.79862.79866.01435.23785.2378
C31.52432.54743.91251.52435.08682.53942.14902.14902.77262.77261.09441.09444.19254.19252.14602.14606.01435.23785.23783.48922.79862.7986
C42.54861.52433.91255.09711.52386.41822.77402.77402.14852.14854.19544.19541.09291.09295.21075.21072.17422.16542.16547.26266.62686.6268
C52.54863.91251.52435.09716.41821.52382.77402.77404.19544.19542.14852.14855.21075.21071.09291.09297.26266.62686.62682.17422.16542.1654
C63.90712.53945.08681.52386.41827.62624.19284.19282.76162.76165.20155.20152.15292.15296.59326.59321.08941.09001.09008.54587.73797.7379
C73.90715.08682.53946.41821.52387.62624.19284.19285.20155.20152.76162.76166.59326.59322.15292.15298.54587.73797.73791.08941.09001.0900
H81.09442.14902.14902.77402.77404.19284.19281.75362.49703.05113.05112.49703.09092.54622.54623.09094.87314.74454.40704.87314.40704.7445
H91.09442.14902.14902.77402.77404.19284.19281.75363.05112.49702.49703.05112.54623.09093.09092.54624.87314.40704.74454.87314.74454.4070
H102.14921.09442.77262.14854.19542.76165.20152.49703.05111.75303.09252.54763.04792.49404.38114.71843.76323.11642.57396.17765.12165.4146
H112.14921.09442.77262.14854.19542.76165.20153.05112.49701.75302.54763.09252.49403.04794.71844.38113.76322.57393.11646.17765.41465.1216
H122.14922.77261.09444.19542.14855.20152.76163.05112.49703.09252.54761.75304.38114.71843.04792.49406.17765.12165.41463.76323.11642.5739
H132.14922.77261.09444.19542.14855.20152.76162.49703.05112.54763.09251.75304.71844.38112.49403.04796.17765.41465.12163.76322.57393.1164
H142.77042.14604.19251.09295.21072.15296.59323.09092.54623.04792.49404.38114.71841.75115.38515.09242.49722.50993.06327.36276.96946.7445
H152.77042.14604.19251.09295.21072.15296.59322.54623.09092.49403.04794.71844.38111.75115.09245.38512.49723.06322.50997.36276.74456.9694
H162.77044.19252.14605.21071.09296.59322.15292.54623.09094.38114.71843.04792.49405.38515.09241.75117.36276.96946.74452.49722.50993.0632
H172.77044.19252.14605.21071.09296.59322.15293.09092.54624.71844.38112.49403.04795.09245.38511.75117.36276.74456.96942.49723.06322.5099
H184.71623.48926.01432.17427.26261.08948.54584.87314.87313.76323.76326.17766.17762.49722.49727.36277.36271.76231.76239.42078.69508.6950
H194.22042.79865.23782.16546.62681.09007.73794.74454.40703.11642.57395.12165.41462.50993.06326.96946.74451.76231.76108.69507.89447.6955
H204.22042.79865.23782.16546.62681.09007.73794.40704.74452.57393.11645.41465.12163.06322.50996.74456.96941.76231.76108.69507.69557.8944
H214.71626.01433.48927.26262.17428.54581.08944.87314.87316.17766.17763.76323.76327.36277.36272.49722.49729.42078.69508.69501.76231.7623
H224.22045.23782.79866.62682.16547.73791.09004.40704.74455.12165.41463.11642.57396.96946.74452.50993.06328.69507.89447.69551.76231.7610
H234.22045.23782.79866.62682.16547.73791.09004.74454.40705.41465.12162.57393.11646.74456.96943.06322.50998.69507.69557.89441.76231.7610

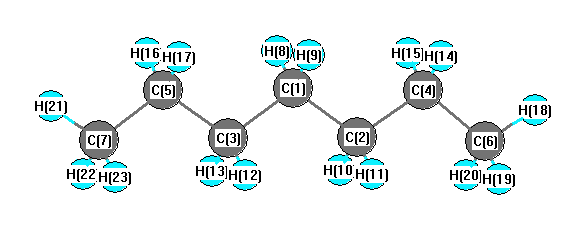
picture of heptane state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 C4 113.434 C1 C2 H10 109.213
C1 C2 H11 109.213 C1 C3 C5 113.434
C1 C3 H12 109.213 C1 C3 H13 109.213
C2 C1 C3 113.351 C2 C1 H8 109.194
C2 C1 H9 109.194 C2 C4 C6 112.842
C2 C4 H14 109.043 C2 C4 H15 109.043
C3 C1 H8 109.194 C3 C1 H9 109.194
C3 C5 C7 112.842 C3 C5 H16 109.043
C3 C5 H17 109.043 C4 C2 H10 109.155
C4 C2 H11 109.155 C4 C6 H18 111.531
C4 C6 H19 110.784 C4 C6 H20 110.784
C5 C3 H12 109.155 C5 C3 H13 109.155
C5 C7 H21 111.531 C5 C7 H22 110.784
C5 C7 H23 110.784 C6 C4 H14 109.619
C6 C4 H15 109.619 C7 C5 H16 109.619
C7 C5 H17 109.619 H8 C1 H9 106.485
H10 C2 H11 106.432 H12 C3 H13 106.432
H14 C4 H15 106.471 H16 C5 H17 106.471
H18 C6 H19 107.917 H18 C6 H20 107.917
H19 C6 H20 107.760 H21 C7 H22 107.917
H21 C7 H23 107.917 H22 C7 H23 107.760
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at MP2=FULL/6-31+G** Charges (e)
Number Element Mulliken CHELPG AIM ESP
1 C -0.212      
2 C -0.269      
3 C -0.269      
4 C -0.164      
5 C -0.164      
6 C -0.519      
7 C -0.519      
8 H 0.131      
9 H 0.131      
10 H 0.130      
11 H 0.130      
12 H 0.130      
13 H 0.130      
14 H 0.131      
15 H 0.131      
16 H 0.131      
17 H 0.131      
18 H 0.137      
19 H 0.134      
20 H 0.134      
21 H 0.137      
22 H 0.134      
23 H 0.134      


Electric dipole moments


Electric Quadrupole moment
Quadrupole components in D Å


Polarizabilities
Components of the polarizability tensor.
Units are Å3 (Angstrom cubed)
Change units.
  x y z
x 0.000 0.000 0.000
y 0.000 0.000 0.000
z 0.000 0.000 0.000


<r2> (average value of r2) Å2
<r2> 0.000
(<r2>)1/2 0.000