Jump to
S1C2
Energy calculated at MP2=FULL/6-31+G**
| | hartrees |
|---|
| Energy at 0K | -344.311425 |
| Energy at 298.15K | |
| Nuclear repulsion energy | 425.597922 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/6-31+G**
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1' |
3119 |
2929 |
0.00 |
|
|
|
| 2 |
A1' |
1536 |
1443 |
0.00 |
|
|
|
| 3 |
A1' |
1389 |
1305 |
0.00 |
|
|
|
| 4 |
A1' |
1008 |
947 |
0.00 |
|
|
|
| 5 |
A1' |
828 |
777 |
0.00 |
|
|
|
| 6 |
A1' |
608 |
571 |
0.00 |
|
|
|
| 7 |
A1" |
3164 |
2972 |
0.00 |
|
|
|
| 8 |
A1" |
1284 |
1206 |
0.00 |
|
|
|
| 9 |
A1" |
1032 |
969 |
0.00 |
|
|
|
| 10 |
A1" |
62i |
59i |
0.00 |
|
|
|
| 11 |
A2' |
3184 |
2991 |
0.00 |
|
|
|
| 12 |
A2' |
1211 |
1138 |
0.00 |
|
|
|
| 13 |
A2' |
823 |
773 |
0.00 |
|
|
|
| 14 |
A2" |
3109 |
2920 |
86.19 |
|
|
|
| 15 |
A2" |
1523 |
1430 |
6.85 |
|
|
|
| 16 |
A2" |
1405 |
1320 |
7.11 |
|
|
|
| 17 |
A2" |
1001 |
940 |
15.83 |
|
|
|
| 18 |
A2" |
780 |
733 |
74.28 |
|
|
|
| 19 |
E' |
3189 |
2995 |
77.38 |
|
|
|
| 19 |
E' |
3189 |
2995 |
77.38 |
|
|
|
| 20 |
E' |
3116 |
2926 |
115.18 |
|
|
|
| 20 |
E' |
3116 |
2926 |
115.18 |
|
|
|
| 21 |
E' |
1526 |
1433 |
9.64 |
|
|
|
| 21 |
E' |
1526 |
1433 |
9.64 |
|
|
|
| 22 |
E' |
1376 |
1293 |
14.40 |
|
|
|
| 22 |
E' |
1376 |
1293 |
14.40 |
|
|
|
| 23 |
E' |
1357 |
1275 |
0.22 |
|
|
|
| 23 |
E' |
1357 |
1275 |
0.22 |
|
|
|
| 24 |
E' |
1123 |
1054 |
38.52 |
|
|
|
| 24 |
E' |
1123 |
1054 |
38.52 |
|
|
|
| 25 |
E' |
932 |
875 |
6.58 |
|
|
|
| 25 |
E' |
932 |
875 |
6.58 |
|
|
|
| 26 |
E' |
845 |
793 |
2.81 |
|
|
|
| 26 |
E' |
845 |
793 |
2.81 |
|
|
|
| 27 |
E' |
425 |
399 |
0.01 |
|
|
|
| 27 |
E' |
425 |
399 |
0.01 |
|
|
|
| 28 |
E" |
3166 |
2974 |
0.00 |
|
|
|
| 28 |
E" |
3166 |
2974 |
0.00 |
|
|
|
| 29 |
E" |
3108 |
2919 |
0.00 |
|
|
|
| 29 |
E" |
3108 |
2919 |
0.00 |
|
|
|
| 30 |
E" |
1511 |
1419 |
0.00 |
|
|
|
| 30 |
E" |
1511 |
1419 |
0.00 |
|
|
|
| 31 |
E" |
1369 |
1286 |
0.00 |
|
|
|
| 31 |
E" |
1369 |
1286 |
0.00 |
|
|
|
| 32 |
E" |
1346 |
1264 |
0.00 |
|
|
|
| 32 |
E" |
1346 |
1264 |
0.00 |
|
|
|
| 33 |
E" |
1223 |
1149 |
0.00 |
|
|
|
| 33 |
E" |
1223 |
1149 |
0.00 |
|
|
|
| 34 |
E" |
1069 |
1004 |
0.00 |
|
|
|
| 34 |
E" |
1069 |
1004 |
0.00 |
|
|
|
| 35 |
E" |
584 |
549 |
0.00 |
|
|
|
| 35 |
E" |
584 |
549 |
0.00 |
|
|
|
| 36 |
E" |
324 |
305 |
0.00 |
|
|
|
| 36 |
E" |
324 |
305 |
0.00 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 41059.7 cm
-1
Scaled (by 0.9392) Zero Point Vibrational Energy (zpe) 38563.3 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at MP2=FULL/6-31+G**
Point Group is D3h
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| N1 |
0.000 |
0.000 |
1.285 |
| N2 |
0.000 |
0.000 |
-1.285 |
| C3 |
0.000 |
1.378 |
0.777 |
| C4 |
1.194 |
-0.689 |
0.777 |
| C5 |
-1.194 |
-0.689 |
0.777 |
| C6 |
0.000 |
1.378 |
-0.777 |
| C7 |
-1.194 |
-0.689 |
-0.777 |
| C8 |
1.194 |
-0.689 |
-0.777 |
| H9 |
0.881 |
1.882 |
1.179 |
| H10 |
-0.881 |
1.882 |
1.179 |
| H11 |
1.189 |
-1.704 |
1.179 |
| H12 |
2.070 |
-0.178 |
1.179 |
| H13 |
-2.070 |
-0.178 |
1.179 |
| H14 |
-1.189 |
-1.704 |
1.179 |
| H15 |
-0.881 |
1.882 |
-1.179 |
| H16 |
0.881 |
1.882 |
-1.179 |
| H17 |
-1.189 |
-1.704 |
-1.179 |
| H18 |
-2.070 |
-0.178 |
-1.179 |
| H19 |
2.070 |
-0.178 |
-1.179 |
| H20 |
1.189 |
-1.704 |
-1.179 |
Atom - Atom Distances (Å)
| |
N1 |
N2 |
C3 |
C4 |
C5 |
C6 |
C7 |
C8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
| N1 | | 2.5703 | 1.4692 | 1.4692 | 1.4692 | 2.4803 | 2.4803 | 2.4803 | 2.0807 | 2.0807 | 2.0807 | 2.0807 | 2.0807 | 2.0807 | 3.2230 | 3.2230 | 3.2230 | 3.2230 | 3.2230 | 3.2230 |
N2 | 2.5703 | | 2.4803 | 2.4803 | 2.4803 | 1.4692 | 1.4692 | 1.4692 | 3.2230 | 3.2230 | 3.2230 | 3.2230 | 3.2230 | 3.2230 | 2.0807 | 2.0807 | 2.0807 | 2.0807 | 2.0807 | 2.0807 | C3 | 1.4692 | 2.4803 | | 2.3875 | 2.3875 | 1.5537 | 2.8485 | 2.8485 | 1.0915 | 1.0915 | 3.3283 | 2.6210 | 2.6210 | 3.3283 | 2.2031 | 2.2031 | 3.8392 | 3.2452 | 3.2452 | 3.8392 | C4 | 1.4692 | 2.4803 | 2.3875 | | 2.3875 | 2.8485 | 2.8485 | 1.5537 | 2.6210 | 3.3283 | 1.0915 | 1.0915 | 3.3283 | 2.6210 | 3.8392 | 3.2452 | 3.2452 | 3.8392 | 2.2031 | 2.2031 | C5 | 1.4692 | 2.4803 | 2.3875 | 2.3875 | | 2.8485 | 1.5537 | 2.8485 | 3.3283 | 2.6210 | 2.6210 | 3.3283 | 1.0915 | 1.0915 | 3.2452 | 3.8392 | 2.2031 | 2.2031 | 3.8392 | 3.2452 | C6 | 2.4803 | 1.4692 | 1.5537 | 2.8485 | 2.8485 | | 2.3875 | 2.3875 | 2.2031 | 2.2031 | 3.8392 | 3.2452 | 3.2452 | 3.8392 | 1.0915 | 1.0915 | 3.3283 | 2.6210 | 2.6210 | 3.3283 | C7 | 2.4803 | 1.4692 | 2.8485 | 2.8485 | 1.5537 | 2.3875 | | 2.3875 | 3.8392 | 3.2452 | 3.2452 | 3.8392 | 2.2031 | 2.2031 | 2.6210 | 3.3283 | 1.0915 | 1.0915 | 3.3283 | 2.6210 | C8 | 2.4803 | 1.4692 | 2.8485 | 1.5537 | 2.8485 | 2.3875 | 2.3875 | | 3.2452 | 3.8392 | 2.2031 | 2.2031 | 3.8392 | 3.2452 | 3.3283 | 2.6210 | 2.6210 | 3.3283 | 1.0915 | 1.0915 | H9 | 2.0807 | 3.2230 | 1.0915 | 2.6210 | 3.3283 | 2.2031 | 3.8392 | 3.2452 | | 1.7625 | 3.5992 | 2.3782 | 3.5992 | 4.1407 | 2.9432 | 2.3571 | 4.7646 | 4.3023 | 3.3484 | 4.3023 | H10 | 2.0807 | 3.2230 | 1.0915 | 3.3283 | 2.6210 | 2.2031 | 3.2452 | 3.8392 | 1.7625 | | 4.1407 | 3.5992 | 2.3782 | 3.5992 | 2.3571 | 2.9432 | 4.3023 | 3.3484 | 4.3023 | 4.7646 | H11 | 2.0807 | 3.2230 | 3.3283 | 1.0915 | 2.6210 | 3.8392 | 3.2452 | 2.2031 | 3.5992 | 4.1407 | | 1.7625 | 3.5992 | 2.3782 | 4.7646 | 4.3023 | 3.3484 | 4.3023 | 2.9432 | 2.3571 | H12 | 2.0807 | 3.2230 | 2.6210 | 1.0915 | 3.3283 | 3.2452 | 3.8392 | 2.2031 | 2.3782 | 3.5992 | 1.7625 | | 4.1407 | 3.5992 | 4.3023 | 3.3484 | 4.3023 | 4.7646 | 2.3571 | 2.9432 | H13 | 2.0807 | 3.2230 | 2.6210 | 3.3283 | 1.0915 | 3.2452 | 2.2031 | 3.8392 | 3.5992 | 2.3782 | 3.5992 | 4.1407 | | 1.7625 | 3.3484 | 4.3023 | 2.9432 | 2.3571 | 4.7646 | 4.3023 | H14 | 2.0807 | 3.2230 | 3.3283 | 2.6210 | 1.0915 | 3.8392 | 2.2031 | 3.2452 | 4.1407 | 3.5992 | 2.3782 | 3.5992 | 1.7625 | | 4.3023 | 4.7646 | 2.3571 | 2.9432 | 4.3023 | 3.3484 | H15 | 3.2230 | 2.0807 | 2.2031 | 3.8392 | 3.2452 | 1.0915 | 2.6210 | 3.3283 | 2.9432 | 2.3571 | 4.7646 | 4.3023 | 3.3484 | 4.3023 | | 1.7625 | 3.5992 | 2.3782 | 3.5992 | 4.1407 | H16 | 3.2230 | 2.0807 | 2.2031 | 3.2452 | 3.8392 | 1.0915 | 3.3283 | 2.6210 | 2.3571 | 2.9432 | 4.3023 | 3.3484 | 4.3023 | 4.7646 | 1.7625 | | 4.1407 | 3.5992 | 2.3782 | 3.5992 | H17 | 3.2230 | 2.0807 | 3.8392 | 3.2452 | 2.2031 | 3.3283 | 1.0915 | 2.6210 | 4.7646 | 4.3023 | 3.3484 | 4.3023 | 2.9432 | 2.3571 | 3.5992 | 4.1407 | | 1.7625 | 3.5992 | 2.3782 | H18 | 3.2230 | 2.0807 | 3.2452 | 3.8392 | 2.2031 | 2.6210 | 1.0915 | 3.3283 | 4.3023 | 3.3484 | 4.3023 | 4.7646 | 2.3571 | 2.9432 | 2.3782 | 3.5992 | 1.7625 | | 4.1407 | 3.5992 | H19 | 3.2230 | 2.0807 | 3.2452 | 2.2031 | 3.8392 | 2.6210 | 3.3283 | 1.0915 | 3.3484 | 4.3023 | 2.9432 | 2.3571 | 4.7646 | 4.3023 | 3.5992 | 2.3782 | 3.5992 | 4.1407 | | 1.7625 | H20 | 3.2230 | 2.0807 | 3.8392 | 2.2031 | 3.2452 | 3.3283 | 2.6210 | 1.0915 | 4.3023 | 4.7646 | 2.3571 | 2.9432 | 4.3023 | 3.3484 | 4.1407 | 3.5992 | 2.3782 | 3.5992 | 1.7625 | |
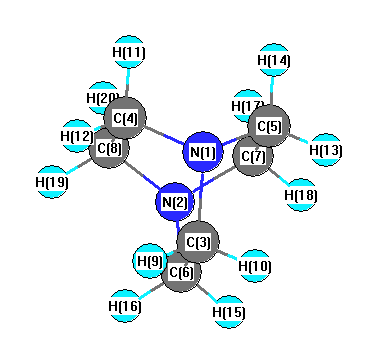 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| N1 |
C3 |
C6 |
110.243 |
|
N1 |
C3 |
H9 |
107.782 |
| N1 |
C3 |
H10 |
107.782 |
|
N1 |
C4 |
C8 |
110.243 |
| N1 |
C4 |
H11 |
107.782 |
|
N1 |
C4 |
H12 |
107.782 |
| N1 |
C5 |
C7 |
110.243 |
|
N1 |
C5 |
H13 |
107.782 |
| N1 |
C5 |
H14 |
107.782 |
|
N2 |
C6 |
C3 |
110.243 |
| N2 |
C6 |
H15 |
107.782 |
|
N2 |
C6 |
H16 |
107.782 |
| N2 |
C7 |
C5 |
110.243 |
|
N2 |
C7 |
H17 |
107.782 |
| N2 |
C7 |
H18 |
107.782 |
|
N2 |
C8 |
C4 |
110.243 |
| N2 |
C8 |
H19 |
107.782 |
|
N2 |
C8 |
H20 |
107.782 |
| C3 |
N1 |
C4 |
108.688 |
|
C3 |
N1 |
C5 |
108.688 |
| C3 |
C6 |
H15 |
111.594 |
|
C3 |
C6 |
H16 |
111.594 |
| C4 |
N1 |
C5 |
108.688 |
|
C4 |
C8 |
H19 |
111.594 |
| C4 |
C8 |
H20 |
111.594 |
|
C5 |
C6 |
H15 |
101.372 |
| C5 |
C6 |
H16 |
150.911 |
|
C6 |
N2 |
C7 |
108.688 |
| C6 |
N2 |
C8 |
108.688 |
|
C6 |
C3 |
H9 |
111.594 |
| C6 |
C3 |
H10 |
111.594 |
|
C7 |
N2 |
C8 |
108.688 |
| C7 |
C5 |
H13 |
111.594 |
|
C7 |
C5 |
H14 |
111.594 |
| C8 |
C4 |
H11 |
111.594 |
|
C8 |
C4 |
H12 |
111.594 |
| H9 |
C3 |
H10 |
107.677 |
|
H11 |
C4 |
H12 |
107.677 |
| H13 |
C5 |
H14 |
107.677 |
|
H15 |
C6 |
H16 |
107.677 |
| H17 |
C7 |
H18 |
107.677 |
|
H19 |
C8 |
H20 |
107.677 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at MP2=FULL/6-31+G**
| | hartrees |
|---|
| Energy at 0K | -344.311539 |
| Energy at 298.15K | -344.328735 |
| HF Energy | -343.073417 |
| Nuclear repulsion energy | 425.998468 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/6-31+G**
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1 |
3164 |
2972 |
0.00 |
|
|
|
| 2 |
A1 |
3118 |
2929 |
0.00 |
|
|
|
| 3 |
A1 |
1539 |
1445 |
0.00 |
|
|
|
| 4 |
A1 |
1389 |
1305 |
0.00 |
|
|
|
| 5 |
A1 |
1283 |
1205 |
0.00 |
|
|
|
| 6 |
A1 |
1039 |
976 |
0.00 |
|
|
|
| 7 |
A1 |
1006 |
945 |
0.00 |
|
|
|
| 8 |
A1 |
829 |
779 |
0.00 |
|
|
|
| 9 |
A1 |
606 |
569 |
0.00 |
|
|
|
| 10 |
A1 |
88 |
82 |
0.00 |
|
|
|
| 11 |
A2 |
3183 |
2990 |
0.94 |
|
|
|
| 12 |
A2 |
3109 |
2920 |
81.65 |
|
|
|
| 13 |
A2 |
1526 |
1433 |
6.43 |
|
|
|
| 14 |
A2 |
1407 |
1321 |
6.24 |
|
|
|
| 15 |
A2 |
1209 |
1136 |
0.00 |
|
|
|
| 16 |
A2 |
1006 |
945 |
16.03 |
|
|
|
| 17 |
A2 |
821 |
771 |
8.22 |
|
|
|
| 18 |
A2 |
775 |
728 |
64.58 |
|
|
|
| 19 |
E |
3188 |
2995 |
74.94 |
|
|
|
| 19 |
E |
3188 |
2995 |
74.94 |
|
|
|
| 20 |
E |
3166 |
2973 |
2.72 |
|
|
|
| 20 |
E |
3166 |
2973 |
2.72 |
|
|
|
| 21 |
E |
3116 |
2926 |
112.65 |
|
|
|
| 21 |
E |
3116 |
2926 |
112.65 |
|
|
|
| 22 |
E |
3108 |
2919 |
1.19 |
|
|
|
| 22 |
E |
3108 |
2919 |
1.19 |
|
|
|
| 23 |
E |
1527 |
1435 |
9.19 |
|
|
|
| 23 |
E |
1527 |
1435 |
9.19 |
|
|
|
| 24 |
E |
1515 |
1423 |
0.30 |
|
|
|
| 24 |
E |
1515 |
1423 |
0.30 |
|
|
|
| 25 |
E |
1376 |
1292 |
4.47 |
|
|
|
| 25 |
E |
1376 |
1292 |
4.47 |
|
|
|
| 26 |
E |
1372 |
1288 |
9.34 |
|
|
|
| 26 |
E |
1372 |
1288 |
9.34 |
|
|
|
| 27 |
E |
1360 |
1277 |
0.69 |
|
|
|
| 27 |
E |
1360 |
1277 |
0.69 |
|
|
|
| 28 |
E |
1335 |
1254 |
0.46 |
|
|
|
| 28 |
E |
1335 |
1254 |
0.46 |
|
|
|
| 29 |
E |
1225 |
1151 |
0.28 |
|
|
|
| 29 |
E |
1225 |
1151 |
0.28 |
|
|
|
| 30 |
E |
1120 |
1052 |
37.88 |
|
|
|
| 30 |
E |
1120 |
1052 |
37.88 |
|
|
|
| 31 |
E |
1071 |
1006 |
0.04 |
|
|
|
| 31 |
E |
1071 |
1006 |
0.04 |
|
|
|
| 32 |
E |
932 |
876 |
6.79 |
|
|
|
| 32 |
E |
932 |
876 |
6.79 |
|
|
|
| 33 |
E |
848 |
796 |
2.66 |
|
|
|
| 33 |
E |
848 |
796 |
2.66 |
|
|
|
| 34 |
E |
584 |
548 |
0.04 |
|
|
|
| 34 |
E |
584 |
548 |
0.04 |
|
|
|
| 35 |
E |
424 |
398 |
0.02 |
|
|
|
| 35 |
E |
424 |
398 |
0.02 |
|
|
|
| 36 |
E |
329 |
309 |
0.00 |
|
|
|
| 36 |
E |
329 |
309 |
0.00 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 41142.5 cm
-1
Scaled (by 0.9392) Zero Point Vibrational Energy (zpe) 38641.1 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at MP2=FULL/6-31+G**
Point Group is D3
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| N1 |
0.000 |
0.000 |
1.286 |
| N2 |
0.000 |
0.000 |
-1.286 |
| C3 |
0.073 |
1.375 |
0.773 |
| C4 |
1.155 |
-0.751 |
0.773 |
| C5 |
-1.228 |
-0.625 |
0.773 |
| C6 |
-0.073 |
1.375 |
-0.773 |
| C7 |
-1.155 |
-0.751 |
-0.773 |
| C8 |
1.228 |
-0.625 |
-0.773 |
| H9 |
1.034 |
1.790 |
1.083 |
| H10 |
-0.712 |
1.963 |
1.252 |
| H11 |
1.034 |
-1.790 |
1.083 |
| H12 |
2.056 |
-0.365 |
1.252 |
| H13 |
-2.067 |
-0.000 |
1.083 |
| H14 |
-1.344 |
-1.598 |
1.252 |
| H15 |
-1.034 |
1.790 |
-1.083 |
| H16 |
0.712 |
1.963 |
-1.252 |
| H17 |
-1.034 |
-1.790 |
-1.083 |
| H18 |
-2.056 |
-0.365 |
-1.252 |
| H19 |
2.067 |
-0.000 |
-1.083 |
| H20 |
1.344 |
-1.598 |
-1.252 |
Atom - Atom Distances (Å)
| |
N1 |
N2 |
C3 |
C4 |
C5 |
C6 |
C7 |
C8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
H19 |
H20 |
| N1 | | 2.5724 | 1.4700 | 1.4700 | 1.4700 | 2.4770 | 2.4770 | 2.4770 | 2.0772 | 2.0887 | 2.0772 | 2.0887 | 2.0772 | 2.0887 | 3.1445 | 3.2870 | 3.1445 | 3.2870 | 3.1445 | 3.2870 |
N2 | 2.5724 | | 2.4770 | 2.4770 | 2.4770 | 1.4700 | 1.4700 | 1.4700 | 3.1445 | 3.2870 | 3.1445 | 3.2870 | 3.1445 | 3.2870 | 2.0772 | 2.0887 | 2.0772 | 2.0887 | 2.0772 | 2.0887 | C3 | 1.4700 | 2.4770 | | 2.3856 | 2.3856 | 1.5521 | 2.9009 | 2.7787 | 1.0916 | 1.0916 | 3.3228 | 2.6819 | 2.5629 | 3.3288 | 2.2001 | 2.2031 | 3.8327 | 3.4149 | 3.0518 | 3.8156 | C4 | 1.4700 | 2.4770 | 2.3856 | | 2.3856 | 2.9009 | 2.7787 | 1.5521 | 2.5629 | 3.3288 | 1.0916 | 1.0916 | 3.3228 | 2.6819 | 3.8327 | 3.4149 | 3.0518 | 3.8156 | 2.2001 | 2.2031 | C5 | 1.4700 | 2.4770 | 2.3856 | 2.3856 | | 2.7787 | 1.5521 | 2.9009 | 3.3228 | 2.6819 | 2.5629 | 3.3288 | 1.0916 | 1.0916 | 3.0518 | 3.8156 | 2.2001 | 2.2031 | 3.8327 | 3.4149 | C6 | 2.4770 | 1.4700 | 1.5521 | 2.9009 | 2.7787 | | 2.3856 | 2.3856 | 2.2001 | 2.2031 | 3.8327 | 3.4149 | 3.0518 | 3.8156 | 1.0916 | 1.0916 | 3.3228 | 2.6819 | 2.5629 | 3.3288 | C7 | 2.4770 | 1.4700 | 2.9009 | 2.7787 | 1.5521 | 2.3856 | | 2.3856 | 3.8327 | 3.4149 | 3.0518 | 3.8156 | 2.2001 | 2.2031 | 2.5629 | 3.3288 | 1.0916 | 1.0916 | 3.3228 | 2.6819 | C8 | 2.4770 | 1.4700 | 2.7787 | 1.5521 | 2.9009 | 2.3856 | 2.3856 | | 3.0518 | 3.8156 | 2.2001 | 2.2031 | 3.8327 | 3.4149 | 3.3228 | 2.6819 | 2.5629 | 3.3288 | 1.0916 | 1.0916 | H9 | 2.0772 | 3.1445 | 1.0916 | 2.5629 | 3.3228 | 2.2001 | 3.8327 | 3.0518 | | 1.7623 | 3.5806 | 2.3916 | 3.5806 | 4.1431 | 2.9944 | 2.3637 | 4.6677 | 4.4324 | 2.9946 | 4.1271 | H10 | 2.0887 | 3.2870 | 1.0916 | 3.3288 | 2.6819 | 2.2031 | 3.4149 | 3.8156 | 1.7623 | | 4.1431 | 3.6172 | 2.3916 | 3.6172 | 2.3637 | 2.8809 | 4.4324 | 3.6741 | 4.1271 | 4.8150 | H11 | 2.0772 | 3.1445 | 3.3228 | 1.0916 | 2.5629 | 3.8327 | 3.0518 | 2.2001 | 3.5806 | 4.1431 | | 1.7623 | 3.5806 | 2.3916 | 4.6677 | 4.4324 | 2.9946 | 4.1271 | 2.9944 | 2.3637 | H12 | 2.0887 | 3.2870 | 2.6819 | 1.0916 | 3.3288 | 3.4149 | 3.8156 | 2.2031 | 2.3916 | 3.6172 | 1.7623 | | 4.1431 | 3.6172 | 4.4324 | 3.6741 | 4.1271 | 4.8150 | 2.3637 | 2.8809 | H13 | 2.0772 | 3.1445 | 2.5629 | 3.3228 | 1.0916 | 3.0518 | 2.2001 | 3.8327 | 3.5806 | 2.3916 | 3.5806 | 4.1431 | | 1.7623 | 2.9946 | 4.1271 | 2.9944 | 2.3637 | 4.6677 | 4.4324 | H14 | 2.0887 | 3.2870 | 3.3288 | 2.6819 | 1.0916 | 3.8156 | 2.2031 | 3.4149 | 4.1431 | 3.6172 | 2.3916 | 3.6172 | 1.7623 | | 4.1271 | 4.8150 | 2.3637 | 2.8809 | 4.4324 | 3.6741 | H15 | 3.1445 | 2.0772 | 2.2001 | 3.8327 | 3.0518 | 1.0916 | 2.5629 | 3.3228 | 2.9944 | 2.3637 | 4.6677 | 4.4324 | 2.9946 | 4.1271 | | 1.7623 | 3.5806 | 2.3916 | 3.5806 | 4.1431 | H16 | 3.2870 | 2.0887 | 2.2031 | 3.4149 | 3.8156 | 1.0916 | 3.3288 | 2.6819 | 2.3637 | 2.8809 | 4.4324 | 3.6741 | 4.1271 | 4.8150 | 1.7623 | | 4.1431 | 3.6172 | 2.3916 | 3.6172 | H17 | 3.1445 | 2.0772 | 3.8327 | 3.0518 | 2.2001 | 3.3228 | 1.0916 | 2.5629 | 4.6677 | 4.4324 | 2.9946 | 4.1271 | 2.9944 | 2.3637 | 3.5806 | 4.1431 | | 1.7623 | 3.5806 | 2.3916 | H18 | 3.2870 | 2.0887 | 3.4149 | 3.8156 | 2.2031 | 2.6819 | 1.0916 | 3.3288 | 4.4324 | 3.6741 | 4.1271 | 4.8150 | 2.3637 | 2.8809 | 2.3916 | 3.6172 | 1.7623 | | 4.1431 | 3.6172 | H19 | 3.1445 | 2.0772 | 3.0518 | 2.2001 | 3.8327 | 2.5629 | 3.3228 | 1.0916 | 2.9946 | 4.1271 | 2.9944 | 2.3637 | 4.6677 | 4.4324 | 3.5806 | 2.3916 | 3.5806 | 4.1431 | | 1.7623 | H20 | 3.2870 | 2.0887 | 3.8156 | 2.2031 | 3.4149 | 3.3288 | 2.6819 | 1.0916 | 4.1271 | 4.8150 | 2.3637 | 2.8809 | 4.4324 | 3.6741 | 4.1431 | 3.6172 | 2.3916 | 3.6172 | 1.7623 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| N1 |
C3 |
C6 |
110.071 |
|
N1 |
C3 |
H9 |
107.448 |
| N1 |
C3 |
H10 |
108.346 |
|
N1 |
C4 |
C8 |
110.071 |
| N1 |
C4 |
H11 |
107.448 |
|
N1 |
C4 |
H12 |
108.346 |
| N1 |
C5 |
C7 |
110.071 |
|
N1 |
C5 |
H13 |
107.448 |
| N1 |
C5 |
H14 |
108.346 |
|
N2 |
C6 |
C3 |
110.071 |
| N2 |
C6 |
H15 |
107.448 |
|
N2 |
C6 |
H16 |
108.346 |
| N2 |
C7 |
C5 |
110.071 |
|
N2 |
C7 |
H17 |
107.448 |
| N2 |
C7 |
H18 |
108.346 |
|
N2 |
C8 |
C4 |
110.071 |
| N2 |
C8 |
H19 |
107.448 |
|
N2 |
C8 |
H20 |
108.346 |
| C3 |
N1 |
C4 |
108.476 |
|
C3 |
N1 |
C5 |
108.476 |
| C3 |
C6 |
H15 |
111.463 |
|
C3 |
C6 |
H16 |
111.708 |
| C4 |
N1 |
C5 |
108.476 |
|
C4 |
C8 |
H19 |
111.463 |
| C4 |
C8 |
H20 |
111.708 |
|
C5 |
C6 |
H15 |
93.790 |
| C5 |
C6 |
H16 |
158.546 |
|
C6 |
N2 |
C7 |
108.476 |
| C6 |
N2 |
C8 |
108.476 |
|
C6 |
C3 |
H9 |
111.463 |
| C6 |
C3 |
H10 |
111.708 |
|
C7 |
N2 |
C8 |
108.476 |
| C7 |
C5 |
H13 |
111.463 |
|
C7 |
C5 |
H14 |
111.708 |
| C8 |
C4 |
H11 |
111.463 |
|
C8 |
C4 |
H12 |
111.708 |
| H9 |
C3 |
H10 |
107.644 |
|
H11 |
C4 |
H12 |
107.644 |
| H13 |
C5 |
H14 |
107.644 |
|
H15 |
C6 |
H16 |
107.644 |
| H17 |
C7 |
H18 |
107.644 |
|
H19 |
C8 |
H20 |
107.644 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
