return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C6H14 (Butane, 2,3-dimethyl-)

using model chemistry: MP2=FULL/6-31+G**

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2H 1Ag
Energy calculated at MP2=FULL/6-31+G**
 hartrees
Energy at 0K-236.313755
Energy at 298.15K-236.329015
HF Energy-235.385789
Nuclear repulsion energy263.655436
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at MP2=FULL/6-31+G**
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
4/u)
Dep P Dep U
1 Ag 3228 3032 0.00      
2 Ag 3197 3002 0.00      
3 Ag 3110 2921 0.00      
4 Ag 3068 2881 0.00      
5 Ag 1572 1476 0.00      
6 Ag 1546 1452 0.00      
7 Ag 1462 1373 0.00      
8 Ag 1411 1325 0.00      
9 Ag 1247 1171 0.00      
10 Ag 1227 1152 0.00      
11 Ag 991 931 0.00      
12 Ag 784 736 0.00      
13 Ag 512 481 0.00      
14 Ag 405 380 0.00      
15 Ag 246 231 0.00      
16 Au 3228 3031 51.52      
17 Au 3192 2998 0.61      
18 Au 3106 2917 50.04      
19 Au 1552 1458 5.27      
20 Au 1525 1432 2.02      
21 Au 1442 1355 11.37      
22 Au 1368 1285 2.57      
23 Au 1126 1058 1.31      
24 Au 1003 942 0.34      
25 Au 951 893 1.54      
26 Au 323 303 0.01      
27 Au 200 188 0.02      
28 Au 64 60 0.00      
29 Bg 3214 3019 0.00      
30 Bg 3192 2998 0.00      
31 Bg 3105 2916 0.00      
32 Bg 1535 1442 0.00      
33 Bg 1533 1440 0.00      
34 Bg 1439 1351 0.00      
35 Bg 1387 1303 0.00      
36 Bg 1213 1139 0.00      
37 Bg 992 931 0.00      
38 Bg 946 889 0.00      
39 Bg 441 414 0.00      
40 Bg 204 191 0.00      
41 Bu 3217 3021 65.18      
42 Bu 3198 3003 129.86      
43 Bu 3107 2918 69.72      
44 Bu 3082 2895 41.58      
45 Bu 1553 1459 27.53      
46 Bu 1548 1454 13.37      
47 Bu 1456 1368 16.75      
48 Bu 1335 1254 5.06      
49 Bu 1210 1137 5.07      
50 Bu 1024 962 3.18      
51 Bu 907 852 1.38      
52 Bu 421 396 0.01      
53 Bu 358 336 0.03      
54 Bu 230 216 0.03      

Unscaled Zero Point Vibrational Energy (zpe) 42463.7 cm-1
Scaled (by 0.9392) Zero Point Vibrational Energy (zpe) 39881.9 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at MP2=FULL/6-31+G**
ABC
0.14174 0.09733 0.06322

See section I.F.4 to change rotational constant units
Geometric Data calculated at MP2=FULL/6-31+G**

Point Group is C2h

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.000 0.769 0.000
C2 0.000 -0.769 0.000
H3 -1.049 1.091 0.000
H4 1.049 -1.091 0.000
C5 0.673 1.343 1.246
C6 0.673 1.343 -1.246
C7 -0.673 -1.343 1.246
C8 -0.673 -1.343 -1.246
H9 1.696 0.968 1.331
H10 1.696 0.968 -1.331
H11 -1.696 -0.968 1.331
H12 -1.696 -0.968 -1.331
H13 0.721 2.430 1.187
H14 0.142 1.086 2.160
H15 0.721 2.430 -1.187
H16 0.142 1.086 -2.160
H17 -0.721 -2.430 1.187
H18 -0.142 -1.086 2.160
H19 -0.721 -2.430 -1.187
H20 -0.142 -1.086 -2.160

Atom - Atom Distances (Å)
  C1 C2 H3 H4 C5 C6 C7 C8 H9 H10 H11 H12 H13 H14 H15 H16 H17 H18 H19 H20
C11.53781.09762.13551.52841.52842.54262.54262.16492.16492.76852.76852.16512.18802.16512.18803.48722.85093.48722.8509
C21.53782.13551.09762.54262.54261.52841.52842.76852.76852.16492.16493.48722.85093.48722.85092.16512.18802.16512.1880
H31.09762.13553.02752.14102.14102.75992.75993.05323.05322.53582.53582.51692.46712.51692.46713.73013.19833.73013.1983
H42.13551.09763.02752.75992.75992.14102.14102.53582.53583.05323.05323.73013.19833.73013.19832.51692.46712.51692.4671
C51.52842.54262.14102.75992.49263.00393.90341.09222.79763.31074.19461.09001.08762.66553.45714.02232.72024.70064.2624
C61.52842.54262.14102.75992.49263.90343.00392.79761.09224.19463.31072.66553.45711.09001.08764.70064.26244.02232.7202
C72.54261.52842.75992.14103.00393.90342.49263.31074.19461.09222.79764.02232.72024.70064.26241.09001.08762.66553.4571
C82.54261.52842.75992.14103.90343.00392.49264.19463.31072.79761.09224.70064.26244.02232.72022.66553.45711.09001.0876
H92.16492.76853.05322.53581.09222.79763.31074.19462.66143.90584.72631.76281.76513.07003.82284.17252.87904.87114.4482
H102.16492.76853.05322.53582.79761.09224.19463.31072.66144.72633.90583.07003.82281.76281.76514.87114.44824.17252.8790
H112.76852.16492.53583.05323.31074.19461.09222.79763.90584.72632.66144.17252.87904.87114.44821.76281.76513.07003.8228
H122.76852.16492.53583.05324.19463.31072.79761.09224.72633.90582.66144.87114.44824.17252.87903.07003.82281.76281.7651
H132.16513.48722.51693.73011.09002.66554.02234.70061.76283.07004.17254.87111.75722.37383.65295.06913.74905.59744.9306
H142.18802.85092.46713.19831.08763.45712.72024.26241.76513.82282.87904.44821.75723.65294.32043.74902.19094.93064.8441
H152.16513.48722.51693.73012.66551.09004.70064.02233.07001.76284.87114.17252.37383.65291.75725.59744.93065.06913.7490
H162.18802.85092.46713.19833.45711.08764.26242.72023.82281.76514.44822.87903.65294.32041.75724.93064.84413.74902.1909
H173.48722.16513.73012.51694.02234.70061.09002.66554.17254.87111.76283.07005.06913.74905.59744.93061.75722.37383.6529
H182.85092.18803.19832.46712.72024.26241.08763.45712.87904.44821.76513.82283.74902.19094.93064.84411.75723.65294.3204
H193.48722.16513.73012.51694.70064.02232.66551.09004.87114.17253.07001.76285.59744.93065.06913.74902.37383.65291.7572
H202.85092.18803.19832.46714.26242.72023.45711.08764.44822.87903.82281.76514.93064.84413.74902.19093.65294.32041.7572

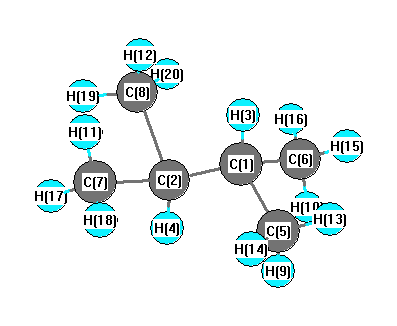
picture of Butane, 2,3-dimethyl- state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 H4 107.076 C1 C2 C7 112.045
C1 C2 C8 112.045 C1 C5 H9 110.299
C1 C5 H13 110.441 C1 C5 H14 112.432
C1 C6 H10 110.299 C1 C6 H15 110.441
C1 C6 H16 112.432 C2 C1 H3 107.076
C2 C1 C5 112.045 C2 C1 C6 112.045
C2 C7 H11 110.299 C2 C7 H17 110.441
C2 C7 H18 112.432 C2 C8 H12 110.299
C2 C8 H19 110.441 C2 C8 H20 112.432
H3 C1 C5 108.120 H3 C1 C6 108.120
H4 C2 C7 108.120 H4 C2 C8 108.120
C5 C1 C6 109.263 C7 C2 C8 109.263
H9 C5 H13 107.769 H9 C5 H14 108.143
H10 C6 H15 107.769 H10 C6 H16 108.143
H11 C7 H17 107.769 H11 C7 H18 108.143
H12 C8 H19 107.769 H12 C8 H20 108.143
H13 C5 H14 107.596 H15 C6 H16 107.596
H17 C7 H18 107.596 H19 C8 H20 107.596
Electronic energy levels

Electronic state

Charges, Dipole, Quadrupole and Polarizability