Jump to
S1C2
Energy calculated at PBEPBE/cc-pVDZ
| | hartrees |
|---|
| Energy at 0K | -235.543680 |
| Energy at 298.15K | -235.558034 |
| Nuclear repulsion energy | 254.230956 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at PBEPBE/cc-pVDZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1g |
3001 |
2984 |
0.00 |
|
|
|
| 2 |
A1g |
2942 |
2925 |
0.00 |
|
|
|
| 3 |
A1g |
1430 |
1422 |
0.00 |
|
|
|
| 4 |
A1g |
1132 |
1125 |
0.00 |
|
|
|
| 5 |
A1g |
802 |
797 |
0.00 |
|
|
|
| 6 |
A1g |
376 |
374 |
0.00 |
|
|
|
| 7 |
A1u |
1323 |
1315 |
0.00 |
|
|
|
| 8 |
A1u |
1095 |
1088 |
0.00 |
|
|
|
| 9 |
A1u |
1087 |
1080 |
0.00 |
|
|
|
| 10 |
A2g |
1282 |
1275 |
0.00 |
|
|
|
| 11 |
A2g |
1032 |
1026 |
0.00 |
|
|
|
| 12 |
A2u |
3007 |
2990 |
115.45 |
|
|
|
| 13 |
A2u |
2947 |
2930 |
81.69 |
|
|
|
| 14 |
A2u |
1410 |
1402 |
13.11 |
|
|
|
| 15 |
A2u |
1008 |
1002 |
1.82 |
|
|
|
| 16 |
A2u |
504 |
501 |
0.89 |
|
|
|
| 17 |
Eg |
3001 |
2984 |
0.00 |
|
|
|
| 17 |
Eg |
3001 |
2984 |
0.00 |
|
|
|
| 18 |
Eg |
2945 |
2928 |
0.00 |
|
|
|
| 18 |
Eg |
2945 |
2928 |
0.00 |
|
|
|
| 19 |
Eg |
1398 |
1390 |
0.00 |
|
|
|
| 19 |
Eg |
1398 |
1390 |
0.00 |
|
|
|
| 20 |
Eg |
1327 |
1319 |
0.00 |
|
|
|
| 20 |
Eg |
1327 |
1319 |
0.00 |
|
|
|
| 21 |
Eg |
1248 |
1241 |
0.00 |
|
|
|
| 21 |
Eg |
1248 |
1241 |
0.00 |
|
|
|
| 22 |
Eg |
1025 |
1019 |
0.00 |
|
|
|
| 22 |
Eg |
1025 |
1019 |
0.00 |
|
|
|
| 23 |
Eg |
765 |
760 |
0.00 |
|
|
|
| 23 |
Eg |
765 |
760 |
0.00 |
|
|
|
| 24 |
Eg |
415 |
413 |
0.00 |
|
|
|
| 24 |
Eg |
415 |
413 |
0.00 |
|
|
|
| 25 |
Eu |
2999 |
2981 |
100.57 |
|
|
|
| 25 |
Eu |
2999 |
2981 |
100.57 |
|
|
|
| 26 |
Eu |
2940 |
2923 |
30.95 |
|
|
|
| 26 |
Eu |
2940 |
2923 |
30.95 |
|
|
|
| 27 |
Eu |
1406 |
1398 |
4.88 |
|
|
|
| 27 |
Eu |
1406 |
1398 |
4.88 |
|
|
|
| 28 |
Eu |
1327 |
1320 |
1.78 |
|
|
|
| 28 |
Eu |
1327 |
1320 |
1.78 |
|
|
|
| 29 |
Eu |
1235 |
1228 |
2.83 |
|
|
|
| 29 |
Eu |
1235 |
1228 |
2.83 |
|
|
|
| 30 |
Eu |
883 |
878 |
0.87 |
|
|
|
| 30 |
Eu |
883 |
878 |
0.87 |
|
|
|
| 31 |
Eu |
861 |
856 |
2.30 |
|
|
|
| 31 |
Eu |
861 |
856 |
2.30 |
|
|
|
| 32 |
Eu |
227 |
226 |
0.01 |
|
|
|
| 32 |
Eu |
227 |
226 |
0.01 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 36189.9 cm
-1
Scaled (by 0.9942) Zero Point Vibrational Energy (zpe) 35980.0 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at PBEPBE/cc-pVDZ
Point Group is D3d
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
0.000 |
-1.467 |
0.230 |
| C2 |
-1.270 |
0.733 |
0.230 |
| C3 |
1.270 |
0.733 |
0.230 |
| C4 |
0.000 |
1.467 |
-0.230 |
| C5 |
-1.270 |
-0.733 |
-0.230 |
| C6 |
1.270 |
-0.733 |
-0.230 |
| H7 |
0.000 |
-1.532 |
1.342 |
| H8 |
-1.327 |
0.766 |
1.342 |
| H9 |
1.327 |
0.766 |
1.342 |
| H10 |
0.000 |
1.532 |
-1.342 |
| H11 |
-1.327 |
-0.766 |
-1.342 |
| H12 |
1.327 |
-0.766 |
-1.342 |
| H13 |
0.000 |
-2.512 |
-0.144 |
| H14 |
-2.176 |
1.256 |
-0.144 |
| H15 |
2.176 |
1.256 |
-0.144 |
| H16 |
0.000 |
2.512 |
0.144 |
| H17 |
-2.176 |
-1.256 |
0.144 |
| H18 |
2.176 |
-1.256 |
0.144 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
C4 |
C5 |
C6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
| C1 | | 2.5401 | 2.5401 | 2.9688 | 1.5369 | 1.5369 | 1.1144 | 2.8256 | 2.8256 | 3.3860 | 2.1733 | 2.1733 | 1.1106 | 3.5053 | 3.5053 | 3.9798 | 2.1876 | 2.1876 |
C2 | 2.5401 | | 2.5401 | 1.5369 | 1.5369 | 2.9688 | 2.8256 | 1.1144 | 2.8256 | 2.1733 | 2.1733 | 3.3860 | 3.5053 | 1.1106 | 3.5053 | 2.1876 | 2.1876 | 3.9798 | C3 | 2.5401 | 2.5401 | | 1.5369 | 2.9688 | 1.5369 | 2.8256 | 2.8256 | 1.1144 | 2.1733 | 3.3860 | 2.1733 | 3.5053 | 3.5053 | 1.1106 | 2.1876 | 3.9798 | 2.1876 | C4 | 2.9688 | 1.5369 | 1.5369 | | 2.5401 | 2.5401 | 3.3860 | 2.1733 | 2.1733 | 1.1144 | 2.8256 | 2.8256 | 3.9798 | 2.1876 | 2.1876 | 1.1106 | 3.5053 | 3.5053 | C5 | 1.5369 | 1.5369 | 2.9688 | 2.5401 | | 2.5401 | 2.1733 | 2.1733 | 3.3860 | 2.8256 | 1.1144 | 2.8256 | 2.1876 | 2.1876 | 3.9798 | 3.5053 | 1.1106 | 3.5053 | C6 | 1.5369 | 2.9688 | 1.5369 | 2.5401 | 2.5401 | | 2.1733 | 3.3860 | 2.1733 | 2.8256 | 2.8256 | 1.1144 | 2.1876 | 3.9798 | 2.1876 | 3.5053 | 3.5053 | 1.1106 | H7 | 1.1144 | 2.8256 | 2.8256 | 3.3860 | 2.1733 | 2.1733 | | 2.6542 | 2.6542 | 4.0743 | 3.0912 | 3.0912 | 1.7802 | 3.8366 | 3.8366 | 4.2186 | 2.4993 | 2.4993 | H8 | 2.8256 | 1.1144 | 2.8256 | 2.1733 | 2.1733 | 3.3860 | 2.6542 | | 2.6542 | 3.0912 | 3.0912 | 4.0743 | 3.8366 | 1.7802 | 3.8366 | 2.4993 | 2.4993 | 4.2186 | H9 | 2.8256 | 2.8256 | 1.1144 | 2.1733 | 3.3860 | 2.1733 | 2.6542 | 2.6542 | | 3.0912 | 4.0743 | 3.0912 | 3.8366 | 3.8366 | 1.7802 | 2.4993 | 4.2186 | 2.4993 | H10 | 3.3860 | 2.1733 | 2.1733 | 1.1144 | 2.8256 | 2.8256 | 4.0743 | 3.0912 | 3.0912 | | 2.6542 | 2.6542 | 4.2186 | 2.4993 | 2.4993 | 1.7802 | 3.8366 | 3.8366 | H11 | 2.1733 | 2.1733 | 3.3860 | 2.8256 | 1.1144 | 2.8256 | 3.0912 | 3.0912 | 4.0743 | 2.6542 | | 2.6542 | 2.4993 | 2.4993 | 4.2186 | 3.8366 | 1.7802 | 3.8366 | H12 | 2.1733 | 3.3860 | 2.1733 | 2.8256 | 2.8256 | 1.1144 | 3.0912 | 4.0743 | 3.0912 | 2.6542 | 2.6542 | | 2.4993 | 4.2186 | 2.4993 | 3.8366 | 3.8366 | 1.7802 | H13 | 1.1106 | 3.5053 | 3.5053 | 3.9798 | 2.1876 | 2.1876 | 1.7802 | 3.8366 | 3.8366 | 4.2186 | 2.4993 | 2.4993 | | 4.3516 | 4.3516 | 5.0330 | 2.5288 | 2.5288 | H14 | 3.5053 | 1.1106 | 3.5053 | 2.1876 | 2.1876 | 3.9798 | 3.8366 | 1.7802 | 3.8366 | 2.4993 | 2.4993 | 4.2186 | 4.3516 | | 4.3516 | 2.5288 | 2.5288 | 5.0330 | H15 | 3.5053 | 3.5053 | 1.1106 | 2.1876 | 3.9798 | 2.1876 | 3.8366 | 3.8366 | 1.7802 | 2.4993 | 4.2186 | 2.4993 | 4.3516 | 4.3516 | | 2.5288 | 5.0330 | 2.5288 | H16 | 3.9798 | 2.1876 | 2.1876 | 1.1106 | 3.5053 | 3.5053 | 4.2186 | 2.4993 | 2.4993 | 1.7802 | 3.8366 | 3.8366 | 5.0330 | 2.5288 | 2.5288 | | 4.3516 | 4.3516 | H17 | 2.1876 | 2.1876 | 3.9798 | 3.5053 | 1.1106 | 3.5053 | 2.4993 | 2.4993 | 4.2186 | 3.8366 | 1.7802 | 3.8366 | 2.5288 | 2.5288 | 5.0330 | 4.3516 | | 4.3516 | H18 | 2.1876 | 3.9798 | 2.1876 | 3.5053 | 3.5053 | 1.1106 | 2.4993 | 4.2186 | 2.4993 | 3.8366 | 3.8366 | 1.7802 | 2.5288 | 5.0330 | 2.5288 | 4.3516 | 4.3516 | |
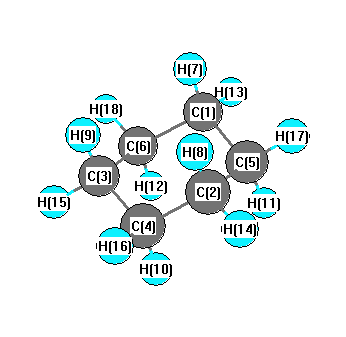 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C5 |
C2 |
111.459 |
|
C1 |
C5 |
H11 |
109.073 |
| C1 |
C5 |
H17 |
110.404 |
|
C1 |
C6 |
C3 |
111.459 |
| C1 |
C6 |
H12 |
109.073 |
|
C1 |
C6 |
H18 |
110.404 |
| C2 |
C4 |
C3 |
111.459 |
|
C2 |
C4 |
H10 |
109.073 |
| C2 |
C4 |
H16 |
110.404 |
|
C2 |
C5 |
H11 |
109.073 |
| C2 |
C5 |
H17 |
110.404 |
|
C3 |
C4 |
H10 |
109.073 |
| C3 |
C4 |
H16 |
110.404 |
|
C3 |
C6 |
H12 |
109.073 |
| C3 |
C6 |
H18 |
110.404 |
|
C4 |
C2 |
C5 |
111.459 |
| C4 |
C2 |
H8 |
109.073 |
|
C4 |
C2 |
H14 |
110.404 |
| C4 |
C3 |
C6 |
111.459 |
|
C4 |
C3 |
H9 |
109.073 |
| C4 |
C3 |
H15 |
110.404 |
|
C5 |
C1 |
C6 |
111.459 |
| C5 |
C1 |
H7 |
109.073 |
|
C5 |
C1 |
H13 |
110.404 |
| C5 |
C2 |
H8 |
109.073 |
|
C5 |
C2 |
H14 |
110.404 |
| C6 |
C1 |
H7 |
109.073 |
|
C6 |
C1 |
H13 |
110.404 |
| C6 |
C3 |
H9 |
109.073 |
|
C6 |
C3 |
H15 |
110.404 |
| H7 |
C1 |
H13 |
106.275 |
|
H8 |
C2 |
H14 |
106.275 |
| H9 |
C3 |
H15 |
106.275 |
|
H10 |
C4 |
H16 |
106.275 |
| H11 |
C5 |
H17 |
106.275 |
|
H12 |
C6 |
H18 |
106.275 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at PBEPBE/cc-pVDZ
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
C |
-0.024 |
|
|
|
| 2 |
C |
-0.024 |
|
|
|
| 3 |
C |
-0.024 |
|
|
|
| 4 |
C |
-0.024 |
|
|
|
| 5 |
C |
-0.024 |
|
|
|
| 6 |
C |
-0.024 |
|
|
|
| 7 |
H |
0.016 |
|
|
|
| 8 |
H |
0.016 |
|
|
|
| 9 |
H |
0.016 |
|
|
|
| 10 |
H |
0.016 |
|
|
|
| 11 |
H |
0.016 |
|
|
|
| 12 |
H |
0.016 |
|
|
|
| 13 |
H |
0.008 |
|
|
|
| 14 |
H |
0.008 |
|
|
|
| 15 |
H |
0.008 |
|
|
|
| 16 |
H |
0.008 |
|
|
|
| 17 |
H |
0.008 |
|
|
|
| 18 |
H |
0.008 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
0.000 |
0.000 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-40.394 |
0.000 |
0.000 |
| y |
0.000 |
-40.394 |
0.000 |
| z |
0.000 |
0.000 |
-39.969 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
-0.213 |
0.000 |
0.000 |
| y |
0.000 |
-0.213 |
0.000 |
| z |
0.000 |
0.000 |
0.425 |
|
| Polar |
|---|
| 3z2-r2 | 0.851 |
|---|
| x2-y2 | 0.000 |
|---|
| xy | 0.000 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
10.456 |
0.000 |
0.000 |
| y |
0.000 |
10.456 |
0.000 |
| z |
0.000 |
0.000 |
9.143 |
<r2> (average value of r
2) Å
2
| <r2> |
167.364 |
| (<r2>)1/2 |
12.937 |
Jump to
S1C1
Energy calculated at PBEPBE/cc-pVDZ
| | hartrees |
|---|
| Energy at 0K | -235.533150 |
| Energy at 298.15K | -235.547235 |
| Nuclear repulsion energy | 254.360826 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at PBEPBE/cc-pVDZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A |
3023 |
3005 |
94.51 |
|
|
|
| 2 |
A |
3012 |
2995 |
0.00 |
|
|
|
| 3 |
A |
2996 |
2979 |
11.24 |
|
|
|
| 4 |
A |
2967 |
2950 |
0.00 |
|
|
|
| 5 |
A |
2961 |
2944 |
61.76 |
|
|
|
| 6 |
A |
2956 |
2938 |
0.00 |
|
|
|
| 7 |
A |
1440 |
1432 |
0.00 |
|
|
|
| 8 |
A |
1423 |
1415 |
8.67 |
|
|
|
| 9 |
A |
1405 |
1396 |
0.00 |
|
|
|
| 10 |
A |
1326 |
1319 |
0.00 |
|
|
|
| 11 |
A |
1300 |
1292 |
0.05 |
|
|
|
| 12 |
A |
1276 |
1268 |
0.29 |
|
|
|
| 13 |
A |
1248 |
1240 |
0.00 |
|
|
|
| 14 |
A |
1220 |
1213 |
0.00 |
|
|
|
| 15 |
A |
1209 |
1202 |
0.14 |
|
|
|
| 16 |
A |
1040 |
1034 |
0.35 |
|
|
|
| 17 |
A |
1017 |
1011 |
0.00 |
|
|
|
| 18 |
A |
908 |
903 |
0.00 |
|
|
|
| 19 |
A |
868 |
863 |
0.00 |
|
|
|
| 20 |
A |
801 |
796 |
0.00 |
|
|
|
| 21 |
A |
752 |
747 |
2.77 |
|
|
|
| 22 |
A |
453 |
451 |
0.00 |
|
|
|
| 23 |
A |
416 |
414 |
0.57 |
|
|
|
| 24 |
A |
269 |
268 |
0.00 |
|
|
|
| 25 |
A |
91 |
91 |
0.06 |
|
|
|
| 26 |
B |
3017 |
3000 |
62.68 |
|
|
|
| 27 |
B |
3008 |
2991 |
54.73 |
|
|
|
| 28 |
B |
2998 |
2981 |
36.93 |
|
|
|
| 29 |
B |
2968 |
2951 |
67.92 |
|
|
|
| 30 |
B |
2955 |
2938 |
8.04 |
|
|
|
| 31 |
B |
2947 |
2930 |
23.05 |
|
|
|
| 32 |
B |
1420 |
1411 |
3.97 |
|
|
|
| 33 |
B |
1416 |
1407 |
2.93 |
|
|
|
| 34 |
B |
1404 |
1396 |
0.03 |
|
|
|
| 35 |
B |
1322 |
1315 |
0.40 |
|
|
|
| 36 |
B |
1318 |
1311 |
3.21 |
|
|
|
| 37 |
B |
1318 |
1310 |
2.91 |
|
|
|
| 38 |
B |
1258 |
1251 |
1.15 |
|
|
|
| 39 |
B |
1128 |
1121 |
1.81 |
|
|
|
| 40 |
B |
1105 |
1098 |
0.05 |
|
|
|
| 41 |
B |
1092 |
1085 |
0.02 |
|
|
|
| 42 |
B |
1071 |
1065 |
0.12 |
|
|
|
| 43 |
B |
981 |
975 |
1.03 |
|
|
|
| 44 |
B |
865 |
860 |
1.64 |
|
|
|
| 45 |
B |
855 |
850 |
1.19 |
|
|
|
| 46 |
B |
738 |
734 |
1.03 |
|
|
|
| 47 |
B |
539 |
536 |
0.71 |
|
|
|
| 48 |
B |
244 |
242 |
0.02 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 36171.0 cm
-1
Scaled (by 0.9942) Zero Point Vibrational Energy (zpe) 35961.2 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at PBEPBE/cc-pVDZ
Point Group is C2
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| C1 |
-1.226 |
-0.664 |
0.385 |
| C2 |
0.000 |
1.528 |
-0.000 |
| C3 |
1.226 |
-0.664 |
-0.384 |
| C4 |
1.226 |
0.664 |
0.385 |
| C5 |
-0.000 |
-1.528 |
-0.000 |
| C6 |
-1.226 |
0.664 |
-0.384 |
| H7 |
-1.210 |
-0.445 |
1.475 |
| H8 |
-0.259 |
2.197 |
0.848 |
| H9 |
2.165 |
-1.227 |
-0.202 |
| H10 |
1.210 |
0.445 |
1.475 |
| H11 |
0.259 |
-2.197 |
0.848 |
| H12 |
-2.165 |
1.227 |
-0.202 |
| H13 |
-2.165 |
-1.227 |
0.203 |
| H14 |
0.259 |
2.196 |
-0.849 |
| H15 |
1.210 |
-0.445 |
-1.475 |
| H16 |
2.165 |
1.227 |
0.203 |
| H17 |
-0.259 |
-2.196 |
-0.849 |
| H18 |
-1.210 |
0.445 |
-1.475 |
Atom - Atom Distances (Å)
| |
C1 |
C2 |
C3 |
C4 |
C5 |
C6 |
H7 |
H8 |
H9 |
H10 |
H11 |
H12 |
H13 |
H14 |
H15 |
H16 |
H17 |
H18 |
| C1 | | 2.5412 | 2.5700 | 2.7890 | 1.5484 | 1.5349 | 1.1127 | 3.0558 | 3.4873 | 2.8903 | 2.1839 | 2.1917 | 1.1097 | 3.4512 | 3.0727 | 3.8872 | 2.1920 | 2.1655 |
C2 | 2.5412 | | 2.5411 | 1.5484 | 3.0562 | 1.5484 | 2.7449 | 1.1110 | 3.5100 | 2.1937 | 3.8293 | 2.1952 | 3.5101 | 1.1110 | 2.7448 | 2.1952 | 3.8289 | 2.1938 | C3 | 2.5700 | 2.5411 | | 1.5349 | 1.5484 | 2.7891 | 3.0723 | 3.4513 | 1.1097 | 2.1656 | 2.1920 | 3.8873 | 3.4874 | 3.0553 | 1.1127 | 2.1918 | 2.1840 | 2.8907 | C4 | 2.7890 | 1.5484 | 1.5349 | | 2.5412 | 2.5700 | 2.8903 | 2.1839 | 2.1917 | 1.1127 | 3.0558 | 3.4873 | 3.8872 | 2.1920 | 2.1655 | 1.1097 | 3.4512 | 3.0727 | C5 | 1.5484 | 3.0562 | 1.5484 | 2.5412 | | 2.5411 | 2.1937 | 3.8293 | 2.1952 | 2.7449 | 1.1110 | 3.5100 | 2.1952 | 3.8289 | 2.1938 | 3.5101 | 1.1110 | 2.7448 | C6 | 1.5349 | 1.5484 | 2.7891 | 2.5700 | 2.5411 | | 2.1656 | 2.1920 | 3.8873 | 3.0723 | 3.4513 | 1.1097 | 2.1918 | 2.1840 | 2.8907 | 3.4874 | 3.0553 | 1.1127 | H7 | 1.1127 | 2.7449 | 3.0723 | 2.8903 | 2.1937 | 2.1656 | | 2.8774 | 3.8489 | 2.5779 | 2.3702 | 2.5545 | 1.7729 | 3.8129 | 3.8157 | 3.9754 | 3.0615 | 3.0819 | H8 | 3.0558 | 1.1110 | 3.4513 | 2.1839 | 3.8293 | 2.1920 | 2.8774 | | 4.3249 | 2.3702 | 4.4245 | 2.3830 | 3.9719 | 1.7745 | 3.8128 | 2.6891 | 4.7100 | 3.0614 | H9 | 3.4873 | 3.5100 | 1.1097 | 2.1917 | 2.1952 | 3.8873 | 3.8489 | 4.3249 | | 2.5545 | 2.3830 | 4.9773 | 4.3489 | 3.9715 | 1.7729 | 2.4878 | 2.6895 | 3.9760 | H10 | 2.8903 | 2.1937 | 2.1656 | 1.1127 | 2.7449 | 3.0723 | 2.5779 | 2.3702 | 2.5545 | | 2.8774 | 3.8489 | 3.9754 | 3.0615 | 3.0819 | 1.7729 | 3.8129 | 3.8157 | H11 | 2.1839 | 3.8293 | 2.1920 | 3.0558 | 1.1110 | 3.4513 | 2.3702 | 4.4245 | 2.3830 | 2.8774 | | 4.3249 | 2.6891 | 4.7100 | 3.0614 | 3.9719 | 1.7745 | 3.8128 | H12 | 2.1917 | 2.1952 | 3.8873 | 3.4873 | 3.5100 | 1.1097 | 2.5545 | 2.3830 | 4.9773 | 3.8489 | 4.3249 | | 2.4878 | 2.6895 | 3.9760 | 4.3489 | 3.9715 | 1.7729 | H13 | 1.1097 | 3.5101 | 3.4874 | 3.8872 | 2.1952 | 2.1918 | 1.7729 | 3.9719 | 4.3489 | 3.9754 | 2.6891 | 2.4878 | | 4.3249 | 3.8495 | 4.9773 | 2.3830 | 2.5544 | H14 | 3.4512 | 1.1110 | 3.0553 | 2.1920 | 3.8289 | 2.1840 | 3.8129 | 1.7745 | 3.9715 | 3.0615 | 4.7100 | 2.6895 | 4.3249 | | 2.8767 | 2.3830 | 4.4234 | 2.3700 | H15 | 3.0727 | 2.7448 | 1.1127 | 2.1655 | 2.1938 | 2.8907 | 3.8157 | 3.8128 | 1.7729 | 3.0819 | 3.0614 | 3.9760 | 3.8495 | 2.8767 | | 2.5544 | 2.3700 | 2.5788 | H16 | 3.8872 | 2.1952 | 2.1918 | 1.1097 | 3.5101 | 3.4874 | 3.9754 | 2.6891 | 2.4878 | 1.7729 | 3.9719 | 4.3489 | 4.9773 | 2.3830 | 2.5544 | | 4.3249 | 3.8495 | H17 | 2.1920 | 3.8289 | 2.1840 | 3.4512 | 1.1110 | 3.0553 | 3.0615 | 4.7100 | 2.6895 | 3.8129 | 1.7745 | 3.9715 | 2.3830 | 4.4234 | 2.3700 | 4.3249 | | 2.8767 | H18 | 2.1655 | 2.1938 | 2.8907 | 3.0727 | 2.7448 | 1.1127 | 3.0819 | 3.0614 | 3.9760 | 3.8157 | 3.8128 | 1.7729 | 2.5544 | 2.3700 | 2.5788 | 3.8495 | 2.8767 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| C1 |
C5 |
C2 |
56.090 |
|
C1 |
C5 |
H11 |
109.309 |
| C1 |
C5 |
H17 |
109.930 |
|
C1 |
C6 |
C3 |
65.652 |
| C1 |
C6 |
H12 |
110.922 |
|
C1 |
C6 |
H18 |
108.708 |
| C2 |
C4 |
C3 |
111.007 |
|
C2 |
C4 |
H10 |
109.970 |
| C2 |
C4 |
H16 |
110.256 |
|
C2 |
C5 |
H11 |
127.021 |
| C2 |
C5 |
H17 |
126.985 |
|
C3 |
C4 |
H10 |
108.711 |
| C3 |
C4 |
H16 |
110.922 |
|
C3 |
C6 |
H12 |
170.241 |
| C3 |
C6 |
H18 |
83.887 |
|
C4 |
C2 |
C5 |
56.090 |
| C4 |
C2 |
H8 |
109.309 |
|
C4 |
C2 |
H14 |
109.930 |
| C4 |
C3 |
C6 |
65.652 |
|
C4 |
C3 |
H9 |
110.922 |
| C4 |
C3 |
H15 |
108.708 |
|
C5 |
C1 |
C6 |
111.007 |
| C5 |
C1 |
H7 |
109.970 |
|
C5 |
C1 |
H13 |
110.256 |
| C5 |
C2 |
H8 |
127.021 |
|
C5 |
C2 |
H14 |
126.985 |
| C6 |
C1 |
H7 |
108.711 |
|
C6 |
C1 |
H13 |
110.922 |
| C6 |
C3 |
H9 |
170.241 |
|
C6 |
C3 |
H15 |
83.887 |
| H7 |
C1 |
H13 |
105.832 |
|
H8 |
C2 |
H14 |
105.994 |
| H9 |
C3 |
H15 |
105.831 |
|
H10 |
C4 |
H16 |
105.832 |
| H11 |
C5 |
H17 |
105.994 |
|
H12 |
C6 |
H18 |
105.831 |
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Charges from optimized geometry at PBEPBE/cc-pVDZ
Charges (e)
| Number |
Element |
Mulliken |
CHELPG |
AIM |
ESP |
| 1 |
C |
-0.036 |
|
|
|
| 2 |
C |
-0.016 |
|
|
|
| 3 |
C |
-0.036 |
|
|
|
| 4 |
C |
-0.036 |
|
|
|
| 5 |
C |
-0.016 |
|
|
|
| 6 |
C |
-0.036 |
|
|
|
| 7 |
H |
0.019 |
|
|
|
| 8 |
H |
0.015 |
|
|
|
| 9 |
H |
0.010 |
|
|
|
| 10 |
H |
0.019 |
|
|
|
| 11 |
H |
0.015 |
|
|
|
| 12 |
H |
0.010 |
|
|
|
| 13 |
H |
0.010 |
|
|
|
| 14 |
H |
0.015 |
|
|
|
| 15 |
H |
0.019 |
|
|
|
| 16 |
H |
0.010 |
|
|
|
| 17 |
H |
0.015 |
|
|
|
| 18 |
H |
0.019 |
|
|
|
Electric dipole moments
Electric dipole components in Debye
(What's a Debye? See section
VII.A.3)
| |
x |
y |
z |
Total |
| |
0.000 |
0.000 |
0.000 |
0.000 |
| CHELPG |
|
|
|
|
| AIM |
|
|
|
|
| ESP |
|
|
|
|
Electric Quadrupole moment
Quadrupole components in D Å
| Primitive |
|---|
| | x | y | z |
|---|
| x |
-40.244 |
0.000 |
0.000 |
| y |
0.000 |
-40.509 |
0.000 |
| z |
0.000 |
0.000 |
-39.825 |
|
| Traceless |
|---|
| | x | y | z |
|---|
| x |
-0.078 |
0.000 |
0.000 |
| y |
0.000 |
-0.474 |
0.000 |
| z |
0.000 |
0.000 |
0.552 |
|
| Polar |
|---|
| 3z2-r2 | 1.104 |
|---|
| x2-y2 | 0.264 |
|---|
| xy | 0.000 |
|---|
| xz | 0.000 |
|---|
| yz | 0.000 |
|---|
|
Polarizabilities
Components of the polarizability tensor.
Units are
Å
3 (Angstrom cubed)
Change units.
| |
x |
y |
z |
| x |
10.201 |
0.000 |
0.000 |
| y |
0.000 |
10.336 |
0.000 |
| z |
0.000 |
0.000 |
9.042 |
<r2> (average value of r
2) Å
2
| <r2> |
166.087 |
| (<r2>)1/2 |
12.887 |
