return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C3H7OC3H7 (di-n-propyl ether)

using model chemistry: QCISD/cc-pVDZ

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2V 1A1
Energy calculated at QCISD/cc-pVDZ
 hartrees
Energy at 0K-311.379268
Energy at 298.15K-311.394844
HF Energy-310.234027
Nuclear repulsion energy313.516689
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD/cc-pVDZ
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 A1 3141 3014 44.12      
2 A1 3070 2946 39.29      
3 A1 3052 2929 26.23      
4 A1 2986 2865 88.72      
5 A1 1539 1477 0.37      
6 A1 1510 1448 5.52      
7 A1 1493 1433 0.07      
8 A1 1472 1412 0.62      
9 A1 1423 1365 0.47      
10 A1 1342 1288 2.38      
11 A1 1191 1142 3.54      
12 A1 1095 1050 8.57      
13 A1 1037 995 14.91      
14 A1 932 894 6.21      
15 A1 442 424 0.72      
16 A1 322 309 0.23      
17 A1 104 100 0.10      
18 A2 3134 3007 0.00      
19 A2 3112 2985 0.00      
20 A2 3015 2893 0.00      
21 A2 1498 1437 0.00      
22 A2 1316 1262 0.00      
23 A2 1269 1218 0.00      
24 A2 1186 1138 0.00      
25 A2 896 859 0.00      
26 A2 768 737 0.00      
27 A2 242 233 0.00      
28 A2 135 129 0.00      
29 A2 68 66 0.00      
30 B1 3135 3007 125.11      
31 B1 3112 2985 5.61      
32 B1 3014 2892 115.09      
33 B1 1498 1438 11.20      
34 B1 1318 1264 1.06      
35 B1 1278 1226 3.53      
36 B1 1210 1161 5.62      
37 B1 909 872 3.46      
38 B1 771 740 1.54      
39 B1 246 236 0.28      
40 B1 162 156 4.96      
41 B1 56 53 0.18      
42 B2 3141 3014 21.77      
43 B2 3070 2945 0.33      
44 B2 3052 2928 41.67      
45 B2 2974 2853 11.32      
46 B2 1519 1457 9.83      
47 B2 1507 1446 1.48      
48 B2 1493 1432 1.14      
49 B2 1429 1371 23.54      
50 B2 1417 1360 27.40      
51 B2 1325 1271 28.70      
52 B2 1197 1149 216.79      
53 B2 1138 1092 1.72      
54 B2 1078 1035 1.25      
55 B2 910 873 0.32      
56 B2 518 497 5.06      
57 B2 251 241 0.69      

Unscaled Zero Point Vibrational Energy (zpe) 42759.4 cm-1
Scaled (by 0.9594) Zero Point Vibrational Energy (zpe) 41023.4 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at QCISD/cc-pVDZ
ABC
0.44566 0.02647 0.02572

See section I.F.4 to change rotational constant units
Geometric Data calculated at QCISD/cc-pVDZ

Point Group is C2v

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
O1 0.000 0.000 0.397
C2 0.000 1.175 -0.393
C3 0.000 -1.175 -0.393
C4 0.000 2.384 0.536
C5 0.000 -2.384 0.536
C6 0.000 3.709 -0.236
C7 0.000 -3.709 -0.236
H8 0.895 1.198 -1.055
H9 -0.895 1.198 -1.055
H10 -0.895 -1.198 -1.055
H11 0.895 -1.198 -1.055
H12 0.888 2.319 1.193
H13 -0.888 2.319 1.193
H14 -0.888 -2.319 1.193
H15 0.888 -2.319 1.193
H16 0.000 4.572 0.453
H17 -0.894 3.795 -0.883
H18 0.894 3.795 -0.883
H19 0.000 -4.572 0.453
H20 0.894 -3.795 -0.883
H21 -0.894 -3.795 -0.883

Atom - Atom Distances (Å)
  O1 C2 C3 C4 C5 C6 C7 H8 H9 H10 H11 H12 H13 H14 H15 H16 H17 H18 H19 H20 H21
O11.41521.41522.38802.38803.76263.76262.08432.08432.08432.08432.60792.60792.60792.60794.57244.10304.10304.57244.10304.1030
C21.41522.34911.52513.67782.53934.88611.11401.11402.62072.62072.14782.14783.93823.93823.50122.81132.81135.80855.07265.0726
C31.41522.34913.67781.52514.88612.53932.62072.62071.11401.11403.93823.93822.14782.14785.80855.07265.07263.50122.81132.8113
C42.38801.52513.67784.76791.53376.14172.17752.17754.02034.02031.10621.10624.83114.83112.18972.19142.19146.95656.40216.4021
C52.38803.67781.52514.76796.14171.53374.02034.02032.17752.17754.83114.83111.10621.10626.95656.40216.40212.18972.19142.1914
C63.76262.53934.88611.53376.14177.41812.78922.78925.05465.05462.18202.18206.25866.25861.10431.10641.10648.30977.58437.5843
C73.76264.88612.53936.14171.53377.41815.05465.05462.78922.78926.25866.25862.18202.18208.30977.58437.58431.10431.10641.1064
H82.08431.11402.62072.17754.02032.78925.05461.79072.99072.39542.51233.08094.53904.17403.80303.15822.60276.03054.99535.3059
H92.08431.11402.62072.17754.02032.78925.05461.79072.39542.99073.08092.51234.17404.53903.80302.60273.15826.03055.30594.9953
H102.08432.62071.11404.02032.17755.05462.78922.99072.39541.79074.53904.17402.51233.08096.03054.99535.30593.80303.15822.6027
H112.08432.62071.11404.02032.17755.05462.78922.39542.99071.79074.17404.53903.08092.51236.03055.30594.99533.80302.60273.1582
H122.60792.14783.93821.10624.83112.18206.25862.51233.08094.53904.17401.77614.96694.63852.53193.10782.54656.98756.45666.6979
H132.60792.14783.93821.10624.83112.18206.25863.08092.51234.17404.53901.77614.63854.96692.53192.54653.10786.98756.69796.4566
H142.60793.93822.14784.83111.10626.25862.18204.53904.17402.51233.08094.96694.63851.77616.98756.45666.69792.53193.10782.5465
H152.60793.93822.14784.83111.10626.25862.18204.17404.53903.08092.51234.63854.96691.77616.98756.69796.45662.53192.54653.1078
H164.57243.50125.80852.18976.95651.10438.30973.80303.80306.03056.03052.53192.53196.98756.98751.78531.78539.14418.51978.5197
H174.10302.81135.07262.19146.40211.10647.58433.15822.60274.99535.30593.10782.54656.45666.69791.78531.78708.51977.79697.5893
H184.10302.81135.07262.19146.40211.10647.58432.60273.15825.30594.99532.54653.10786.69796.45661.78531.78708.51977.58937.7969
H194.57245.80853.50126.95652.18978.30971.10436.03056.03053.80303.80306.98756.98752.53192.53199.14418.51978.51971.78531.7853
H204.10305.07262.81136.40212.19147.58431.10644.99535.30593.15822.60276.45666.69793.10782.54658.51977.79697.58931.78531.7870
H214.10305.07262.81136.40212.19147.58431.10645.30594.99532.60273.15826.69796.45662.54653.10788.51977.58937.79691.78531.7870

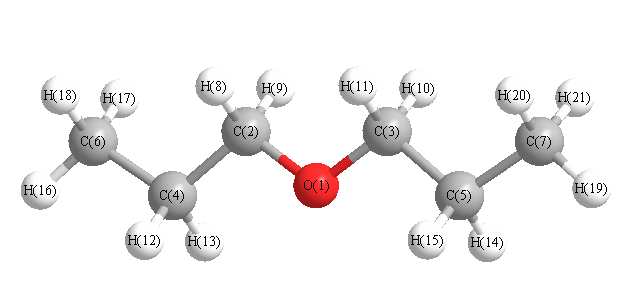
picture of di-n-propyl ether state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
O1 C2 C4 108.559 O1 C2 H8 110.423
O1 C2 H9 110.423 O1 C3 C5 108.559
O1 C3 H10 110.423 O1 C3 H11 110.423
C2 O1 C3 112.184 C2 C4 C6 112.237
C2 C4 H12 108.371 C2 C4 H13 108.371
C3 C5 C7 112.237 C3 C5 H14 108.371
C3 C5 H15 108.371 C4 C2 H8 110.231
C4 C2 H9 110.231 C4 C6 H16 111.166
C4 C6 H17 111.175 C4 C6 H18 111.175
C5 C3 H10 110.231 C5 C3 H11 110.231
C5 C7 H19 111.166 C5 C7 H20 111.175
C5 C7 H21 111.175 C6 C4 H12 110.445
C6 C4 H13 110.445 C7 C5 H14 110.445
C7 C5 H15 110.445 H8 C2 H9 106.974
H10 C3 H11 106.974 H12 C4 H13 106.787
H14 C5 H15 106.787 H16 C6 H17 107.717
H16 C6 H18 107.717 H17 C6 H18 107.720
H19 C7 H20 107.717 H19 C7 H21 107.717
H20 C7 H21 107.720
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability