return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C3H7OC3H7 (di-n-propyl ether)

using model chemistry: CCD/cc-pVDZ

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2V 1A1
Energy calculated at CCD/cc-pVDZ
 hartrees
Energy at 0K-311.371833
Energy at 298.15K-311.387432
HF Energy-310.234299
Nuclear repulsion energy313.687416
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CCD/cc-pVDZ
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 A1 3154 3017 41.52      
2 A1 3080 2947 39.67      
3 A1 3062 2930 23.36      
4 A1 2998 2868 84.12      
5 A1 1543 1476 0.59      
6 A1 1512 1447 5.78      
7 A1 1496 1431 0.05      
8 A1 1478 1414 0.38      
9 A1 1426 1364 0.47      
10 A1 1346 1288 2.60      
11 A1 1196 1144 4.31      
12 A1 1101 1053 9.52      
13 A1 1045 1000 13.40      
14 A1 935 894 6.20      
15 A1 444 425 0.73      
16 A1 323 309 0.22      
17 A1 105 100 0.10      
18 A2 3147 3011 0.00      
19 A2 3124 2989 0.00      
20 A2 3030 2899 0.00      
21 A2 1501 1436 0.00      
22 A2 1320 1263 0.00      
23 A2 1273 1218 0.00      
24 A2 1190 1138 0.00      
25 A2 898 859 0.00      
26 A2 770 736 0.00      
27 A2 242 232 0.00      
28 A2 135 129 0.00      
29 A2 68 65 0.00      
30 B1 3147 3011 117.52      
31 B1 3124 2989 6.48      
32 B1 3029 2898 108.81      
33 B1 1501 1436 11.47      
34 B1 1322 1265 1.16      
35 B1 1282 1227 3.66      
36 B1 1213 1160 5.53      
37 B1 912 872 3.50      
38 B1 773 739 1.63      
39 B1 247 236 0.30      
40 B1 165 158 5.09      
41 B1 56 54 0.18      
42 B2 3153 3017 20.19      
43 B2 3080 2947 0.52      
44 B2 3062 2930 39.78      
45 B2 2987 2858 9.67      
46 B2 1522 1456 10.36      
47 B2 1510 1445 1.77      
48 B2 1495 1430 1.11      
49 B2 1435 1373 29.47      
50 B2 1422 1360 22.89      
51 B2 1330 1272 27.50      
52 B2 1213 1160 209.82      
53 B2 1141 1092 0.87      
54 B2 1082 1035 0.90      
55 B2 912 873 0.48      
56 B2 519 497 5.07      
57 B2 252 241 0.72      

Unscaled Zero Point Vibrational Energy (zpe) 42912.7 cm-1
Scaled (by 0.9567) Zero Point Vibrational Energy (zpe) 41054.6 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at CCD/cc-pVDZ
ABC
0.44640 0.02649 0.02574

See section I.F.4 to change rotational constant units
Geometric Data calculated at CCD/cc-pVDZ

Point Group is C2v

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
O1 0.000 0.000 0.395
C2 0.000 1.173 -0.392
C3 0.000 -1.173 -0.392
C4 0.000 2.383 0.536
C5 0.000 -2.383 0.536
C6 0.000 3.708 -0.235
C7 0.000 -3.708 -0.235
H8 0.895 1.198 -1.054
H9 -0.895 1.198 -1.054
H10 -0.895 -1.198 -1.054
H11 0.895 -1.198 -1.054
H12 0.888 2.317 1.193
H13 -0.888 2.317 1.193
H14 -0.888 -2.317 1.193
H15 0.888 -2.317 1.193
H16 0.000 4.570 0.454
H17 -0.893 3.794 -0.882
H18 0.893 3.794 -0.882
H19 0.000 -4.570 0.454
H20 0.893 -3.794 -0.882
H21 -0.893 -3.794 -0.882

Atom - Atom Distances (Å)
  O1 C2 C3 C4 C5 C6 C7 H8 H9 H10 H11 H12 H13 H14 H15 H16 H17 H18 H19 H20 H21
O11.41291.41292.38682.38683.76103.76102.08222.08222.08222.08222.60662.60662.60662.60664.57054.10154.10154.57054.10154.1015
C21.41292.34651.52493.67512.53954.88361.11331.11332.61932.61932.14692.14693.93503.93503.50082.81172.81175.80545.07065.0706
C31.41292.34653.67511.52494.88362.53952.61932.61931.11331.11333.93503.93502.14692.14695.80545.07065.07063.50082.81172.8117
C42.38681.52493.67514.76521.53346.13912.17592.17594.01884.01881.10581.10584.82794.82792.18912.19102.19106.95336.39996.3999
C52.38683.67511.52494.76526.13911.53344.01884.01882.17592.17594.82794.82791.10581.10586.95336.39996.39992.18912.19102.1910
C63.76102.53954.88361.53346.13917.41572.78782.78785.05345.05342.18172.18176.25536.25531.10381.10591.10598.30667.58257.5825
C73.76104.88362.53956.13911.53347.41575.05345.05342.78782.78786.25536.25532.18172.18178.30667.58257.58251.10381.10591.1059
H82.08221.11332.61932.17594.01882.78785.05341.78982.99042.39572.51043.07884.53684.17203.80113.15702.60196.02874.99485.3052
H92.08221.11332.61932.17594.01882.78785.05341.78982.39572.99043.07882.51044.17204.53683.80112.60193.15706.02875.30524.9948
H102.08222.61931.11334.01882.17595.05342.78782.99042.39571.78984.53684.17202.51043.07886.02874.99485.30523.80113.15702.6019
H112.08222.61931.11334.01882.17595.05342.78782.39572.99041.78984.17204.53683.07882.51046.02875.30524.99483.80112.60193.1570
H122.60662.14693.93501.10584.82792.18176.25532.51043.07884.53684.17201.77514.96304.63472.53153.10712.54636.98376.45396.6950
H132.60662.14693.93501.10584.82792.18176.25533.07882.51044.17204.53681.77514.63474.96302.53152.54633.10716.98376.69506.4539
H142.60663.93502.14694.82791.10586.25532.18174.53684.17202.51043.07884.96304.63471.77516.98376.45396.69502.53153.10712.5463
H152.60663.93502.14694.82791.10586.25532.18174.17204.53683.07882.51044.63474.96301.77516.98376.69506.45392.53152.54633.1071
H164.57053.50085.80542.18916.95331.10388.30663.80113.80116.02876.02872.53152.53156.98376.98371.78441.78449.14038.51718.5171
H174.10152.81175.07062.19106.39991.10597.58253.15702.60194.99485.30523.10712.54636.45396.69501.78441.78608.51717.79547.5881
H184.10152.81175.07062.19106.39991.10597.58252.60193.15705.30524.99482.54633.10716.69506.45391.78441.78608.51717.58817.7954
H194.57055.80543.50086.95332.18918.30661.10386.02876.02873.80113.80116.98376.98372.53152.53159.14038.51718.51711.78441.7844
H204.10155.07062.81176.39992.19107.58251.10594.99485.30523.15702.60196.45396.69503.10712.54638.51717.79547.58811.78441.7860
H214.10155.07062.81176.39992.19107.58251.10595.30524.99482.60193.15706.69506.45392.54633.10718.51717.58817.79541.78441.7860

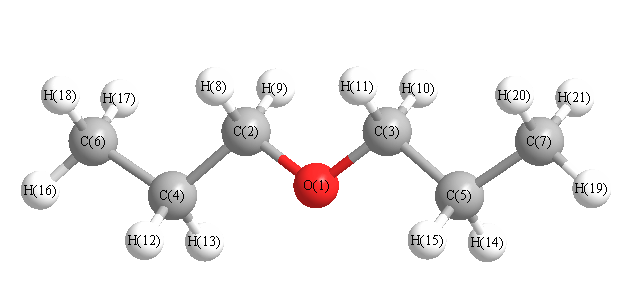
picture of di-n-propyl ether state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
O1 C2 C4 108.612 O1 C2 H8 110.464
O1 C2 H9 110.464 O1 C3 C5 108.612
O1 C3 H10 110.464 O1 C3 H11 110.464
C2 O1 C3 112.270 C2 C4 C6 112.271
C2 C4 H12 108.344 C2 C4 H13 108.344
C3 C5 C7 112.271 C3 C5 H14 108.344
C3 C5 H15 108.344 C4 C2 H8 110.155
C4 C2 H9 110.155 C4 C6 H16 111.165
C4 C6 H17 111.193 C4 C6 H18 111.193
C5 C3 H10 110.155 C5 C3 H11 110.155
C5 C7 H19 111.165 C5 C7 H20 111.193
C5 C7 H21 111.193 C6 C4 H12 110.463
C6 C4 H13 110.463 C7 C5 H14 110.463
C7 C5 H15 110.463 H8 C2 H9 106.991
H10 C3 H11 106.991 H12 C4 H13 106.766
H14 C5 H15 106.766 H16 C6 H17 107.705
H16 C6 H18 107.705 H17 C6 H18 107.706
H19 C7 H20 107.705 H19 C7 H21 107.705
H20 C7 H21 107.706
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability