return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C12H10 (Heptalene)

using model chemistry: CCD/cc-pVDZ

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes C2 1A
Energy calculated at CCD/cc-pVDZ
 hartrees
Energy at 0K-461.809293
Energy at 298.15K-461.819023
HF Energy-460.182460
Nuclear repulsion energy608.637788
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at CCD/cc-pVDZ
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 A 3211 3072 2.52      
2 A 3198 3060 28.88      
3 A 3188 3050 1.17      
4 A 3175 3038 0.04      
5 A 3174 3036 0.79      
6 A 1756 1680 4.17      
7 A 1706 1633 0.61      
8 A 1688 1615 0.04      
9 A 1489 1425 0.04      
10 A 1443 1381 0.32      
11 A 1417 1356 1.00      
12 A 1266 1212 0.02      
13 A 1244 1190 0.09      
14 A 1212 1160 0.07      
15 A 1061 1015 0.84      
16 A 991 948 0.39      
17 A 984 942 0.09      
18 A 961 920 0.19      
19 A 908 868 10.63      
20 A 893 855 0.04      
21 A 831 795 1.89      
22 A 778 745 0.02      
23 A 720 689 50.86      
24 A 674 645 1.17      
25 A 550 526 0.16      
26 A 429 411 3.70      
27 A 383 366 5.39      
28 A 345 330 0.55      
29 A 278 266 1.00      
30 A 129 124 0.89      
31 A 76 72 0.02      
32 B 3210 3071 67.67      
33 B 3199 3060 43.90      
34 B 3187 3049 5.77      
35 B 3177 3039 6.18      
36 B 3173 3035 10.94      
37 B 1724 1649 6.44      
38 B 1701 1628 4.33      
39 B 1644 1573 1.14      
40 B 1483 1418 0.67      
41 B 1413 1352 0.69      
42 B 1332 1274 0.69      
43 B 1256 1202 1.09      
44 B 1242 1189 0.51      
45 B 1135 1086 0.59      
46 B 1044 998 1.67      
47 B 988 945 0.27      
48 B 982 939 0.33      
49 B 945 904 0.58      
50 B 922 882 0.73      
51 B 867 830 10.04      
52 B 804 769 29.62      
53 B 745 713 24.47      
54 B 650 622 10.28      
55 B 578 553 3.24      
56 B 572 547 8.01      
57 B 412 394 1.48      
58 B 356 341 1.67      
59 B 272 260 0.10      
60 B 163 156 0.81      

Unscaled Zero Point Vibrational Energy (zpe) 39667.0 cm-1
Scaled (by 0.9567) Zero Point Vibrational Energy (zpe) 37949.4 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at CCD/cc-pVDZ
ABC
0.06418 0.02486 0.02030

See section I.F.4 to change rotational constant units
Geometric Data calculated at CCD/cc-pVDZ

Point Group is C2

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 1.535 1.130 -0.089
C2 1.235 2.552 -0.302
C3 0.044 3.189 -0.174
C4 -1.228 2.556 0.195
C5 -1.535 1.237 0.300
C6 -0.749 -0.014 0.067
C7 0.749 0.014 0.067
C8 1.535 -1.237 0.300
C9 1.228 -2.556 0.195
C10 -0.044 -3.189 -0.174
C11 -1.235 -2.552 -0.302
C12 -1.535 -1.130 -0.089
H13 2.615 0.935 -0.069
H14 2.113 3.161 -0.554
H15 0.015 4.274 -0.331
H16 -2.052 3.254 0.397
H17 -2.577 1.024 0.576
H18 2.577 -1.024 0.576
H19 2.052 -3.254 0.397
H20 -0.015 -4.274 -0.331
H21 -2.113 -3.161 -0.554
H22 -2.615 -0.935 -0.069

Atom - Atom Distances (Å)
  C1 C2 C3 C4 C5 C6 C7 C8 C9 C10 C11 C12 H13 H14 H15 H16 H17 H18 H19 H20 H21 H22
C11.46932.54373.12293.09682.55961.37332.39803.70904.59914.61253.81191.09792.16313.50124.19714.16672.48284.44075.62705.65144.6357
C21.46931.35652.51343.12543.26502.61023.84805.13205.88335.67074.61252.13891.09792.11093.43304.19983.91885.90486.94006.62725.2001
C32.54371.35651.46882.55573.30873.26104.69405.87716.37855.88334.59913.42092.10341.09702.17353.48164.97226.77267.46516.71764.9083
C43.12292.51341.46881.35842.61733.22314.69375.67135.87715.13203.70904.18003.47772.18541.09822.07615.23816.67496.95695.83363.7654
C53.09683.12542.55571.35841.49552.60163.94274.69374.69403.84802.39804.17804.21243.46812.08471.09834.70055.74835.75154.51742.4532
C62.55963.26503.30872.61731.49551.49912.60163.22313.26102.61021.37333.49874.32014.37413.53362.16243.51324.29574.34123.48582.0853
C71.37332.61023.26103.22312.60161.49911.49552.61733.30873.26502.55962.08533.48584.34124.29573.51322.16243.53364.37414.32013.4987
C82.39803.84804.69404.69373.94272.60161.49551.35842.55573.12543.09682.45324.51745.75155.74834.70051.09832.08473.46814.21244.1780
C93.70905.13205.87715.67134.69373.22312.61731.35841.46882.51343.12293.76545.83366.95696.67495.23812.07611.09822.18543.47774.1800
C104.59915.88336.37855.87714.69403.26103.30872.55571.46881.35652.54374.90836.71767.46516.77264.97223.48162.17351.09702.10343.4209
C114.61255.67075.88335.13203.84802.61023.26503.12542.51341.35651.46935.20016.62726.94005.90483.91884.19983.43302.11091.09792.1389
C123.81194.61254.59913.70902.39801.37332.55963.09683.12292.54371.46934.63575.65145.62704.44072.48284.16674.19713.50122.16311.0979
H131.09792.13893.42094.18004.17803.49872.08532.45323.76544.90835.20014.63572.33374.24065.23255.23292.06244.25225.84146.27495.5550
H142.16311.09792.10343.47774.21244.32013.48584.51745.83366.71766.62725.65142.33372.38544.27305.27654.35996.48597.73747.60516.2749
H153.50122.11091.09702.18543.46814.37414.34125.75156.95697.46516.94005.62704.24062.38542.41694.25505.95447.83298.54867.73745.8414
H164.19713.43302.17351.09822.08473.53364.29575.74836.67496.77265.90484.44075.23254.27302.41692.29826.30527.69387.83296.48594.2522
H174.16674.19983.48162.07611.09832.16243.51324.70055.23814.97223.91882.48285.23295.27654.25502.29825.54556.30525.95444.35992.0624
H182.48283.91884.97225.23814.70053.51322.16241.09832.07613.48164.19984.16672.06244.35995.95446.30525.54552.29824.25505.27655.2329
H194.44075.90486.77266.67495.74834.29573.53362.08471.09822.17353.43304.19714.25226.48597.83297.69386.30522.29822.41694.27305.2325
H205.62706.94007.46516.95695.75154.34124.37413.46812.18541.09702.11093.50125.84147.73748.54867.83295.95444.25502.41692.38544.2406
H215.65146.62726.71765.83364.51743.48584.32014.21243.47772.10341.09792.16316.27497.60517.73746.48594.35995.27654.27302.38542.3337
H224.63575.20014.90833.76542.45322.08533.49874.17804.18003.42092.13891.09795.55506.27495.84144.25222.06245.23295.23254.24062.3337

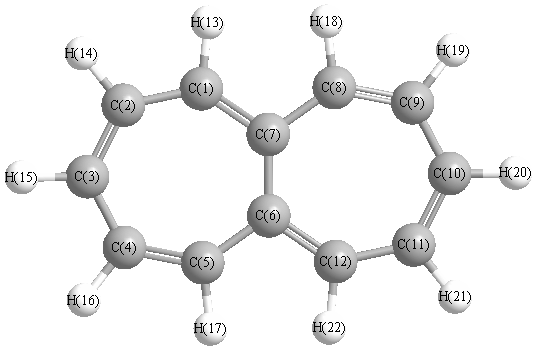
picture of Heptalene state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 C3 128.323 C1 C2 H14 114.045
C1 C7 C6 125.972 C1 C7 C8 113.352
C2 C1 C7 133.318 C2 C1 H13 112.038
C2 C3 C4 125.595 C2 C3 H15 118.335
C3 C2 H14 117.577 C3 C4 C5 129.325
C3 C4 H16 114.943 C4 C3 H15 116.050
C4 C5 C6 132.961 C4 C5 H17 114.946
C5 C4 H16 115.721 C5 C6 C7 120.638
C5 C6 C12 113.352 C6 C5 H17 112.050
C6 C7 C8 120.638 C6 C12 C11 133.318
C6 C12 H22 114.636 C7 C1 H13 114.636
C7 C6 C12 125.972 C7 C8 C9 132.961
C7 C8 H18 112.050 C8 C9 C10 129.325
C8 C9 H19 115.721 C9 C8 H18 114.946
C9 C10 C11 125.595 C9 C10 H20 116.050
C10 C9 H19 114.943 C10 C11 C12 128.323
C10 C11 H21 117.577 C11 C10 H20 118.335
C11 C12 H22 112.038 C12 C11 H21 114.045
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability