return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

All results from a given calculation for C12H8 (biphenylene)

using model chemistry: QCISD/cc-pVDZ

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes D2H 1Ag
Energy calculated at QCISD/cc-pVDZ
 hartrees
Energy at 0K-460.647557
Energy at 298.15K-460.655087
HF Energy-459.043500
Nuclear repulsion energy585.544310
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD/cc-pVDZ
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 Ag 3230 3099 0.00      
2 Ag 3213 3083 0.00      
3 Ag 1740 1669 0.00      
4 Ag 1526 1464 0.00      
5 Ag 1436 1378 0.00      
6 Ag 1183 1135 0.00      
7 Ag 1141 1095 0.00      
8 Ag 1012 971 0.00      
9 Ag 780 749 0.00      
10 Ag 398 382 0.00      
11 Au 958 920 0.00      
12 Au 883 848 0.00      
13 Au 577 554 0.00      
14 Au 558 536 0.00      
15 Au 147 141 0.00      
16 B1g 958 919 0.00      
17 B1g 883 847 0.00      
18 B1g 634 608 0.00      
19 B1g 454 436 0.00      
20 B1u 3229 3098 35.14      
21 B1u 3213 3082 18.00      
22 B1u 1667 1600 0.52      
23 B1u 1467 1407 35.62      
24 B1u 1277 1225 35.19      
25 B1u 1167 1120 18.85      
26 B1u 1048 1005 0.09      
27 B1u 980 941 30.28      
28 B1u 620 595 2.91      
29 B2g 918 881 0.00      
30 B2g 761 730 0.00      
31 B2g 405 389 0.00      
32 B2g 319 306 0.00      
33 B2u 3224 3093 42.84      
34 B2u 3198 3069 0.61      
35 B2u 1685 1617 1.04      
36 B2u 1486 1426 6.54      
37 B2u 1293 1241 2.06      
38 B2u 1146 1100 9.89      
39 B2u 1069 1025 0.74      
40 B2u 729 699 0.53      
41 B2u 211 203 0.65      
42 B3g 3223 3093 0.00      
43 B3g 3198 3068 0.00      
44 B3g 1681 1613 0.00      
45 B3g 1489 1428 0.00      
46 B3g 1304 1251 0.00      
47 B3g 1111 1066 0.00      
48 B3g 987 947 0.00      
49 B3g 602 578 0.00      
50 B3g 566 543 0.00      
51 B3u 918 880 5.76      
52 B3u 752 721 113.30      
53 B3u 365 350 2.67      
54 B3u 105 101 2.91      

Unscaled Zero Point Vibrational Energy (zpe) 34562.5 cm-1
Scaled (by 0.9594) Zero Point Vibrational Energy (zpe) 33159.2 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at QCISD/cc-pVDZ
ABC
0.09234 0.02209 0.01783

See section I.F.4 to change rotational constant units
Geometric Data calculated at QCISD/cc-pVDZ

Point Group is D2h

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
C1 0.000 0.718 0.761
C2 0.000 0.718 -0.761
C3 0.000 -0.718 0.761
C4 0.000 -0.718 -0.761
C5 0.000 1.458 1.927
C6 0.000 0.699 3.142
C7 0.000 -0.699 3.142
C8 0.000 -1.458 1.927
C9 0.000 1.458 -1.927
C10 0.000 0.699 -3.142
C11 0.000 -0.699 -3.142
C12 0.000 -1.458 -1.927
H13 0.000 2.553 1.947
H14 0.000 1.230 4.101
H15 0.000 -1.230 4.101
H16 0.000 -2.553 1.947
H17 0.000 2.553 -1.947
H18 0.000 1.230 -4.101
H19 0.000 -1.230 -4.101
H20 0.000 -2.553 -1.947

Atom - Atom Distances (Å)
  C1 C2 C3 C4 C5 C6 C7 C8 C9 C10 C11 C12 H13 H14 H15 H16 H17 H18 H19 H20
C11.52281.43552.09281.38072.38052.77002.46822.78853.90334.15243.45852.18493.37843.86583.47893.27174.88915.23774.2466
C21.52282.09281.43552.78853.90334.15243.45851.38072.38052.77002.46823.27174.88915.23774.24662.18493.37843.86583.4789
C31.43552.09281.52282.46822.77002.38051.38073.45854.15243.90332.78853.47893.86583.37842.18494.24665.23774.88913.2717
C42.09281.43551.52283.45854.15243.90332.78852.46822.77002.38051.38074.24665.23774.88913.27173.47893.86583.37842.1849
C51.38072.78852.46823.45851.43242.47542.91583.85405.12545.50864.83271.09522.18573.45674.01094.02596.03216.59985.5763
C62.38053.90332.77004.15241.43241.39772.47545.12546.28376.43725.50862.20561.09612.15393.46435.41627.26207.49506.0392
C72.77004.15242.38053.90332.47541.39771.43245.50866.43726.28375.12543.46432.15391.09612.20566.03927.49507.26205.4162
C82.46823.45851.38072.78852.91582.47541.43244.83275.50865.12543.85404.01093.45672.18571.09525.57636.59986.03214.0259
C92.78851.38073.45852.46823.85405.12545.50864.83271.43242.47542.91584.02596.03216.59985.57631.09522.18573.45674.0109
C103.90332.38054.15242.77005.12546.28376.43725.50861.43241.39772.47545.41627.26207.49506.03922.20561.09612.15393.4643
C114.15242.77003.90332.38055.50866.43726.28375.12542.47541.39771.43246.03927.49507.26205.41623.46432.15391.09612.2056
C123.45852.46822.78851.38074.83275.50865.12543.85402.91582.47541.43245.57636.59986.03214.02594.01093.45672.18571.0952
H132.18493.27173.47894.24661.09522.20563.46434.01094.02595.41626.03925.57632.52764.35295.10583.89436.19097.13356.4214
H143.37844.88913.86585.23772.18571.09612.15393.45676.03217.26207.49506.59982.52762.45974.35296.19098.20158.56247.1335
H153.86585.23773.37844.88913.45672.15391.09612.18576.59987.49507.26206.03214.35292.45972.52767.13358.56248.20156.1909
H163.47894.24662.18493.27174.01093.46432.20561.09525.57636.03925.41624.02595.10584.35292.52766.42147.13356.19093.8943
H173.27172.18494.24663.47894.02595.41626.03925.57631.09522.20563.46434.01093.89436.19097.13356.42142.52764.35295.1058
H184.88913.37845.23773.86586.03217.26207.49506.59982.18571.09612.15393.45676.19098.20158.56247.13352.52762.45974.3529
H195.23773.86584.88913.37846.59987.49507.26206.03213.45672.15391.09612.18577.13358.56248.20156.19094.35292.45972.5276
H204.24663.47893.27172.18495.57636.03925.41624.02594.01093.46432.20561.09526.42147.13356.19093.89435.10584.35292.5276

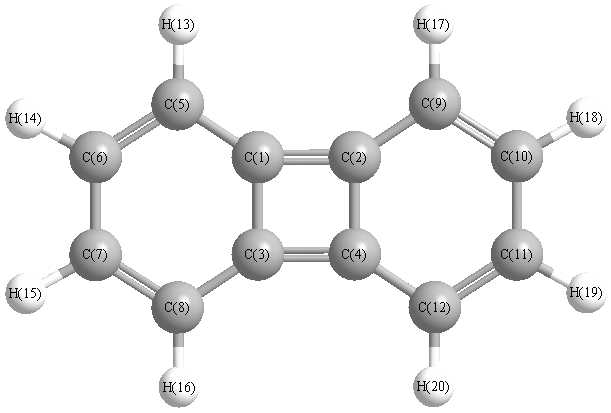
picture of biphenylene state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
C1 C2 C4 90.000 C1 C2 C9 147.585
C1 C3 C4 90.000 C1 C3 C8 122.415
C1 C5 C6 115.587 C1 C5 H13 123.468
C2 C1 C3 90.000 C2 C1 C5 147.585
C2 C4 C3 90.000 C2 C4 C12 122.415
C2 C9 C10 115.587 C2 C9 H17 123.468
C3 C1 C5 122.415 C3 C4 C12 147.585
C3 C8 C7 115.587 C3 C8 H16 123.468
C4 C2 C9 122.415 C4 C3 C8 147.585
C4 C12 C11 115.587 C4 C12 H20 123.468
C5 C6 C7 121.998 C5 C6 H14 119.028
C6 C5 H13 120.945 C6 C7 C8 121.998
C6 C7 H15 118.974 C7 C6 H14 118.974
C7 C8 H16 120.945 C8 C7 H15 119.028
C9 C10 C11 121.998 C9 C10 H18 119.028
C10 C9 H17 120.945 C10 C11 C12 121.998
C10 C11 H19 118.974 C11 C10 H18 118.974
C11 C12 H20 120.945 C12 C11 H19 119.028
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability