return to home page Computational Chemistry Comparison and Benchmark DataBase Release 22 (May 2022) Standard Reference Database 101 National Institute of Standards and Technology
You are here: Calculated > Energy > Optimized > Energy

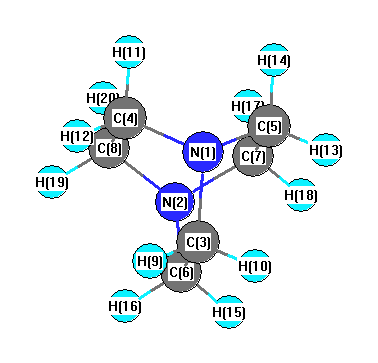
All results from a given calculation for C6H12N2 (Triethylenediamine)

using model chemistry: QCISD/cc-pVDZ

19 10 17 12 22

States and conformations

State Conformation minimum conformation conformer description state description
1 1 yes D3H 1A1'
Energy calculated at QCISD/cc-pVDZ
 hartrees
Energy at 0K-344.331747
Energy at 298.15K-344.348859
Nuclear repulsion energy422.938641
The energy at 298.15K was derived from the energy at 0K and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD/cc-pVDZ
Mode Number Symmetry Frequency
(cm-1)
Scaled Frequency
(cm-1)
IR Intensities
(km mol-1)
Raman Act
(Å4/u)
Dep P Dep U
1 A1' 3070 2946 0.00      
2 A1' 1503 1442 0.00      
3 A1' 1378 1322 0.00      
4 A1' 1007 966 0.00      
5 A1' 829 795 0.00      
6 A1' 605 581 0.00      
7 A1" 3096 2971 0.00      
8 A1" 1268 1216 0.00      
9 A1" 1022 980 0.00      
10 A1" 40 38 0.00      
11 A2' 3117 2990 0.00      
12 A2' 1198 1149 0.00      
13 A2' 803 770 0.00      
14 A2" 3055 2931 114.31      
15 A2" 1491 1431 4.37      
16 A2" 1393 1337 8.24      
17 A2" 1004 964 24.85      
18 A2" 789 757 63.43      
19 E' 3124 2997 88.34      
20 E' 3063 2939 108.05      
21 E' 1491 1431 7.16      
22 E' 1367 1311 12.52      
23 E' 1339 1285 0.09      
24 E' 1125 1080 35.90      
25 E' 924 886 6.40      
25 E' 924 886 6.40      
26 E' 833 799 2.72      
26 E' 833 799 2.72      
27 E' 425 408 0.01      
27 E' 425 408 0.01      
28 E" 3100 2974 0.00      
29 E" 3052 2928 0.00      
30 E" 1477 1417 0.00      
31 E" 1360 1304 0.00      
32 E" 1328 1274 0.00      
33 E" 1217 1167 0.00      
34 E" 1065 1022 0.00      
35 E" 589 566 0.00      
35 E" 589 566 0.00      
36 E" 329 316 0.00      
36 E" 329 316 0.00      

Unscaled Zero Point Vibrational Energy (zpe) 40542.2 cm-1
Scaled (by 0.9594) Zero Point Vibrational Energy (zpe) 38896.2 cm-1
See section III.C.1 List or set vibrational scaling factors to change the scale factors used here.
See section III.C.2 Calculate a vibrational scaling factor for a given set of molecules to determine the least squares best scaling factor.
Rotational Constants (cm-1) from geometry optimized at QCISD/cc-pVDZ
ABC
0.08843 0.08280 0.08280

See section I.F.4 to change rotational constant units
Geometric Data calculated at QCISD/cc-pVDZ

Point Group is D3h

Cartesians (Å)
Atom x (Å) y (Å) z (Å)
N1 0.000 0.000 1.299
N2 0.000 0.000 -1.299
C3 0.000 1.382 0.782
C4 1.197 -0.691 0.782
C5 -1.197 -0.691 0.782
C6 0.000 1.382 -0.782
C7 -1.197 -0.691 -0.782
C8 1.197 -0.691 -0.782
H9 0.891 1.897 1.186
H10 -0.891 1.897 1.186
H11 1.197 -1.720 1.186
H12 2.088 -0.177 1.186
H13 -2.088 -0.177 1.186
H14 -1.197 -1.720 1.186
H15 -0.891 1.897 -1.186
H16 0.891 1.897 -1.186
H17 -1.197 -1.720 -1.186
H18 -2.088 -0.177 -1.186
H19 2.088 -0.177 -1.186
H20 1.197 -1.720 -1.186

Atom - Atom Distances (Å)
  N1 N2 C3 C4 C5 C6 C7 C8 H9 H10 H11 H12 H13 H14 H15 H16 H17 H18 H19 H20
N12.59721.47531.47531.47532.49792.49792.49792.09902.09902.09902.09902.09902.09903.25033.25033.25033.25033.25033.2503
N22.59722.49792.49792.49791.47531.47531.47533.25033.25033.25033.25033.25033.25032.09902.09902.09902.09902.09902.0990
C31.47532.49792.39352.39351.56442.85942.85941.10561.10563.34972.63702.63703.34972.22082.22083.86393.26553.26553.8639
C41.47532.49792.39352.39352.85942.85941.56442.63703.34971.10561.10563.34972.63703.86393.26553.26553.86392.22082.2208
C51.47532.49792.39352.39352.85941.56442.85943.34972.63702.63703.34971.10561.10563.26553.86392.22082.22083.86393.2655
C62.49791.47531.56442.85942.85942.39352.39352.22082.22083.86393.26553.26553.86391.10561.10563.34972.63702.63703.3497
C72.49791.47532.85942.85941.56442.39352.39353.86393.26553.26553.86392.22082.22082.63703.34971.10561.10563.34972.6370
C82.49791.47532.85941.56442.85942.39352.39353.26553.86392.22082.22083.86393.26553.34972.63702.63703.34971.10561.1056
H92.09903.25031.10562.63703.34972.22083.86393.26551.78253.63032.39453.63034.17702.96662.37134.80324.33623.37004.3362
H102.09903.25031.10563.34972.63702.22083.26553.86391.78254.17703.63032.39453.63032.37132.96664.33623.37004.33624.8032
H112.09903.25033.34971.10562.63703.86393.26552.22083.63034.17701.78253.63032.39454.80324.33623.37004.33622.96662.3713
H122.09903.25032.63701.10563.34973.26553.86392.22082.39453.63031.78254.17703.63034.33623.37004.33624.80322.37132.9666
H132.09903.25032.63703.34971.10563.26552.22083.86393.63032.39453.63034.17701.78253.37004.33622.96662.37134.80324.3362
H142.09903.25033.34972.63701.10563.86392.22083.26554.17703.63032.39453.63031.78254.33624.80322.37132.96664.33623.3700
H153.25032.09902.22083.86393.26551.10562.63703.34972.96662.37134.80324.33623.37004.33621.78253.63032.39453.63034.1770
H163.25032.09902.22083.26553.86391.10563.34972.63702.37132.96664.33623.37004.33624.80321.78254.17703.63032.39453.6303
H173.25032.09903.86393.26552.22083.34971.10562.63704.80324.33623.37004.33622.96662.37133.63034.17701.78253.63032.3945
H183.25032.09903.26553.86392.22082.63701.10563.34974.33623.37004.33624.80322.37132.96662.39453.63031.78254.17703.6303
H193.25032.09903.26552.22083.86392.63703.34971.10563.37004.33622.96662.37134.80324.33623.63032.39453.63034.17701.7825
H203.25032.09903.86392.22083.26553.34972.63701.10564.33624.80322.37132.96664.33623.37004.17703.63032.39453.63031.7825

picture of Triethylenediamine state 1 conformation 1
More geometry information
Calculated Bond Angles
atom1 atom2 atom3 angle atom1 atom2 atom3 angle
N1 C3 C6 110.492 N1 C3 H9 107.978
N1 C3 H10 107.978 N1 C4 C8 110.492
N1 C4 H11 107.978 N1 C4 H12 107.978
N1 C5 C7 110.492 N1 C5 H13 107.978
N1 C5 H14 107.978 N2 C6 C3 110.492
N2 C6 H15 107.978 N2 C6 H16 107.978
N2 C7 C5 110.492 N2 C7 H17 107.978
N2 C7 H18 107.978 N2 C8 C4 110.492
N2 C8 H19 107.978 N2 C8 H20 107.978
C3 N1 C4 108.432 C3 N1 C5 108.432
C3 C6 H15 111.404 C3 C6 H16 111.404
C4 N1 C5 108.432 C4 C8 H19 111.404
C4 C8 H20 111.404 C5 C6 H15 101.538
C5 C6 H16 151.017 C6 N2 C7 108.432
C6 N2 C8 108.432 C6 C3 H9 111.404
C6 C3 H10 111.404 C7 N2 C8 108.432
C7 C5 H13 111.404 C7 C5 H14 111.404
C8 C4 H11 111.404 C8 C4 H12 111.404
H9 C3 H10 107.430 H11 C4 H12 107.430
H13 C5 H14 107.430 H15 C6 H16 107.430
H17 C7 H18 107.430 H19 C8 H20 107.430
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability