Jump to
S1C2
Energy calculated at QCISD/cc-pVDZ
| | hartrees |
|---|
| Energy at 0K | -192.566383 |
| Energy at 298.15K | -192.573568 |
| HF Energy | -191.920529 |
| Nuclear repulsion energy | 127.562881 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD/cc-pVDZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A1 |
3109 |
2983 |
23.76 |
|
|
|
| 2 |
A1 |
3057 |
2933 |
3.35 |
|
|
|
| 3 |
A1 |
1550 |
1487 |
0.00 |
|
|
|
| 4 |
A1 |
1489 |
1429 |
2.65 |
|
|
|
| 5 |
A1 |
1397 |
1341 |
5.89 |
|
|
|
| 6 |
A1 |
1069 |
1026 |
7.25 |
|
|
|
| 7 |
A1 |
955 |
916 |
26.44 |
|
|
|
| 8 |
A1 |
834 |
800 |
3.87 |
|
|
|
| 9 |
A2 |
3098 |
2972 |
0.00 |
|
|
|
| 10 |
A2 |
1235 |
1185 |
0.00 |
|
|
|
| 11 |
A2 |
1175 |
1127 |
0.00 |
|
|
|
| 12 |
A2 |
840 |
805 |
0.00 |
|
|
|
| 13 |
B1 |
3170 |
3041 |
34.73 |
|
|
|
| 14 |
B1 |
3097 |
2971 |
89.05 |
|
|
|
| 15 |
B1 |
1198 |
1149 |
0.46 |
|
|
|
| 16 |
B1 |
1157 |
1110 |
3.51 |
|
|
|
| 17 |
B1 |
763 |
732 |
0.03 |
|
|
|
| 18 |
B1 |
30 |
28 |
2.51 |
|
|
|
| 19 |
B2 |
3047 |
2923 |
152.36 |
|
|
|
| 20 |
B2 |
1520 |
1458 |
4.81 |
|
|
|
| 21 |
B2 |
1321 |
1267 |
0.09 |
|
|
|
| 22 |
B2 |
1271 |
1220 |
4.47 |
|
|
|
| 23 |
B2 |
1073 |
1029 |
95.86 |
|
|
|
| 24 |
B2 |
962 |
923 |
5.69 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 19207.9 cm
-1
Scaled (by 0.9594) Zero Point Vibrational Energy (zpe) 18428.1 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at QCISD/cc-pVDZ
Point Group is C2v
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
0.000 |
0.000 |
1.072 |
| C2 |
0.000 |
0.000 |
-1.081 |
| C3 |
0.000 |
1.038 |
0.067 |
| C4 |
0.000 |
-1.038 |
0.067 |
| H5 |
0.900 |
0.000 |
-1.716 |
| H6 |
-0.900 |
0.000 |
-1.716 |
| H7 |
0.900 |
1.679 |
0.133 |
| H8 |
-0.900 |
1.679 |
0.133 |
| H9 |
-0.900 |
-1.679 |
0.133 |
| H10 |
0.900 |
-1.679 |
0.133 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
H5 |
H6 |
H7 |
H8 |
H9 |
H10 |
| O1 | | 2.1525 | 1.4447 | 1.4447 | 2.9299 | 2.9299 | 2.1239 | 2.1239 | 2.1239 | 2.1239 |
C2 | 2.1525 | | 1.5479 | 1.5479 | 1.1017 | 1.1017 | 2.2586 | 2.2586 | 2.2586 | 2.2586 | C3 | 1.4447 | 1.5479 | | 2.0767 | 2.2516 | 2.2516 | 1.1068 | 1.1068 | 2.8632 | 2.8632 | C4 | 1.4447 | 1.5479 | 2.0767 | | 2.2516 | 2.2516 | 2.8632 | 2.8632 | 1.1068 | 1.1068 | H5 | 2.9299 | 1.1017 | 2.2516 | 2.2516 | | 1.7994 | 2.4976 | 3.0786 | 3.0786 | 2.4976 | H6 | 2.9299 | 1.1017 | 2.2516 | 2.2516 | 1.7994 | | 3.0786 | 2.4976 | 2.4976 | 3.0786 | H7 | 2.1239 | 2.2586 | 1.1068 | 2.8632 | 2.4976 | 3.0786 | | 1.8005 | 3.8099 | 3.3576 | H8 | 2.1239 | 2.2586 | 1.1068 | 2.8632 | 3.0786 | 2.4976 | 1.8005 | | 3.3576 | 3.8099 | H9 | 2.1239 | 2.2586 | 2.8632 | 1.1068 | 3.0786 | 2.4976 | 3.8099 | 3.3576 | | 1.8005 | H10 | 2.1239 | 2.2586 | 2.8632 | 1.1068 | 2.4976 | 3.0786 | 3.3576 | 3.8099 | 1.8005 | |
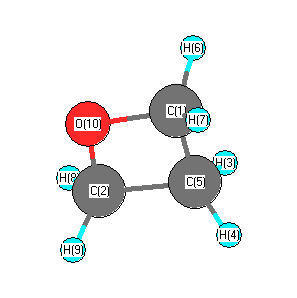 More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C3 |
C2 |
91.921 |
|
O1 |
C3 |
H7 |
112.013 |
| O1 |
C3 |
H8 |
112.013 |
|
O1 |
C4 |
C2 |
91.921 |
| O1 |
C4 |
H9 |
112.013 |
|
O1 |
C4 |
H10 |
112.013 |
| C2 |
C3 |
H7 |
115.595 |
|
C2 |
C3 |
H8 |
115.595 |
| C2 |
C4 |
H9 |
115.595 |
|
C2 |
C4 |
H10 |
115.595 |
| C3 |
O1 |
C4 |
91.898 |
|
C3 |
C2 |
C4 |
84.260 |
| C3 |
C2 |
H5 |
115.343 |
|
C3 |
C2 |
H6 |
115.343 |
| C4 |
C2 |
H5 |
115.343 |
|
C4 |
C2 |
H6 |
115.343 |
| H5 |
C2 |
H6 |
109.499 |
|
H7 |
C3 |
H8 |
108.862 |
| H9 |
C4 |
H10 |
108.862 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
Jump to
S1C1
Energy calculated at QCISD/cc-pVDZ
| | hartrees |
|---|
| Energy at 0K | -192.566382 |
| Energy at 298.15K | -192.573562 |
| HF Energy | -191.920544 |
| Nuclear repulsion energy | 127.571404 |
The energy at 298.15K was derived from the energy at 0K
and an integrated heat capacity that used the calculated vibrational frequencies.
Vibrational Frequencies calculated at QCISD/cc-pVDZ
| Mode Number |
Symmetry |
Frequency
(cm-1) |
Scaled Frequency
(cm-1) |
IR Intensities
(km mol-1) |
Raman Act
(Å4/u) |
Dep P |
Dep U |
|---|
| 1 |
A' |
3170 |
3041 |
34.87 |
|
|
|
| 2 |
A' |
3109 |
2983 |
23.76 |
|
|
|
| 3 |
A' |
3097 |
2972 |
88.90 |
|
|
|
| 4 |
A' |
3057 |
2933 |
3.37 |
|
|
|
| 5 |
A' |
1550 |
1487 |
0.00 |
|
|
|
| 6 |
A' |
1489 |
1429 |
2.65 |
|
|
|
| 7 |
A' |
1397 |
1341 |
5.89 |
|
|
|
| 8 |
A' |
1198 |
1149 |
0.45 |
|
|
|
| 9 |
A' |
1157 |
1110 |
3.53 |
|
|
|
| 10 |
A' |
1070 |
1026 |
7.26 |
|
|
|
| 11 |
A' |
955 |
916 |
26.42 |
|
|
|
| 12 |
A' |
834 |
800 |
3.88 |
|
|
|
| 13 |
A' |
763 |
732 |
0.03 |
|
|
|
| 14 |
A' |
26 |
25 |
2.50 |
|
|
|
| 15 |
A" |
3098 |
2973 |
0.00 |
|
|
|
| 16 |
A" |
3047 |
2924 |
152.38 |
|
|
|
| 17 |
A" |
1520 |
1458 |
4.80 |
|
|
|
| 18 |
A" |
1321 |
1267 |
0.09 |
|
|
|
| 19 |
A" |
1272 |
1220 |
4.46 |
|
|
|
| 20 |
A" |
1235 |
1185 |
0.00 |
|
|
|
| 21 |
A" |
1175 |
1127 |
0.00 |
|
|
|
| 22 |
A" |
1073 |
1030 |
95.91 |
|
|
|
| 23 |
A" |
962 |
923 |
5.69 |
|
|
|
| 24 |
A" |
840 |
805 |
0.00 |
|
|
|
Unscaled Zero Point Vibrational Energy (zpe) 19207.6 cm
-1
Scaled (by 0.9594) Zero Point Vibrational Energy (zpe) 18427.7 cm
-1
See section
III.C.1 List or set vibrational scaling factors
to change the scale factors used here.
See section
III.C.2
Calculate a vibrational scaling factor for a given set of molecules
to determine the least squares best scaling factor.
Geometric Data calculated at QCISD/cc-pVDZ
Point Group is Cs
Cartesians (Å)
| Atom |
x (Å) |
y (Å) |
z (Å) |
|---|
| O1 |
-0.000 |
-1.072 |
0.000 |
| C2 |
0.000 |
1.080 |
0.000 |
| C3 |
0.000 |
-0.067 |
1.038 |
| C4 |
0.000 |
-0.067 |
-1.038 |
| H5 |
0.900 |
1.716 |
0.000 |
| H6 |
-0.900 |
1.717 |
0.000 |
| H7 |
0.900 |
-0.134 |
1.678 |
| H8 |
-0.900 |
-0.133 |
1.679 |
| H9 |
0.900 |
-0.134 |
-1.678 |
| H10 |
-0.900 |
-0.133 |
-1.679 |
Atom - Atom Distances (Å)
| |
O1 |
C2 |
C3 |
C4 |
H5 |
H6 |
H7 |
H8 |
H9 |
H10 |
| O1 | | 2.1523 | 1.4446 | 1.4446 | 2.9299 | 2.9298 | 2.1235 | 2.1236 | 2.1235 | 2.1236 |
C2 | 2.1523 | | 1.5478 | 1.5478 | 1.1017 | 1.1018 | 2.2587 | 2.2583 | 2.2587 | 2.2583 | C3 | 1.4446 | 1.5478 | | 2.0765 | 2.2515 | 2.2516 | 1.1068 | 1.1067 | 2.8628 | 2.8629 | C4 | 1.4446 | 1.5478 | 2.0765 | | 2.2515 | 2.2516 | 2.8628 | 2.8629 | 1.1068 | 1.1067 | H5 | 2.9299 | 1.1017 | 2.2515 | 2.2515 | | 1.7993 | 2.4979 | 3.0784 | 2.4979 | 3.0784 | H6 | 2.9298 | 1.1018 | 2.2516 | 2.2516 | 1.7993 | | 3.0790 | 2.4974 | 3.0790 | 2.4974 | H7 | 2.1235 | 2.2587 | 1.1068 | 2.8628 | 2.4979 | 3.0790 | | 1.8007 | 3.3570 | 3.8095 | H8 | 2.1236 | 2.2583 | 1.1067 | 2.8629 | 3.0784 | 2.4974 | 1.8007 | | 3.8095 | 3.3572 | H9 | 2.1235 | 2.2587 | 2.8628 | 1.1068 | 2.4979 | 3.0790 | 3.3570 | 3.8095 | | 1.8007 | H10 | 2.1236 | 2.2583 | 2.8629 | 1.1067 | 3.0784 | 2.4974 | 3.8095 | 3.3572 | 1.8007 | |
More geometry information
Calculated Bond Angles
| atom1 |
atom2 |
atom3 |
angle |
|
atom1 |
atom2 |
atom3 |
angle |
| O1 |
C3 |
C2 |
91.924 |
|
O1 |
C3 |
H7 |
111.987 |
| O1 |
C3 |
H8 |
112.004 |
|
O1 |
C4 |
C2 |
91.924 |
| O1 |
C4 |
H9 |
111.987 |
|
O1 |
C4 |
H10 |
112.004 |
| C2 |
C3 |
H7 |
115.618 |
|
C2 |
C3 |
H8 |
115.585 |
| C2 |
C4 |
H9 |
115.618 |
|
C2 |
C4 |
H10 |
115.585 |
| C3 |
O1 |
C4 |
91.895 |
|
C3 |
C2 |
C4 |
84.258 |
| C3 |
C2 |
H5 |
115.347 |
|
C3 |
C2 |
H6 |
115.348 |
| C4 |
C2 |
H5 |
115.347 |
|
C4 |
C2 |
H6 |
115.348 |
| H5 |
C2 |
H6 |
109.485 |
|
H7 |
C3 |
H8 |
108.877 |
| H9 |
C4 |
H10 |
108.877 |
|
Electronic energy levels
Charges, Dipole, Quadrupole and Polarizability
